Принципы биохимических исследований
Лекция 10. Ионообменная ЖХВД белков. Хроматофокусирование
Хроматофокусирование - метод ионообменной хроматографии, использующий в качестве инструмента разделения градиент рН, формируемый в слое сорбента внутри колонки. Метод успешно применяют для разделения цвиттер-ионных биологических макромолекул [1-3]. Формирование внутреннего градиента рН в хроматофокусировании заключается в предварительном уравновешивании анионообменной хроматографической колонки стартовым раствором (СР) с высоким значением рН, содержащим слабое основание, и в последующем пропускании элюента с более низким рН, составленного из слабых органических кислот или амфолитов.
Предложен вариант хроматофокусирования переходных металлов, сочетающий принципы комплексообразовательной хроматографии с формированием нисходящего градиента рН внутри колонки, заполненной сорбентом с привитыми олигоэтиленаминами.
В основе этого варианта лежит образование аминных комплексов ионов металлов (например, Cu2+, Co2+, Ni2+, Zn2+, Cd2+, Fe3+, Cr3+, Mn2+, UO22+, Pb2+) при начальном значении рН 7,0 - 7,5 и их последующая диссоциация при линейном снижении рН до 3. Возможности метода продемонстрированы на примере концентрирования и разделения 4 - 5 ионов металлов из изученного ряда в вариантах хроматографии низкого давления и ВЭЖХ [4, 5]. На данный момент ведутся работы на карбоксильных катионообменных сорбентах.
Это связано с тем, что комплексообразование ионов металлов с олигоэтиленаминами является многоступенчатым процессом с медленной кинетикой. В случае с карбоксильными сорбентами, вероятно, удастся расширить круг ионов металлов, разделяемых в условиях формирования нисходящего градиента рН, включив в него щелочноземельные металлы. Отметим, что нисходящие градиенты рН внутри катионообменных колонок в хроматофокусировании ранее не получали.
Лекция 11. Аффинная хроматография
АФФИННАЯ ХРОМАТОГРАФИЯ (от лат. affinis - родственный) (биоспецифич. хроматография, хроматография по сродству), метод очистки и разделения белков, основанный на их избират. взаимод. с лигандом, ковалентно связанным с инертным носителем. В кач-ве лигандов используют соед., взаимод. к-рых с разделяемыми в-вами основано на биол. ф-ции последних. Так, при разделении ферментов (для чего преим. и применяется А. х) лигандами служат их субстраты, ингибиторы или коферменты. Главная особенность, к-рая обусловливает высокую эффективность А. х., состоит в том, что разделение основано на различии не физ. - хим. признаков молекулы (заряда, формы и размера), а специфич. функциональных св-в, отличающих данный фермент от множества др. биополимеров.
Неподвижная фаза в А. х. представляет собой специально получаемый сорбент, построенный обычно по схеме: носитель - соединяющее звено ("ножка") - специфич. лиганд. Носителем служит чаще всего сефарозапроизводное агарозы, имеющее поперечные сшивки. Присоединение к ней лиганда или "ножки", содержащих, как правило, аминогруппу, осуществляется после активации сефарозы бромцианом:
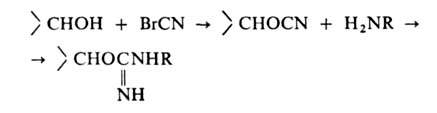
Содержание лиганда колеблется от 0,1 до 10 мкмоль на 1 г влажного сорбента. Сефароза, однако, малоустойчива к действию ряда хим. в-в и микроорганизмов.
Более
стабильны
макропористые
неорг. носители
(кремнезем,
стекло) и орг.
полимеры. Если
лиганд присоединяется
непосредственно
к носителю,
эффективность
специфич. взаимод.
с ферментом
заметно снижается
вследствие
пространств.
затруднений.
"Ножка", как
правило, устраняет
стерич. препятствия,
отдаляя лиганд
от носителя.
Как и носитель,
она должна быть
инертной и не
влиять на процессы
в ходе А. х., чего,
однако, не всегда
удается достигнуть.
Напр., присоединение
"ножки" по
приведенной
выше р-ции приводит
к образованию
катионной
группировки
изомочевины,
и сорбент приобретает
св-ва анионита.
В кач-ве "ножки"
используют
обычно ди - и
полиамины, аминокислоты,
пептиды, олигосахариды.
Лигандами могут служить субстраты (напр., крахмал или гликоген при разделении амилаз), однако их превращ. в ходе А. х., катализируемое разделяемым ферментом, постоянно изменяет св-ва сорбента. Поэтому, как правило, применяют аналоги субстратов, устойчивые к дальнейшему превращ., т.е. ингибиторы ферментов. Так, для выделения протеиназ используют не расщепляемые ими пептиды D-аминокислот. Эффективны прир. ингибиторы ферментов, напр. пепстатин - ингибитор аспартильных протеиназ. Иногда применяют лиганды, связывающие большие группы родственных ферментов (в частности, киназы и дегидрогеназы). Примеры таких "группоспецифич." лигандов-антрахиноновые красители, аналоги никотинамидадениндину-клеотида.
Известны лиганды (напр., производные фенилборной к-ты), имитирующие при взаимод. с ферментом структуру переходного комплекса с субстратом. Такие лиганды эффективны при выделении сериновых гидролаз.
Разделение в А. х. обычно проводят на хроматографич. колонках; иногда разделяемую смесь помещают в сосуд с сорбентом и выдерживают до полного связывания исследуемого компонента. Затем сорбент (в колонке или сосуде) промывают буферным р-ром для удаления несвязавшихся в-в, после чего десорбируют исследуемый компонент.д.есорбция (элюция) последнего обычно достигается повышением ионной силы, изменением рН буферного р-ра или добавлением в него орг. р-рителя, что ослабляет взаимод. лиганд - фермент. Более избирательна десорбция р-ром лиганда.
Помимо ферментов, методом А. х. можно выделять также токсины, рецепторы, ингибиторы, транспортные белки и др. биологически активные в-ва. Высокой избирательностью отличается т. наз. иммуносорбция, при к-рой в кач-ве лиганда используют антитела, обладающие специфичностью к выделяемым белкам; особенно эффективны моноклональные антитела.
Для разделения белков применяется также ряд др. аналогичных методов.Т. наз. ковалентная хроматография основана на избират. образовании и последующем расщеплении ковалентных связей между выделяемым в-вом и носителем, напр. между белком с SH-группами и ртуть-орг. производными агарозы.
Применяется также лигандообменная хроматография, при к-рой ферменты связываются через функциональный ион металла с комплексоном, иммобилизованным на носителе.
Получила распространение гидрофобная хроматография, при к-рой сорбент (напр., фенилсефароза), содержащий гидрофобные группировки, вкрапленные в гидрофильную матрицу, взаимодействует с гидрофобными участками, содержащимися на пов-сти белков. Нередко при этом наблюдаются также ионообменные взаимод., как, напр., при использовании в качестве сорбента алкиламиносефароз. Избират. выделение гликопротеинов обеспечивают иммобилизованные на носителях лектины - белки, специфически взаимодействующие с концевыми моносахаридными звеньями углеводных цепей.
Иммобилизованные субъединицы ряда белков с четвертичной структурой м. б. использованы для извлечения этих белков из сложных смесей вследствие специфич. межсубъединичных контактов. А. х. сформировалась как метод в кон.60-х гг.20 в.
Лекция 12. Гель-фильтрация
ГЕЛЬ-ФИЛЬТРАЦИЯ ОБЩАЯ ХАРАКТЕРИСТИКА МЕТОДА.
Привычное название "гель-фильтрация" для хроматографического метода фракционирования молекул по их размерам можно сохранить и в случае хроматографии при высоком давлении, где среди используемых жестких пористых матриц главную роль играет силикагель. Иногда используют и такие названия, как "молекулярно-ситовая" ("molecular sieve") или "эксклюзивная" ("exclusion... ") хроматография.
Неподвижная фаза при гель-фильтрации представлена жидкостью, находящейся внутри пористых, хорошо смачиваемых гранул, заполняющих хроматографическую колонку. Если на такую колонку подается растворенная в элюенте смесь молекул различных размеров, то крупные молекулы, неспособные проникнуть внутрь гранул, будут двигаться вдоль колонки вместе с подвижной фазой;
для них коэффициент распределения К == 0. В то же время наиболее мелкие молекулы, размеры которых заведомо меньше диаметра пор в гранулах, будут равномерно распределяться между подвижной и неподвижной фазами. Для них будет осуществляться хроматографический процесс с присущим ему замедлением миграции хроматографической зоны; значение К при этом близко к единице. Для молекул промежуточной величины благодаря статистическому распределению размеров пор окажется доступной только часть объема неподвижной фазы. Для них 0 < К < 1, поэтому зона или зоны таких молекул будут мигрировать вдоль колонки быстрее, чем мелкие молекулы, но медленнее, чем крупные. В результате произойдет фракционирование исходной смеси молекул на зоны в зависимости от их размеров. Зоны выходят из колонки в порядке убывания этих размеров. В простейшем случае, когда в исходной смеси содержатся молекулы только двух категорий (крупные и мелкие), гель-фильтрация позволяет осуществить "сортировку" этих молекул ("group separation"). В частности, таким образом проводят обессоливание растворов биополимеров и очистку макромолекул от сопутствующих им низкомолекулярных компонентов, например от "предшественников", участвующих в их биосинтезе. Смесь молекул нескольких промежуточных размеров в ходе гель-фильтрации разделяется на ряд дискретных групп, различающихся между собой по степени доступности для них объема внутри гранул. Соответствующие хроматографические зоны мигрируют с различными скоростями и выходят из колонки в виде разделившихся "пиков".
Лекция 13. Теоретические и методические основы электрофореза
ЭЛЕКТРОМИГРАЦИОННЫЕ
МЕТОДЫ, методы
исследования
в р-рах ионизир.
в-в и разделения
их сложных
смесей; основаны
на явлении
переноса заряженных
частиц в электрич.
поле, приложенном
к изучаемому
р-ру. Осн. параметр,
характеризующий
перенос частиц,
- подвижность
и, т.е. расстояние
l, нак-рое в-во
переместится
под действием
единицы градиента
электрич. потенциала
Е за единицу
времени
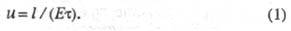
Процессы, связанные с комплексообразованием, ассоциацией или пересольватацией ионов, а также с изменением состояния р-рителя, приводят к изменению заряда либо радиуса ионов, что оказывает влияние на их подвижность; на этом основано применение Э. м. для исследования р-ций в р-рах.
Неодинаковая подвижность мол. ионов и заряженных частиц разл. хим. природы позволяет использовать Э. м. также для разделения смесей; в данном случае эти методы часто наз. электрофорезом.
Методы измерения подвижности заряженных частиц. Подвижность, или скорость миграции индивидуальных ионов, можно определять:
1) по изменению концентрации ионов исследуемого элемента в приэлектродном пространстве при электролизе;
2) путем смещения в электрич. поле узких зон изучаемых ионов;
3) с помощью подвижной границы между зонами (фронтальные методы, изотахофорез).
Исследование реакций в растворах. Информацию о равновесных процессах в р-ре получают при изучении зависимости скорости миграции ионов исследуемого элемента от концентрации одного или неск. участвующих в р-ции в-в. По этой зависимости можно выявлять состав продуктов р-ции и определять константы равновесия.
В случае р-ций комплексообразования изучаемый металл М может находиться одновременно в неск. ионных формах связи с лигандом А, между к-рыми устанавливается подвижное равновесие. В такой системе общее, или суммарное, перемещение в электрич. поле всех ионов, содержащих М и имеющих индивидуальные подвижности иi, происходит с нек-рой ср. скоростью ис, характеризующей суммарный электромиграц. перенос металла в единицу времени:
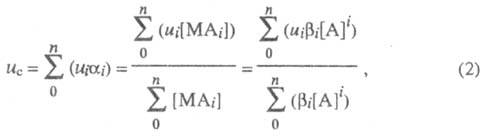
где i - число
лигандов в
комплексе;
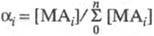 - доля металла,
связанного
в i-ую ионную
форму;
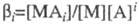 - полная константа
устойчивости
ионной формы;
[М], [А] и [МАi] -
соотв. равновесные
концентрации
металла, лиганда
и комплекса.
Кривая электромиграции (рис.1), отражающая смещение подвижного равновесия между разл. ионными формами при изменении равновесной концентрации лиганда, устанавливает области существования: своб. ионов (I); координационно ненасыщенных форм (II); координационно насыщенных комплексных ионов (III).
Состав комплексных ионов можно определять неск. приемами: по эмпи-рич. зависимости между подвижностью ионов и величиной их заряда; из соотношения общей и равновесной концентраций лиганда, к-рое определяется по скорости электромиграции введенного в систему вспомогат. металла (по ур-нию 2); по соотношению между коэф. диффузии и подвижностью при одной и той же концентрации лиганда. Константы устойчивости ионных форм рассчитывают путем решения системы из п ур-ний вида (2), где п равно числу ионных форм.
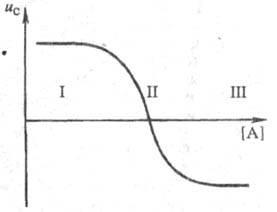
Рис.1. Зависимость средней скорости миграции металла ис от концентрации лиганда [А]: I, II, Ш - области осуществления соотв. своб. ионов металла, координационно ненасыщенных форм и координационно насыщенных комплексных ионов.
При исследовании хим. взаимодействий в р-ре важно сохранение постоянства состава фонового электролита, к-рое может нарушаться вследствие электродных р-ций. Поэтому целесообразно использовать аппаратуру, предотвращающую проникновение продуктов электролиза в рабочую часть прибора. Если это условие выполнено, то Э. м. дают достаточно правильные результаты благодаря тому, что отсутствует необходимость введения в изучаемую систему новых фаз - ионообменных смол, экстрагентов и т.п., вызывающих побочные равновесные процессы.
Помимо равновесий Э. м. позволяют исследовать кинетику комплексообразования, используя явление дополнит. квазидиффузионного размывания под действием электрич. поля первоначально узкой зоны, содержащей разл. ионные формы с разными знаками заряда. Для достижения этого эффекта необходимо приложить поле такой напряженности, чтобы скорость электромиграц. переноса ионов превышала скорость протекания комплексообразования.
Для изучения кинетики р-ций можно использовать также зонную электромиграцию ионов в неравновесном с ними электролите. В обоих случаях применение Э. м. целесообразно при анализе процессов, скорость к-рых лежит в пограничной области между медленными и быстрыми р-циями.
Закономерности электромиграции ионов в расплавах солей исследованы в значительно меньшей степени, чем в водных р-рах. Обычная среда при проведении электромиграции в расплавленных солях - безводные расплавы нитратов и перхлоратов щелочных металлов или эвтектич. смеси, имеющие сравнительно низкую т-ру плавления.
Для электромиграции в расплавах характерны две осн. проблемы: сильное взаимод. ионов изучаемых металлов и расплавленной соли; отсутствие электрически нейтрального р-рителя, для к-рого можно измерить истинную скорость движения ионов. Поэтому обычно их подвижность определяют относительно прибора, в к-ром проводят электромиграцию. В этом случае данные о подвижности в расплавах смещены на неизвестную постоянную величину.
Лекция 14. Изоэлектрическое фокусирование и изотахофорез
Фокусирующий ионный обмен. Этот метод часто наз. электрофоретич. фокусировкой или просто электрофокусированием, связан с наложением градиента концентрации или рН р-ра параллельно электрич. полю. Благодаря этому разделяемые ионы могут изменять величину и знак заряда по мере перемещения в поле градиента. При этом в фиксир. точках системы каждый компонент переходит в изоэлектрич. состояние, в к-ром ср. заряд частиц данного компонента равен нулю. Упомянутые точки являются местом концентрирования (фокусирования) отдельных компонентов смеси (рис.5). Положение зон фокусирования определяется градиентом концентрации комплексообразующего реагента или рН р-ра и константами устойчивости комплексных ионов разделяемых элементов. При разделении смеси белков или др. амфотерных соед. положение зон определяется значениями их изоэлектрич. точек.
Для создания градиента рН электродные камеры заполняются буферными р-рами с разными значениями рН. Напр., для разделения редкоземельных элементов цериевой группы в 0,001 М р-ре этилендиаминтетрауксусной к-ты рН должен изменяться по длине колонки от 1,7 у анода до 2,4 у катода.
В сер.60-х гг.20 в. было предложено создавать градиент рН с помощью амфолитов - смесей алифатич. полиаминокислот. Под влиянием электрич. поля амфолиты распределяются в соответствии со своими изоэлекгрич. точками и тем самым образуют градиент рН. Применение амфолитов позволяет добиться весьма высокой разрешающей способности метода: в нек-рых случаях удается разделить белки, изоэлектрич. точки к-рых различаются на 0,02 единицы рН.
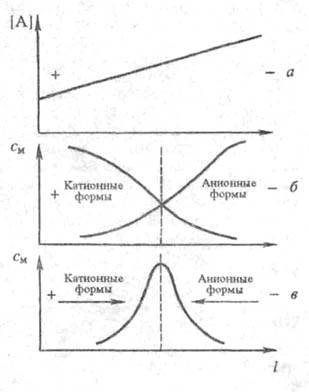
Схема, поясняющая метод электрофокусирования: а - образование градиента концентрации лиганда [А] ; б - распределение ионных форм мигранта; в - концентрирование лиганда в узкой зоне; см - концентрация мигранта.
Описанный метод, являясь самостоятельным, в то же время представляет собой вариант зонного электрофореза. Во всех модификациях последнего идентификацию и количеств. определение в-в в зонах можно проводить как непосредственно на носителе, так и после элюирования. В обоих случаях используют методы радиоактивных индикаторов, фотометрию в прямом и отраженном свете, люминесцентный анализ.
Фронтальные методы основаны на измерении скорости перемещения границы раздела р-ров с разной плотностью. Классич. вариант метода был разработан в 1930 и с тех пор применяется для определения подвижности и разделения высокомол. в-в, в частности белков. В простейшей модификации метода в U-образную трубку помещают р-р белков, а над ним буферный электролит, в к-рый погружены электроды. При наложении электрич. поля индивидуальные белки перемещаются с разл. скоростями, образуя серию границ. Их положение регистрируют оптич. методами по изменению коэф. преломления.
Изотахофорез. Осн. частью прибора служит капиллярная трубка с анодным и катодным резервуарами на концах. При анализе анионов анодное отделение и капилляр заполняют т. наз. лидирующим электролитом, содержащим анион с высокой подвижностью. Ср. скорость миграции анионов в этом электролите должна быть выше подвижности любого аниона в исследуемой смеси. Катодное отделение заполняют т. наз. замыкающим электролитом, анион к-рого имеет подвижность меньшую, чем подвижность любого др. аниона в смеси. Анализируемый образец, в к-ром нужно определить содержание анионов, вносят между предшествующим и замыкающим электролитами. После подачи напряжения (5-10 кВ) при силе тока до 100 мкА по мере движения анионов к катоду постепенно образуются зоны индивидуальных анионов определенной длины, разделенные четкими границами, ширина к-рых составляет 0,2-0,3 мм при диаметре капилляра 0,1 мм. После этого все зоны будут перемещаться с одинаковой скоростью (отсюда назв. метода). Соотношение концентраций анионов в двух соседних зонах с1 и с2 в установившемся режиме будет определяться выражением Кольрауша:
с1/с2 = n1/n2, (4)
где n1и n2 - числа переноса.
При анализе катионов лидирующий электролит должен содержать катионы с высокой подвижностью, замыкающий - с миним. для данной системы скоростью миграции.
Кол-во в-ва в зоне Q и ее длина l в капилляре постоянного сечения S связаны простым соотношением:
Q = ClS, (5)
где С - коэф. пропорциональности.
В установившеся режиме градиент потенциала при переходе от лидирующего к замыкающему электролитам скачкообразно возрастает в соответствии с подвижностью ионов, составляющих данную зону. Это приводит к температурным скачкам между зонами, регистрируя к-рые с помощью термопары можно определить расстояние между зонами и по выражению (5) найти кол-во в-ва в зоне.
Лекция 15. Обнаружение, количественное определение и характеристика макромолекул после электрофореза
На электрофоретически разделенные антигены наносят иммунные сыворотки, содержащие различные специфические антитела. При встрече соответствующих антигена и антитела в зоне оптимального их соотношения наблюдается реакция преципитации невооруженным глазом. Иммунный электрофорез объединяет преимущества электрофореза и иммунной реакции: высокая разрешающая способность метода, разделяющая компоненты анализируемой системы на основе электрофоретической мобильности и высокая специфичность иммунных антисывороток.
Лекция 16. Принцип иммунного электрофореза. Иммунофиксация
Электрофорез с иммунофиксацией (JFE) - это двухступенчатый процесс, использующий электрофорез протеинов на первом этапе и иммунопреципитацию на втором. При этом исследованию может быть подвергнута сыворотка крови, моча, спинномозговая или другая жидкость организма. Электрофорез с иммунофиксацией - один из современнейших методов в кинической лаборатории для получения характеристик моноклональных иммуноглобулинов. Моноклональная гаммопатия характеризуется неконтролируемой пролифирацией одного клона плазменных клеток за счет других клеток. Эта дисфункция часто приводит к синтезу большого количества одного иммуноглобулина или его субъединицы со снижением нормальных уровней иммуноглобулинов. При этом на электрофореграмме выявляется один резко увеличенный пик в бета-гамма-области.
Лекция 17. Электросинерез. Электроиммуноанализ
Перекрестный иммуноэлектрофорез.
Информацию о равновесных процессах в р-ре получают при изучении зависимости скорости миграции ионов исследуемого элемента от концентрации одного или неск. участвующих в р-ции в-в. По этой зависимости можно выявлять состав продуктов р-ции и определять константы равновесия. В случае р-ций комплексообразования изучаемый металл М может находиться одновременно в неск. ионных формах связи с лигандом А, между к-рыми устанавливается подвижное равновесие. В такой системе общее, или суммарное, перемещение в электрич. поле всех ионов, содержащих М и имеющих индивидуальные подвижности иi, происходит с нек-рой ср. скоростью ис, характеризующей суммарный электромиграц. перенос металла в единицу времени:
где i - число лигандов в комплексе;
- доля металла, связанного в i-ую ионную форму;
- полная константа устойчивости ионной формы; [М], [А] и [МАi] - соотв. равновесные концентрации металла, лиганда и комплекса.
Кривая электромиграции (рис.1), отражающая смещение подвижного равновесия между разл. ионными формами при изменении равновесной концентрации лиганда, устанавливает области существования: своб. ионов (I); координационно ненасыщенных форм (II); координационно насыщенных комплексных ионов (III).
Состав комплексных ионов можно определять неск. приемами: по эмпи-рич. зависимости между подвижностью ионов и величиной их заряда; из соотношения общей и равновесной концентраций лиганда, к-рое определяется по скорости электромиграции введенного в систему вспомогат. металла (по ур-нию 2); по соотношению между коэф. диффузии и подвижностью при одной и той же концентрации лиганда.
Константы устойчивости ионных форм рассчитывают путем решения системы из п ур-ний вида (2), где п равно числу ионных форм.
Лекция 18. Методы меченых атомов
ИЗОТОПНЫЕ ИНДИКАТОРЫ, в-ва, имеющие в своем составе хим. элемент с изотопным составом, отличающимся от природного. Часто И. и. называют сами изотопы-метки, добавляемые в в-во, содержащее прир. смесь изотопов данного элемента. Т.к. поведение изотопов одного элемента в физ. - хим. процессах практически идентично (за исключением легких элементов с атомными номерами Z = 10-12, для которых относительно большую роль могут играть изотопные эффекты), использование И. и. позволяет по регистрации изотопа-метки исследовать самодиффузию и миграцию меченого в-ва, определять ничтожно малые кол-ва в-ва, изучать механизмы хим. р-ций и биол. процессов (т. наз. метод изотопных индикаторов, ранее наз. методом меченых атомов).
Лекция 19. Спектрофотометрические методы анализа
СПЕКТРОФОТОМЕТРИЯ, метод исследования и анализа в-в, основанный на измерении спектров поглощения в оптич. области электромагн. излучения. Иногда под С. понимают раздел физики, объединяющий спектроскопию (как науку о спектрах электромагн. излучения), фотометрию и спектрометрию [как теорию и практику измерения соотв. интенсивности и длины волны (или частоты) электромагн. излучения] ; на практике С. часто отождествляют с оптич. спектроскопией. По типам изучаемых систем С. обычно делят на молекулярную и атомную. Различают С. в ИК, видимой и УФ областях спектра (см. Инфракрасная спектроскопия, Ультрафиолетовая спектроскопия).
Применение С. в УФ и видимой областях спектра основано на поглощении электромагн. излучения соединениями, содержащими хромофорные (напр., С = С, С=С, С=О) и ауксохромные (ОСН3, ОН, H2 и др.) группы (см. Цветность органических соединений}. Поглощение излучения в этих областях связано с возбуждением электронов -, -и n-орбиталей осн. состояния и переходами молекул в возбужденные состояния: *, n: *, : * и n: * (переходы перечислены в порядке уменьшения энергии, необходимой для их осуществления; см. также Молекулярные спектры). Переходы : * находятся в далекой УФ области, напр. у парафинов при ~ 120 нм. Переходы n: * наблюдаются в УФ области; напр., орг. соед., содержащие n-электроны, локализованные на орбиталях атомов О, , Hal, S, имеют Полосы поглощения при длине волны ок. 200 нм. Линии, соответствующие переходам : *, напр., в спектрах гетероциклич. соединений проявляются в области ок.250-300 нм и имеют большую интенсивность. Полосы поглощения, соответствующие переходам n: *, находятся в ближней УФ и видимой областях спектра; они характерны для соед., в молекулах к-рых имеются такие хромофорные группы, как С = О, C = S, N = N. Так, насыщ. альдегиды и кетоны имеют максимумы поглощения при длине волны ок.285 нм. Переходы типа n: * часто оказываются запрещенными, и соответствующие полосы поглощения обладают очень малой интенсивностью.
Переходы типа : * могут сопровождаться переходом электрона с орбитали, локализованной гл. обр. на одной группе (напр., С=С), на орбиталь, локализованную на др. группе (напр., С=О). Такие переходы сопровождаются переносом электрона с одного атома на другой и соответствующие спектры наз. спектрами с переносом заряда. Последние характерны для разл. комплексов (напр., арома-тич. соединений с галогенами), интенсивно поглощающих в видимой и УФ областях.
Для ионов переходных металлов и их комплексных соед. характерны переходы с участием d-электронов, а для РЗЭ и актиноидов-переходы с участием f-электронов. Соответствующие соед. в р-ре бывают интенсивно окрашенными, причем окраска (спектр поглощения) зависит от степени окисления катиона и устойчивости комплексного соединения. Поэтому С. широко используют при исследовании и анализе комплексных соед. металлов.
Изолированные, не взаимодействующие между собой хромофоры в молекуле поглощают независимо. В случае к. - л. взаимод. между ними аддитивность спектров нарушается. По отклонениям от аддитивности можно судить о характере и величине взаимодействия. Поскольку положение полос в спектре определяется как разность энергий основного и возбужденного состояний молекул, можно определять структуру энергетич. уровней молекул или по известной схеме энергетич. уровней определять положение полос поглощения. Любому электронному состоянию молекул соответствует набор разл. колебат. уровней энергии. Колебат. структура полосы, соответствующей переходу между электронными уровнями, может отчетливо проявляться не только в спектрах газов, но и в спектрах нек-рых р-ров, что дает возможность получать дополнит. информацию о взаимод. молекул. Спектрофотометрич. исследование спектров молекул в видимой и УФ областях позволяет установить вид электронных переходов и структуру молекул. При этом часто исследуют влияние разл. типов замещения в молекулах, изменения р-рителей, т-ры и др. физ. - хим. факторов.
В ИК области проявляются переходы между колебат. и вращат. уровнями (см. Колебательные спектры, Вращательные спектры). Среди частот колебаний молекул выделяют т. наз. характеристические, к-рые практически постоянны по величине и всегда проявляются в спектрах хим. соед., содержащих определенные функц. группы (вследствие чего эти частоты иногда называют групповыми; см. табл. на форзаце 2-го тома). Теория колебаний сложных молекул позволяет расчетным путем предсказать колебат. спектр соединений, т.е. определить частоты и интенсивности полос поглощения.
Колебат. спектры молекул чувствительны не только к изменению состава и структуры (т.е. симметрии) молекул, но и к изменению разл. физ. и хим. факторов, напр. изменению агрегатного состояния в-ва, т-ры, природы р-рителя, концентрации исследуемого в-ва в р-ре, разл. взаимод. между молекулами в-ва (ассоциация, полимеризация, образование водородной связи, комплексных соед., адсорбция и т.п.). Поэтому ИК спектры широко используют для исследования, качеств. и количеств. анализа разнообразных в-в.
В ближней ИК области (10000-4000 см-1, или 1-2,5 мкм), где расположены обертоны и составные частоты осн. колебаний молекул, полосы поглощения имеют интенсивность в 102-103 раз меньше, чем в средней ИК области (4000-200 см-1). Это упрощает подготовку образцов, т.к толщина поглощающего слоя м. б. достаточно большой (до неск. мм и более). Эксперим. техника для работы в этой области относительно проста. Однако чувствительность и селективность определения отдельных соед. невелики. Тем не менее высокое отношение сигнал: шум (до 105) создает хорошие условия для количеств. анализа при содержании определяемого соед. ок.1% и выше. Подобные анализы выполняются за 1 мин. В дальней ИК области (200-5 см-1) могут наблюдаться чисто вращат переходы.
Интенсивность полосы