Углеводы
Курсовая работа
по химии
на тему:
"Углеводы"
Введение
По химической классификации, все углеводы являются полигидроксикарбонильными соединениями. Номенклатура их, как и в большинстве случаев природной химии, носит тривиальный характер, систематический подход разработан и им удобно пользоваться при названии производных углеводов и обозначении характерных структурных элементов. Общее окончание для всех углеводов, исключая полимерные системы - оза.
Здесь следует отметить, что обычно углеводы подразделяют в первую очередь на моносахариды, олигосахариды и полисахариды. Но так как моносахара являются фундаментальными углеводными единицами, а олигосахара и полисахара - это не что иное, как их производные, то мы и будем придерживаться этой схемы: не выделять олигосахара в отдельный класс, рассматривая их как соответствующие производные моносахаров.
1. Классификация
Классификация углеводов ступенчатая. В первую очередь, отмечается количество атомов углерода углеводородной части молекулы - тетрозы, пентозы, гексозы, гептозы и т.д. Наиболее распространенными являются пентозы и гексозы. В зависимости от числа атомов углерода в моносахаридной цепочке, их подразделяют на низшие, обычные и высшие моносахара с количеством углеродных атомов от 7 до 10. Нормальные углеводы структурно расходуют один углеродный атом на карбонильную группу, при всех остальных углеродных атомах находится по одной гидроксильной группе. Вторая ступень классификации связана с расположением карбонильной группы в углеводородной цепи - либо это альдегидная группа, либо кетонная - ив соответствии с этим, мы имеем либо альдозы, либо кетозы. С учетом первой ступени классификации, мы можем теперь различать альдопентозы, альдокетозы, альдогексозы, кетогексозы и т.д.
Следующий этап подразделения углеводов определяется пространственным структурным фактором, а именно, наличием асимметрических центров. Как видно на схеме 1, молекула альдозы содержит асимметрических центра, молекула кетозы - таких центра: это значит, что альдогексозы могут существовать в виде 24 конфигурационных изомеров, кетогексозы - в виде 23 конфигурационных изомеров. Учитывая структурное соотношение между диастереомерными и энантио-мерными формами, в простейшем варианте рассмотренное нами на примере винных кислот, можно уточнить: альдогектозы будут представлены 8 диастереомерами, каждый из которых может существовать в виде пары оптических антиподов.
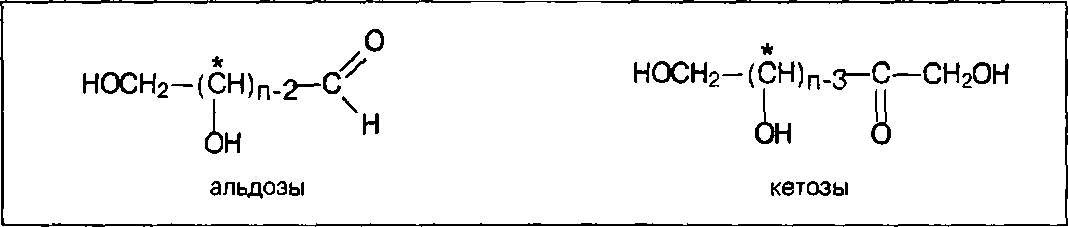
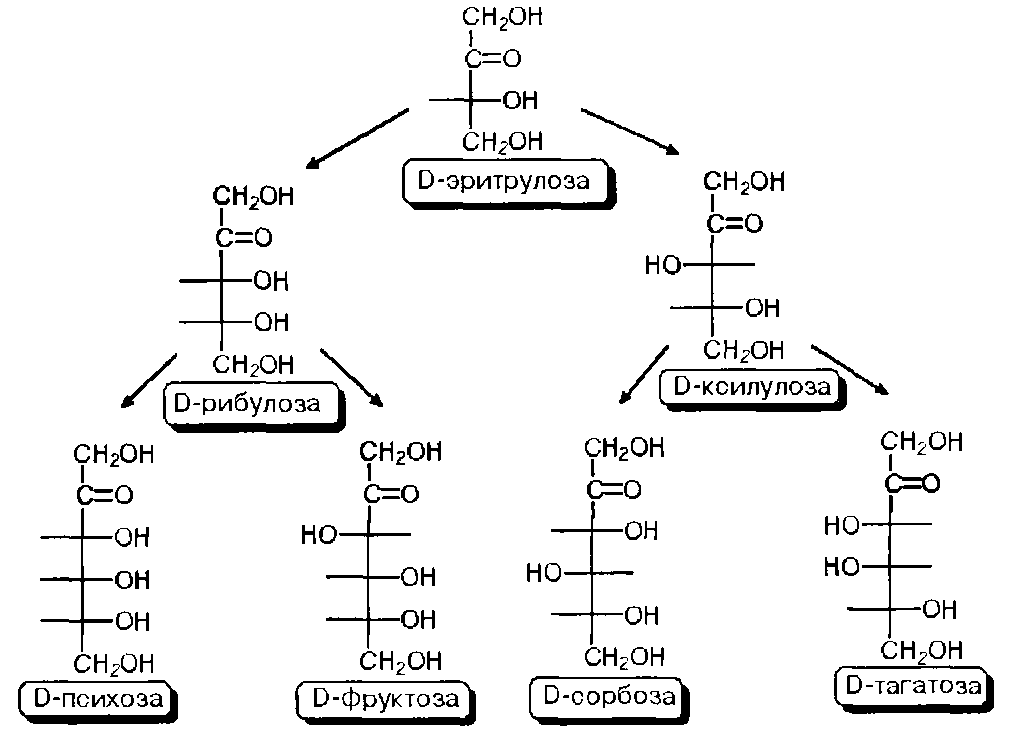
Диастереомеры различаются между собой различным взаимным расположением гидроксильных групп в пространстве, в результате чего они будут существенно различаться физическими и, в некоторой степени, химическими свойствами. В связи с этим, а также с учетом важности этих индивидуальных соединений в природной химии, каждому из диастереомеров присвоено свое собственное тривиальное название. Оптические же антиподы обозначают индексами D - и L - в зависимости от конфигурации последнего, по нумерации углеводородной цепи, асимметрического центра Так как при переходе от углеводной молекулы с п-асимметрическими центрами к молекуле с центрами количество конфигурационных изомеров удваивается, то, приняв за минимальную альдозу глицериновый альдегид и минимальную кетозу - эритрулозу, мы можем построить иерархическую схему стереохимического родства природных углеводов с учетом того факта, что, в основном, они относятся к D-ряду в проекциях Фишера.

Доказательство строения и стереохимического родства восьми D - гексоз и четырех D-пентоз было основано на блестящих работах Эмиля Фишера, за которые он получил Нобелевскую премию по химии в 1901 году.
Относительно особенностей конфигураций D - и L-рядов моносахаров следует отметить два факта:
1. Обозначение D - и L - не находятся во взаимосвязи со знаком их оптического вращения.
2. Живые организмы "не узнают" и "не умеют" усваивать углеводы L-ряда, тогда как синтезировать они их могут. Свойство инертности ферментов к L - сахарам природа часто использует для построения сложных устойчивых молекулярных систем.
2. Свойства и структура моносахаридов
Специфика химических свойств углеводов заключается уже в том, что не имеет смысла рассматривать отдельно реакции, обусловленные только спиртовыми функциями или только карбонильными. Прежде всего, мы познакомимся с теми их свойствами, которые обусловлены взаимным влиянием этих функций, поскольку результатом их взаимного влияния являются существенные структурные изменения и появление новых химических свойств молекул моносахаридов.
Поскольку карбонильные группы обладают ярко выраженной способностью к присоединению нуклеофильных реагентов, а в молекулах Сахаров присутствуют эти нуклеофильные группы в количестве, более чем достаточном, то естественно ожидать от них осуществления этой реакции внутримолекулярным вариантом. И она осуществляется. Остается только выяснить, какой именно гидроксил осуществляет этот процесс и каков результат этого процесса.
Согласно пространственному строению моносахаридной молекулы, наиболее благоприятны для нуклеофильной атаки гидроксильные группы при углеродах С4, Cs и С6, если мы за основу возьмем альдогексозу; С4 и Cs - если за основу возьмем альдопентозу. Второй фактор, влияющий на выбор гидроксильной группы для этой реакции - это устойчивость образующегося циклического полуацеталя: образование малых циклов энергетически невыгодно из-за байеров-ского напряжения; образование больших циклов невыгодно по причине торсионных дестабилизирующих взаимодействий.
Из классической органической химии известно, что пяти - и шестичленные циклы, как карбоциклические, так и гетероциклические, термодинамически наиболее предпочтительны.
Следствием этих основных факторов является преимущественное образование шестичленного циклического полуацеталя в случае глюкозы, пятичленного циклического полуацеталя в случае рибозы, пятичленного циклического полуацеталя в случае фруктозы. В номенклатуре соединений это отражают введением названия соответствующего кислородного гетероцикла в качестве корневого слова - пираноза и фураноза. Но надо еще раз подчеркнуть, что такое формирование циклических форм является преимущественным: образование фураноз в случае альдогексоз и пираноз в случае альдопентоз также не исключено.
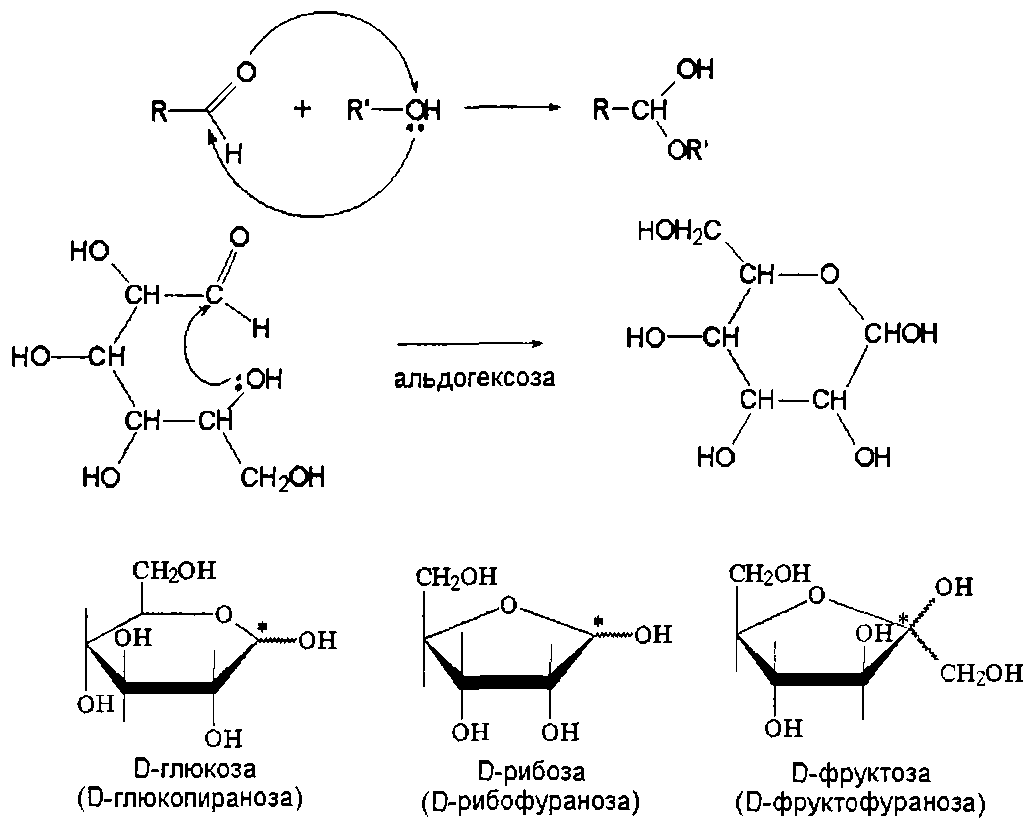
Согласно предложению Хеуорса, формулы всех циклов представляют схематически плоскими, что удобно для представления взаимного расположения гидроксильных групп, а для пятичленных циклов это близко к истине
При анализе циклических структур моносахаридов первое, что мы можем отметить - это исчезновение карбонильной функции и появление новой гидроксильной функции при С1 и, соответственно, нового асимметрического центра при этом же углеродном атоме Так вот, в силу планарности карбонильной группы, присоединение реагента к ней возможно с обеих сторон плоскости, результатом чего является пара циклических изомеров, называемых а - и в-формами А во-вторых, возникает вопрос, что же является истиной для моносахаридов в структурном плане9 Многочисленными пионерскими работами в начале двадцатого столетия, основанными на виртуозных химических превращениях, а также современными исследованиями, в большей степени использующими физические методы показано, что в растворах существует динамическое равновесие между всеми тремя формами, а в кристалле - только циклические формы в зависимости от природы углевода и условий кристаллизации Динамическое равновесное состояние моносахаридов называют кольчато-цепной таутомерией. Соотношение между различными формами таутомерной смеси в растворе весьма трудно определяемо, так как оно в существенной степени зависит от природы моносахарида и от среды.
Глюкоза, конечно же, изучена лучше всех по всем аспектам. Так, для нее было установлено, что при кристаллизации из воды или из спирта образуются кристаллы чистой a-D-глюкопиранозы, а при кристаллизации из пиридина - только в - 0-РєК) К0РЗс3З033. В водном растворе D-глюкоза существует в виде смеси а - и в-форм в соотношении 36'64, т.е. все-таки предпочтительнее является в-структура глюкозы.
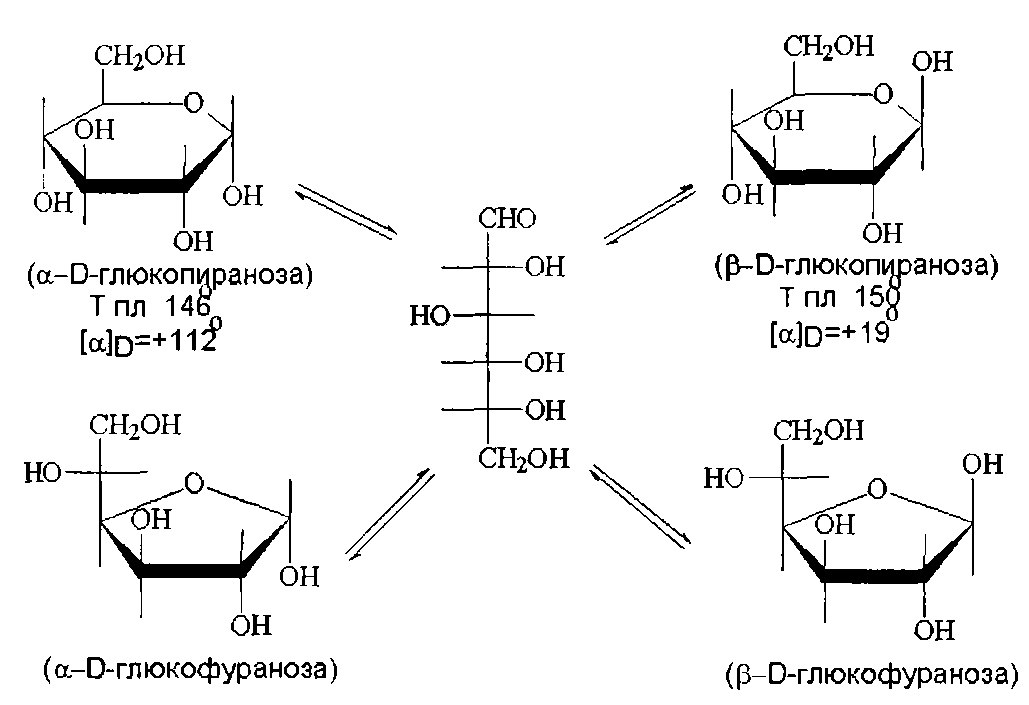
Ациклическая форма глюкозы в растворе присутствует в столь незначительных количествах, что не регистрируется физическими методами, но она безусловно есть, ибо не был бы возможен таутомерный переход между а - и в-формами. Указанное выше равновесие устанавливается при растворении чистой a-D-глюкозы в воде через 24 часа. Кроме того, только она - ациклическая форма глюкозы - дает четкие реакции альдегидной группы. В столь же незначительных концентрациях в растворе присутствуют и фуранозные формы глюкозы.
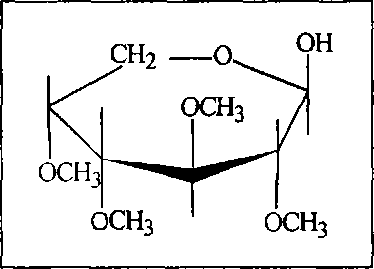
К настоящему моменту установлено, что преобладающей формой и для альдогексоз, и для альдопентоз, является наиболее термодинамически выгодная пиранозная. Только в нескольких случаях в растворах моносахаридов фуранозная форма зафиксирована в значительных количествах: для рибозы, альтрозы, иодозы и талозы. Кроме того, следует отметить, что иногда альдогексоза может образовать и семичленный цикл взаимодействием гидроксила при С6 с альдегидной функцией. Такую форму, называемую септаноза, образует тетраметил глюкоза.
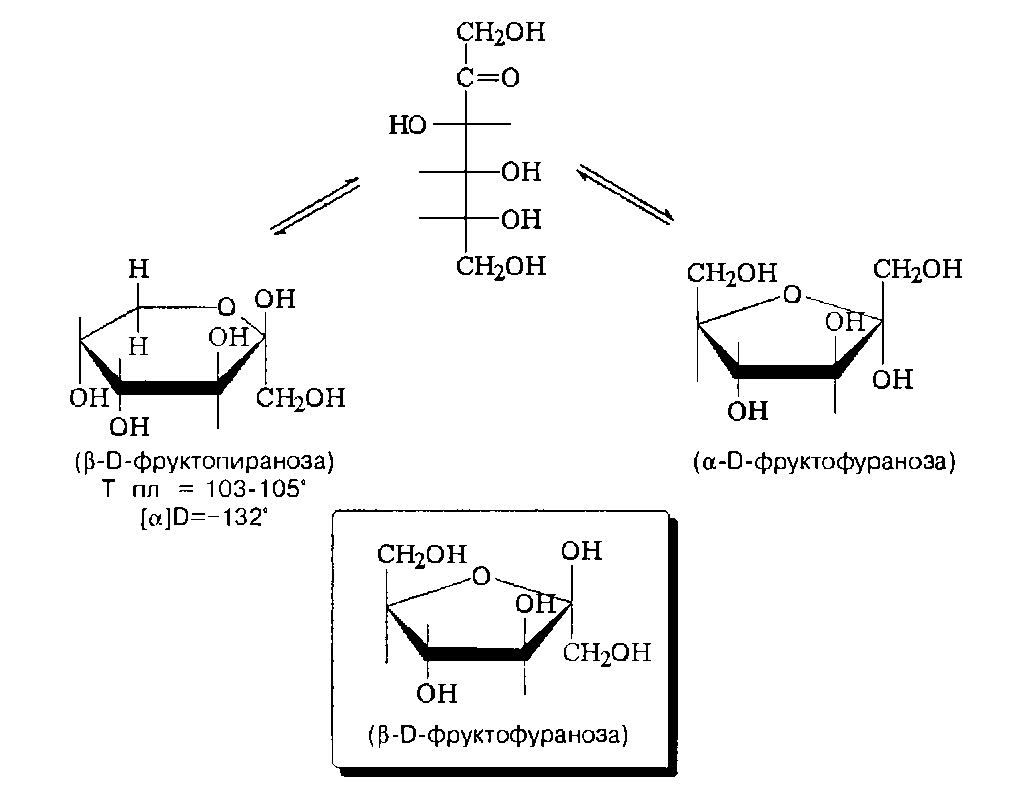
Несколько иначе обстоит дело с таким типичным моносахаридом кетозной структуры, как фруктоза. Из двух возможностей образования циклической формы, она реализует обе. В водном растворе фруктоза существует в виде смеси таутомеров, в которой содержится до 15% в-фуранозной формы, значительные количества ациклических форм, но в основном, пиранозитный таутомер. В кристаллическом состоянии известна только р-0-фруктопираноза. Следует отметить, забегая несколько вперед, что ее природные производные по полуацетальному гидроксилу всегда имеют фуранозную структуру.
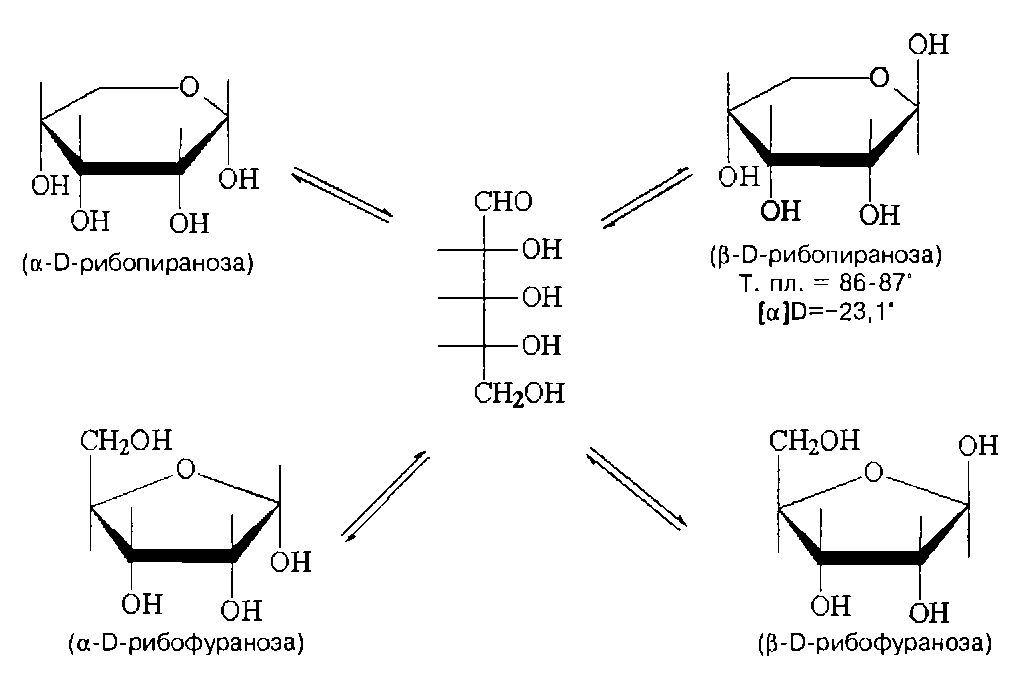
Из альдопентоз следует выделить рибозу, как наиболее распространенный моносахарид с пятью атомами углерода В водном растворе она представляет собой смесь всех четырех циклических таутомеров, из которых предпочтительными являются пиранозные формы, но фуранозные формы также значительны Нормальная кристаллическая форма рибозы - р-й-рибопираноза, а для производных характерна в-0-рибофуранозная структура.
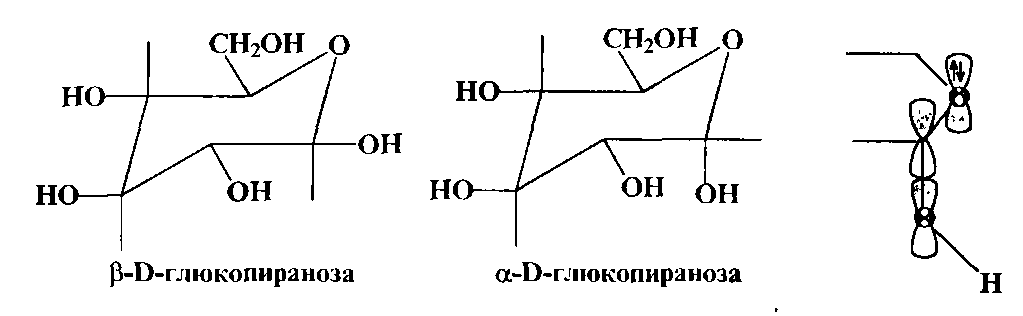
Вернемся к глюкозе, отвлекшись от проекционных формул Фишера и Хеуорса, и проанализируем ее пространственную структуру, так сказать, в окончательном варианте. Поскольку все шестичленные циклы, включая гетероатомные, предпочтительно существуют в форме кресла, так же изобразим и глюкозу. В таком случае, в-глюкопираноза окажется термодинамически предпочтительной и по стереохимическому расположению всех заместителей цикла - они расположены экваториально. В связи с этим, становится понятным предпочтение, отданное Природой в-форме глюкозы при построении различных биологических структур, которые, в первую очередь, требуют стабильности.
б-Форма глюкопиранозы отличается аксиальным положением гликозидного гидроксила. Факторов, определяющих относительную стабильность б-изомера, несколько, но основным, очевидно, является стабилизирующее взаимодействие неподеленной электронной пары эндоциклического кислорода и свободной орбитали связи С'-ОН, которое максимально именно в этой конфигурации молекулы. Аномерный эффект, обнаруженный и изученный на молекуле глюкозы, оказался довольно общим явлением не только в химии углеводов, но и в химии циклических полуацеталей вообще, однако свое начало он берет из природной химии - из химии углеводов.
Таким образом, используя кресловидное изображение молекул альдопи-раноз, мы увидим, чтс пои переходе от глюкопиранозы ко всему остальному ряду альдогексоз, гидроксильные функции периодически меняют свое положение с экваториального на аксиальное, за исключением группировки - СН2ОН - она всегда экваториальна.
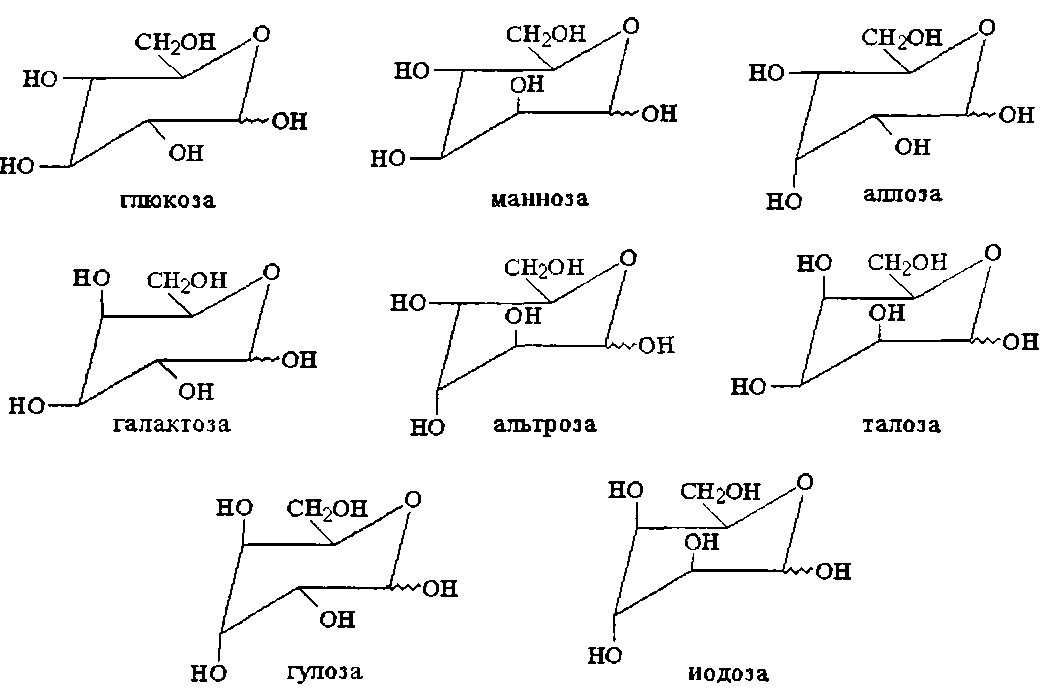
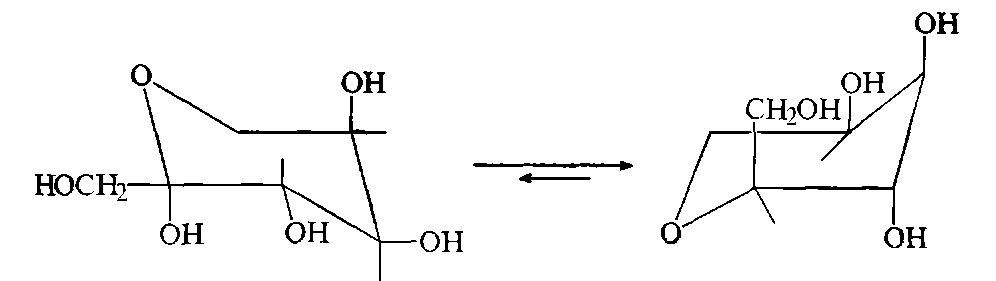
Только D-иодоза имеет аксиальное положение - СН2ОН группы в термодинамически наиболее стабильной конформации, так как остальные ее - ОН функции при этом расположены экваториально.
Так как фруктоза также имеет склонность к образованию пиранозной формы, то полезно рассмотреть и ее пространственную структуру. Установлено, что из двух кресловидных конформеров реализуется тот, в котором наиболее тяжелая группа занимает экваториальное положение при равном соотношении экваториальных и аксиальных гидроксифункций.
3. Химические свойства моносахаридов
Химические свойства моносахаридов, как и других бифункциональных соединений, могут быть разделены на три группы: это свойства спиртов, карбонильных соединений, и специфические реакции, обязанные взаимному влиянию и взаимному участию спиртовых и карбонильных функций.
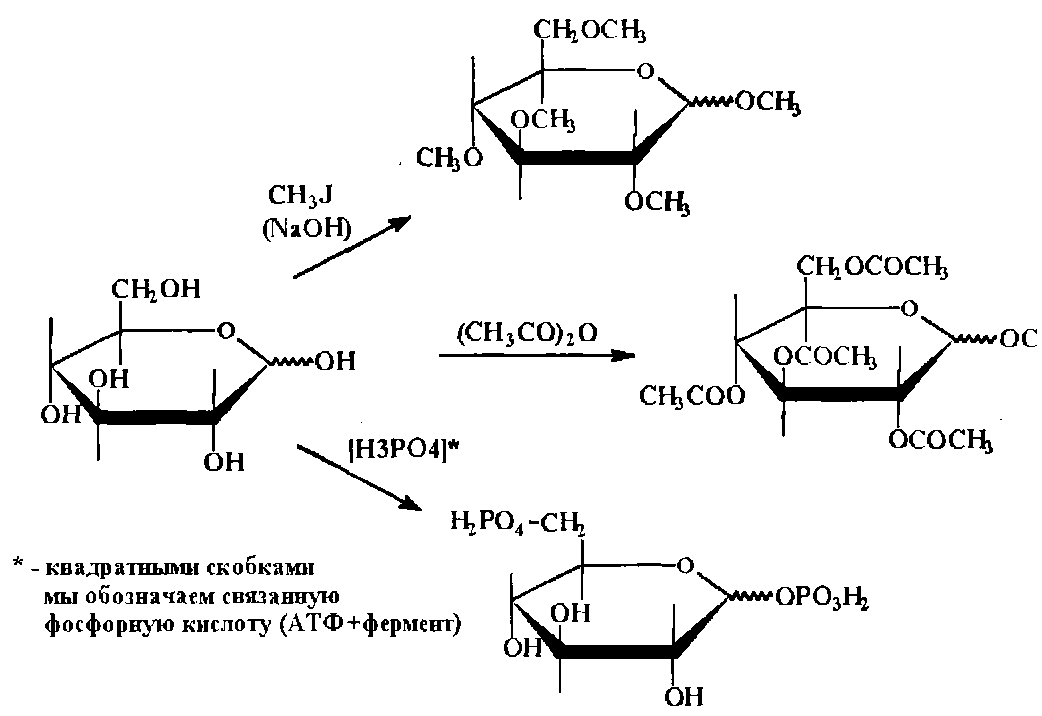
Из типичных спиртовых свойств моносахаридов следует отметить, в первую очередь, реакции этерификации различного типа, ведущие к образованию сложных эфиров карбоновых кислот, сложных эфиров минеральных кислот, простых алкиловых эфиров. Так как в молекуле любого моносахарида содержится несколько спиртовых групп, то очевидно, что в любом случае эти реакции могут иметь различную степень кратности, т.е. могут быть получены, в зависимости от активности реагента, моноэфиры, дизфиры, триэфиры и т.д. При этом не полностью этерифицированные моносахара будут представлены еще и набором региоизомеров. Таким образом, в одной только реакции ожидаемое многообразие получаемых эфиров более чем достаточно.
Реакции карбонильных групп моносахаридов всегда могут проявиться, так как в растворе моносахарида всегда имеется ациклический таутомер, всегда имеется хоть в каких-то количествах и тогда, независимо от количества этой формы, процесс таутомерии обеспечивает полное прохождение реакции по карбонильной группе, т.е. так, как будто все вещество в растворе имело нециклическую структуру. В первую очередь, здесь следует отметить различные реакции нуклеофильного присоединения, окислительно-восстановительные реакции, реакции азометиновой конденсации.
Реакции окисления наиболее любопытны тем, что могут быть реализованы потрем направлениям!
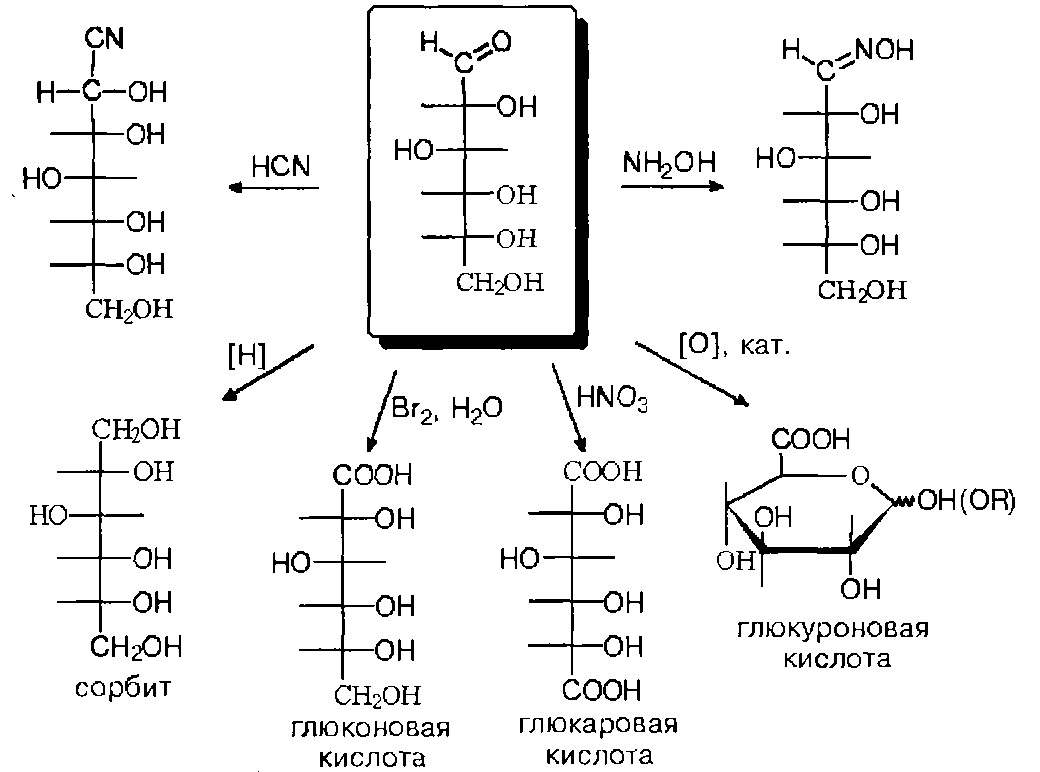
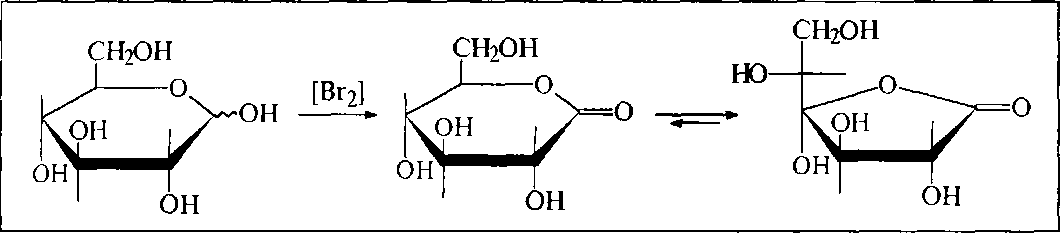
Наиболее мягкое окисление по альдегидной группе приводит к гликоновым кислотам, окисление немного более энергичное - переводит спиртовую группу в карбоксильную. Концевая спиртовая группа может быть окислена до карбоксильной при условии защиты последней, т.е. в условиях жесткой стабилизации циклической формы молекулы. При действии некоторых окислителей, циклическая форма альдогексоз окисляется непосредственно по полуацетальному гидроксилу с образованием д-лактонов, которые обычно перегруппировываются в более стабильные г-лактоны.
Специфические свойства моносахаридов. Наличие в молекуле углеводов спиртовых гидроксилов открывает возможность одновременного участия в реакции нескольких из них. Типичная реакция моносахаридов с карбонильными реагентами приводит к образованию циклических ацеталей, структура которых определяется взаимным пространственным расположением гидроксильных групп: обычно в таких реакциях участвует пара цис расположенных гидроксифункций.
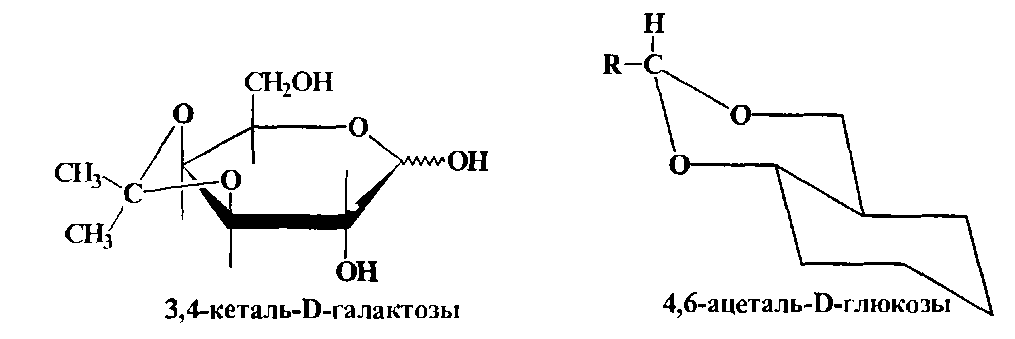
Так как моносахара в растворе обычно представлены смесью нескольких таутомеров, то при взаимодействии их с карбонильным соединением возможно образование циклических производных нетипичных форм, присутствующих в незначительных количествах, но, по ряду факторов, благоприятных для реакций такого типа.
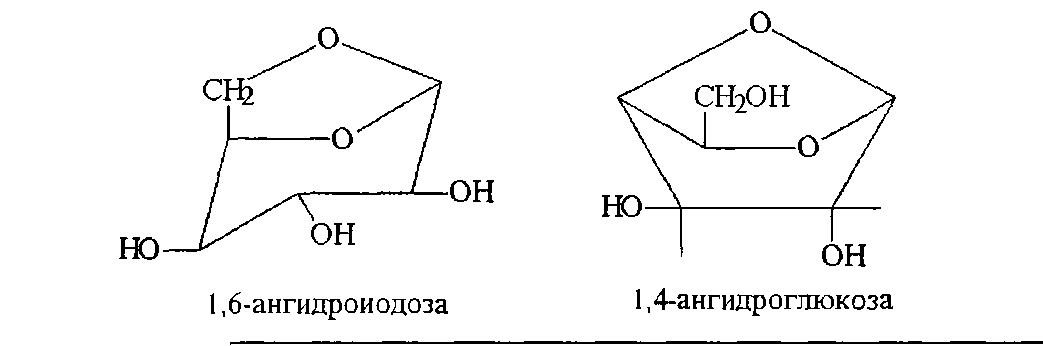
Сближение в пространстве двух гидроксильных групп моносахаридов может, в условиях, соответствующих образованию простых эфиров, реализоваться в такой реакции внутримолекулярно. Продукты реакций имеют бициклическую структуру и называются ангидросахарами. Подобная реакция эффективно проходит в молекуле йодозы, так как в ее пиранозной форме один из информационных переходов сближает гидроксилы при С и С6, тогда как все остальные приобретают энергетически выгодное экваториальное положение.
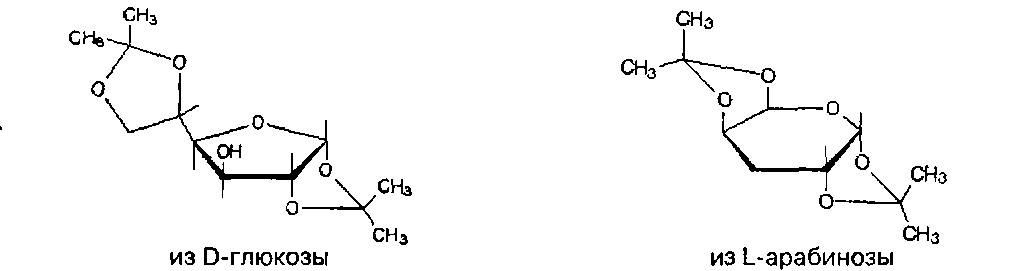
Ангидросахара, полученные взаимодействием реакционных центров при С1 и С4, имеют структуру, в которой зафиксирована форма лодки шестичленного цикла пиранозы.
Специфической реакцией моносахаридов можно считать и окисление их реагентами, действующими на пару вицинальных гидроксильных групп, предпочтительно имеющих цис-конфигурацию. Окисление выполняется йодной кислотой или тетраацетатом свинца и протекает через промежуточный циклический диэфир с последующим расщеплением углерод-углеродной связи циклического фрагмента. В свое время, реакция сыграла решающее значение при исследовании строения моносахаров.
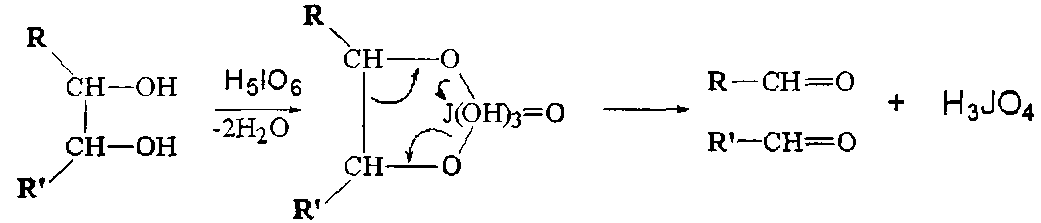
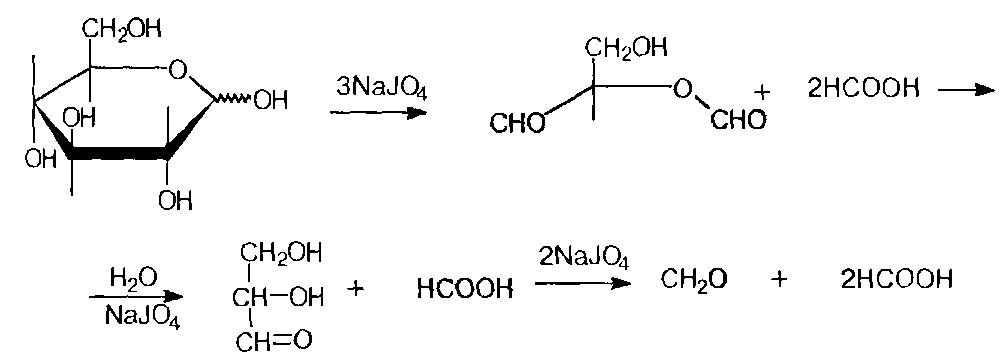
Но так как обычно углеводная молекула имеет более, чем два гидроксила, то вариантов деструктивного гликольного окисления несколько, и процесс протекает часто постадийно и достаточно глубоко: например, так, как эрj имеет место в случае D-глюкозы.
Под действием оснований и кислот моносахара претерпевают изомеризацию и деградацию в зависимости от условий.
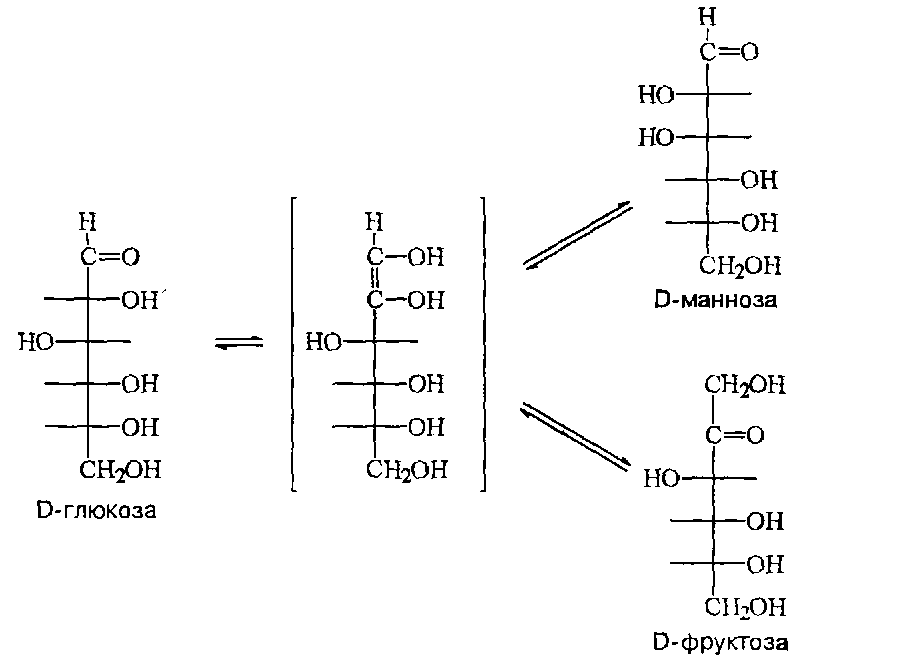
В мягких щелочных условиях обычно имеет место эпимеризация, т.е. изменение конфигурации углеродного атома в 2-положении к карбонильной группе, а также изомеризация типа альдоза р. кетоза. Так, при выдерживании D-глюкозы в течении нескольких дней в 0,01 М растворе гидроокиси натрия образуется смесь, содержащая 28% D-фруктозы, 3% D-маннозы и исходную D-глюкозу. Оба изомеризационных процесса протекают через общий интермедиат, являющийся енольной формой D-глюкозы, т.е. указанная смесь веществ является следствием кетоенольной таутомерии, катализируемой основанием. Заметим, что реакция идет из ациклической формы, являющейся также компонентой таутомерного процесса.
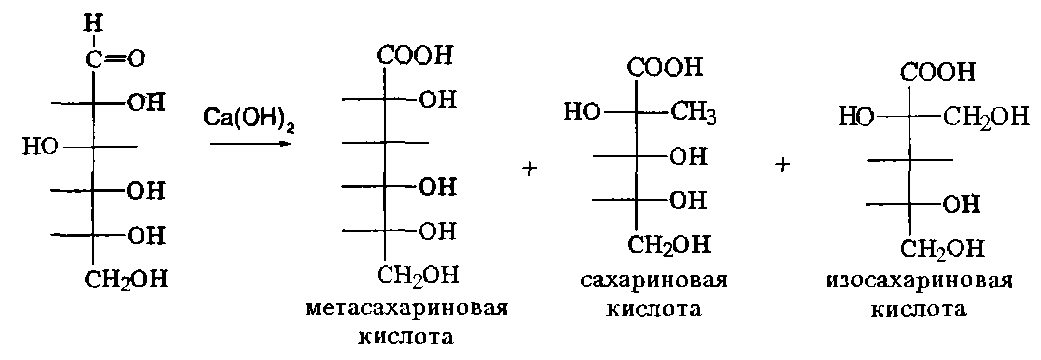
В более жестких щелочных условиях проходят более глубокие перегруппировки до сахариновых кислот. Та же самая D-глюкоза при обработке 0,15 М раствором гидроокиси кальция превращается в смесь нескольких гидрокси-кислот. Эти реакции многоступенчатые и, как правило, малой степени стерео-специфичности.
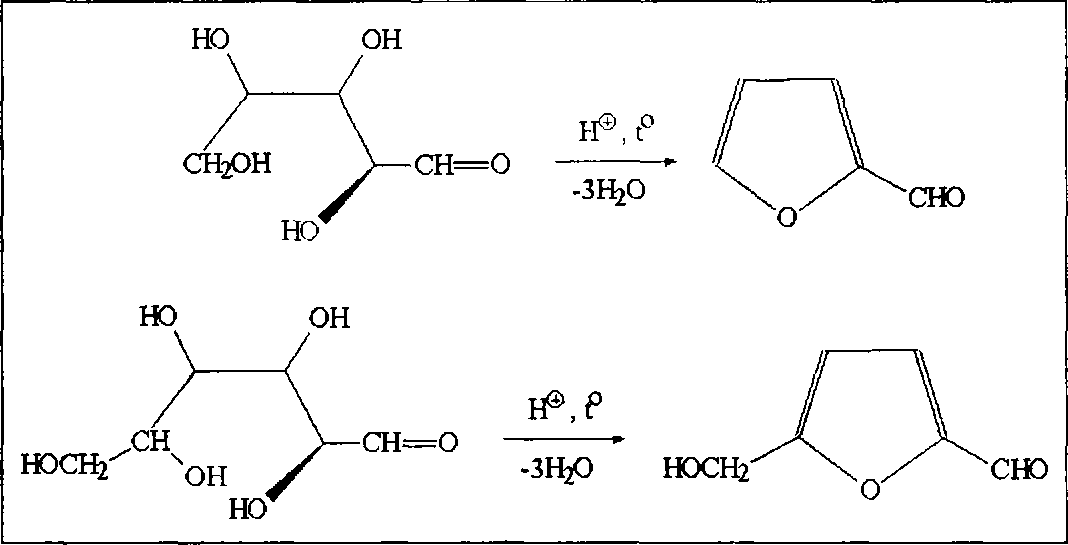
В кислой среде моносахара обычно более стабильны, но при нагревании в растворах минеральных кислот протекают процессы дегидратации, результатом которых являются производные фурана. Так, альдопентозы, отщепляя три молекулы воды, образуют фурфурол, а альдогексозы - 5-гидроксиме-тилфурфурол.
Характерным свойством моносахаров, обязанным совместному присутствию карбонильной и гидроксильной функций, является реакция образования озазонов, образующихся при взаимодействии как альдоз, так и кетоз с фенилгидразином. Обычная азометиновая конденсация по карбонильной группе моносахарида с одной молекулой фенилгидразина приводит к соответствующему фенилгидразону, но характерно то, что процесс на этом не заканчивается, а наблюдается последующая реакция окисления соседней гидроксильной группы до карбонильной, на что расходуется еще одна молекула фенилгидразина, далее новая карбонильная группа конденсируется с третьей молекулой фенилгидразина.
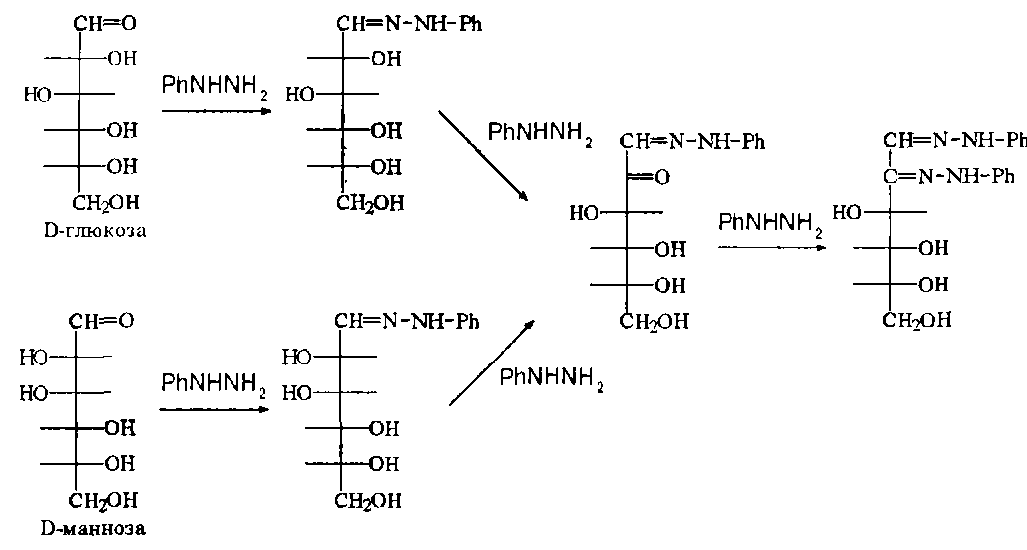
Образующиеся в результате бисфенилгидразоны хорошо кристаллизуются и потому часто используются для идентификации моносахаридов. На заре углеводной химии эта реакция использовалась для установления строения отдельных моносахаридов и их взаимосвязи. К примеру,
D-глюкоза и D-манноза образуют один и тот же озазон.
Рассматривая химические свойства углеводов, невозможно обойти их реакции брожения; фактически являясь биохимическими реакциями, они широко используются в химической технологии и в лабораторной практике. Большинство углеводов под действием ферментов, внутриклеточно, образуют пировиноградную кислоту и АТР.
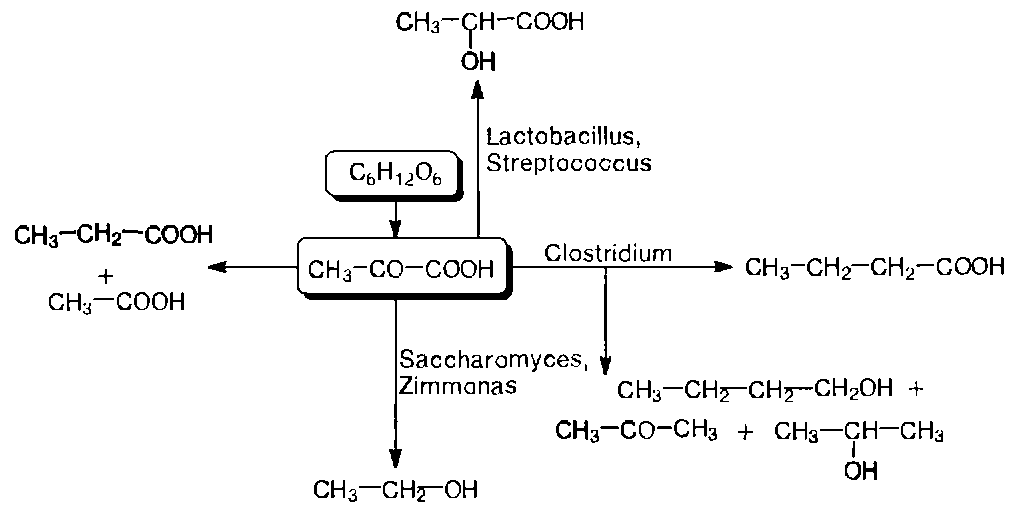
Далее, в зависимости от природы микроорганизма, поставляющего определенный набор ферментов, пировиноградная кислота превращается в тот конечный продукт, который соответствует каталитическим возможностям данного комплекта энзимов. По продуктам брожения различают следующие его основные виды: спиртовое, молочнокислое, пропионовокислое, маслянокислое. Иногда основной процесс брожения может осложняться некоторыми параллельными или последовательными реакциями, обусловленными вариациями условий среды или ферментного набора: так, при маслянокислом брожении может реализоваться так называемое ацетон-бутиловое брожение; спиртовое брожение сопровождается уксуснокислым, виннокислым и глицериновым брожениями; при некоторых видах брожения в значительных количествах могут накапливаться лимонная, фумаровая и янтарная кислоты.
4. Биосинтетические реакции углеводов
Одно из важных свойств моносахаров - это способность к енолизации, обеспечивающая как процессы взаимопревращения моносахаров, так и различные реакции биосинтеза.
В ряду последних, в первую очередь, следует отметить реакцию фиксации диоксида углерода дифосфатом рибулозы как один из этапов цикла Кальвина.1,5-дифосфат D-рибулозы в присутствии оснований становится С-нуклеофилом, который легко присоединяет электрофильный диоксид углерода. Образующийся промежуточный разветвленный С6-сахарид гидролитически расщепляется на два фрагмента глицериновой кислоты - таким образом, молекула углекислоты может считаться "усвоенной".
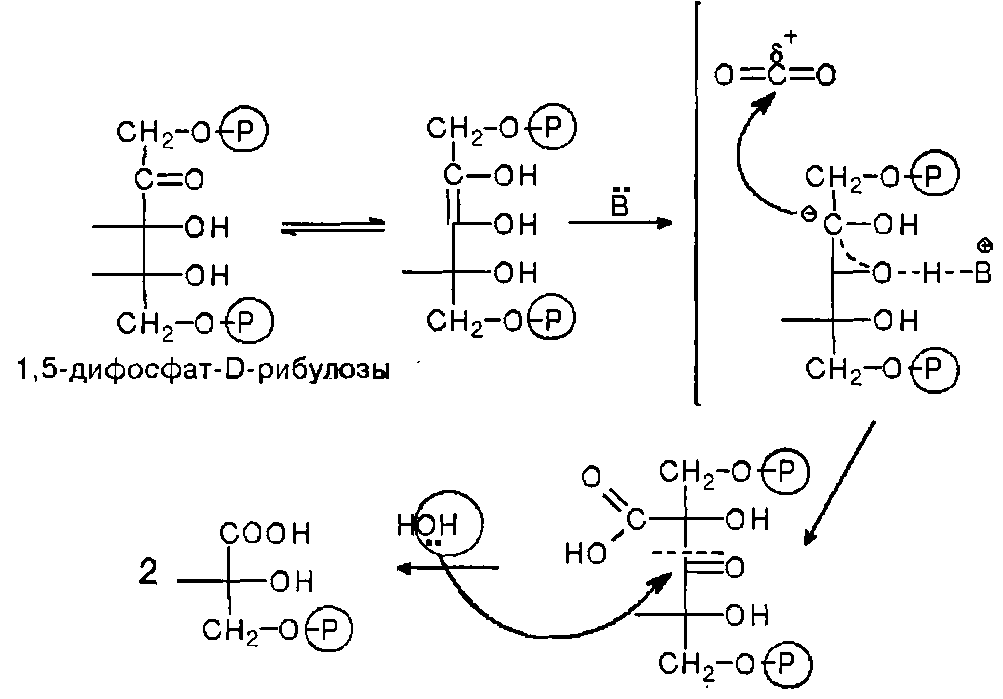
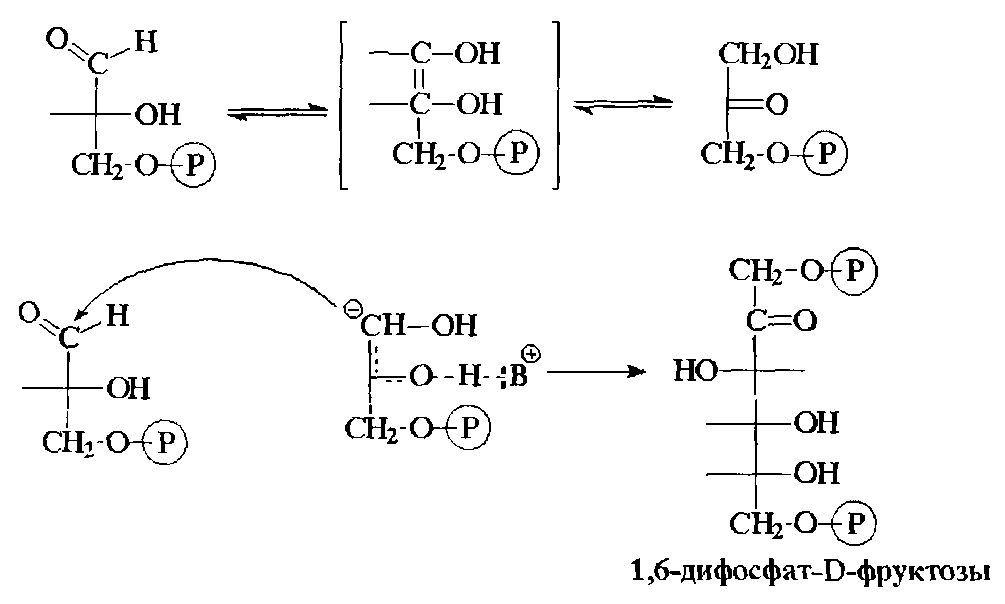
На следующем этапе 3-фосфат глицериновой кислоты восстанавливается реагентом in vivo до фосфата глицеринового альдегида; последний изомеризуется до соответствующего кетона - фосфата дигидроксиацетона. Показано, что из фосфатов глицеринового альдегида и дигидроксиацетона реакцией конденсации образуется молекула дифосфата фруктозы: при этом дигидроксиацетоновая компонента выступает в качестве нуклеофила в форме енолят-аниона.
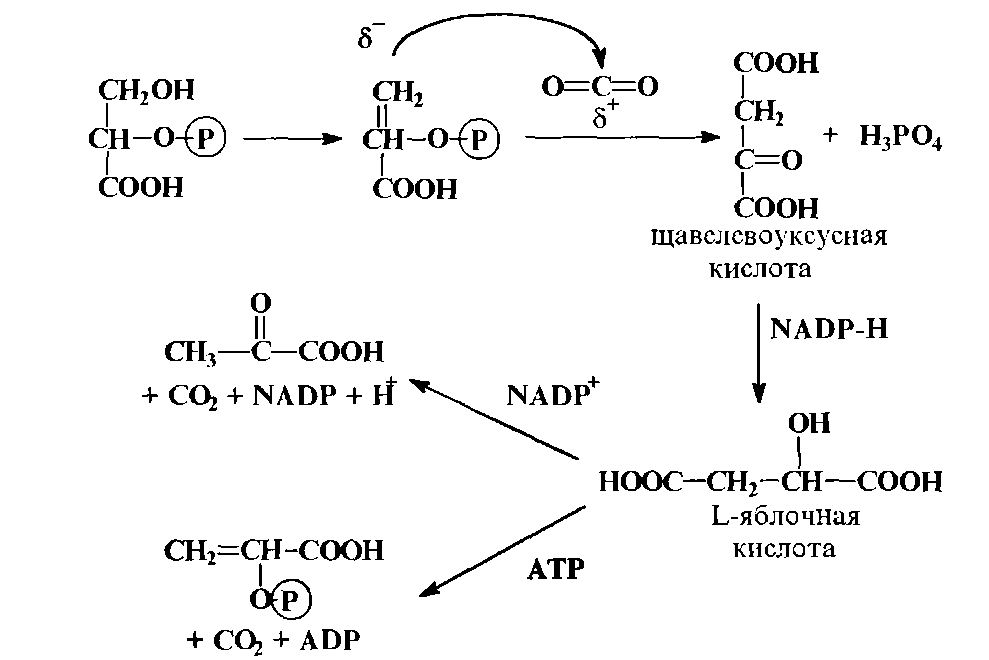
Очень похожими реакциями получаются другие моносахара, а также регенерируется рибулоза, необходимая для первичного захвата диоксида углерода. Кроме этого пути фотосинтетической фиксации диоксида углерода существуют и некоторые другие: например, образование щавелевоуксусной кислоты присоединением фосфата енол-пировиноградной кислоты, имеющего нуклеофильный центр, по атому углерода углекислоты, об электрофильном характере которого уже говорилось выше. В свою очередь, щавелевоуксусная кислота легко восстанавливается до яблочной кислоты, а последняя служит источником и пировиноградной кислоты, и фосфата ее енольной формы.
К этой схеме следует заметить, что высвобождающийся в ходе каталитического разложения диоксид углерода не выделяется "наружу", а тут же используется для последующих фотосинтетических превращений, например, для образования фруктозы, а пируваты снова возвращаются на начальную стадию биосинтеза.
Одним из интереснейших и важнейших химических преобразований альдогексоз является реакция образования аскорбиновой кислоты. Процесс реализуется in vivo из D-глюкозы и D-галактозы, а в промышленности ее получают из D-глюкозы. Важно отметить, что природная аскорбиновая кислота имеет L-конфигурацию.
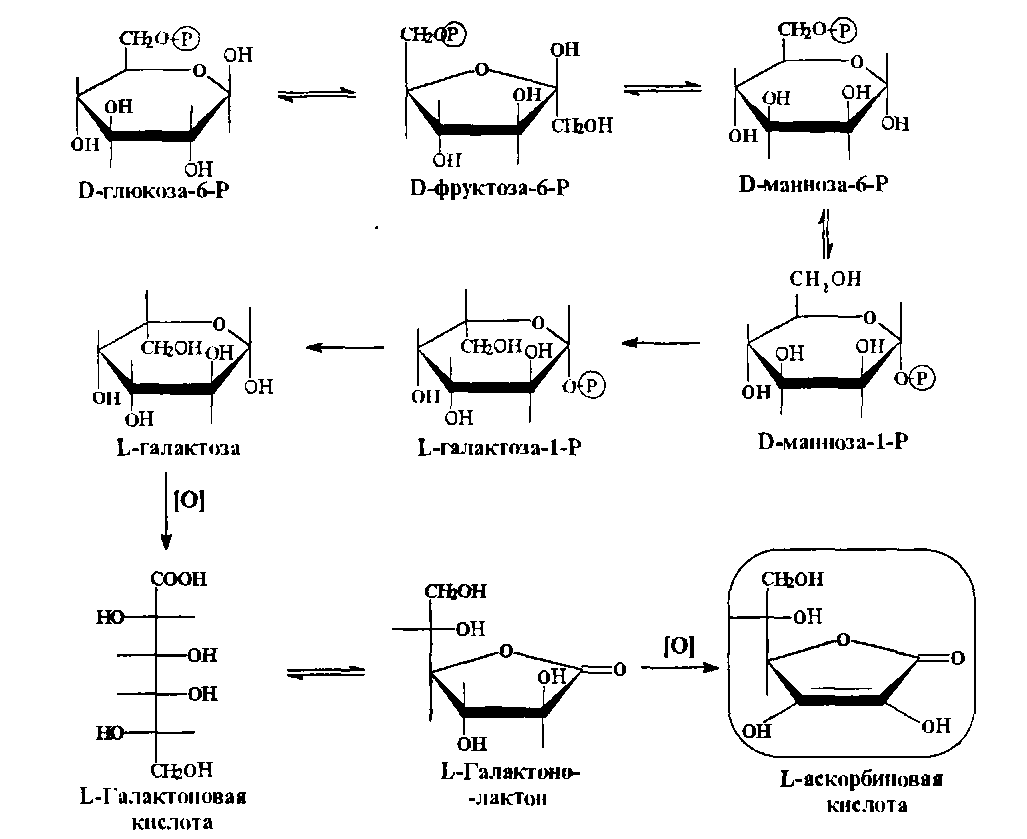
Установлено, что процесс ее образования имеет обязательные стадии: окисление при С1, С2 или С3, эпимеризация или родственный процесс при С5, лактонизация между С и С4. В каком порядке эти реакции осуществляются, не всегда можно сказать однозначно, хотя бы потому, что эти процессы несколько различаются у животных и у растений. Наиболее доказана к настоящему времени следующая.
5. Производные моносахаров
К производным моносахаридов относятся соединения, имеющие моносахаридную основу, но содержащие вместо одной или нескольких гидрокси-функций какие-либо другие функциональные группы. Ввиду большого их разнообразия и широкого распространения в природе, имеет смысл разделить производные моносахаров на две подгруппы: производные по всем спиртовым группам и производные по полуацетальному гидроксилу. Последние в силу своей специфичности называют гликозидами и выделяют в особую группу, которую мы проанализируем позже.
Все производные моносахаридов, в которых спиртовая группа замещена на любую другую, получают приставку дезокси-, далее называют замещающую функцию.
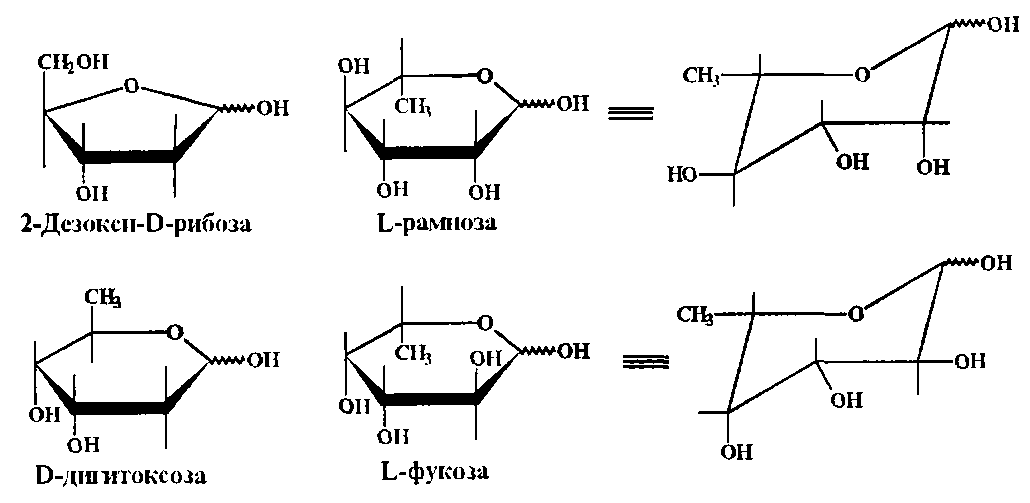
Итак, дезоксисахара - это моносахариды, в которых одна или более спиртовых функций восстановлены до углеводородной. В природе широко распространена 2-дезоксирибоза в виде производных. В растениях часто встречаются моно-сахара с терминальной дезокси-группой: например, L-рамноза, L-фукоза, D-дигитоксоза. Многие моно - и ди-дезоксисахара входят в состав антибиотиков.
Аминосахара редко встречаются в свободном виде, обычно они входят как мономерные звенья в цепочки различных полисахаридов. Но так как в связанном виде они распространены широко и, можно сказать, фундаментально, мы эти звенья как бы в изолированном виде и рассмотрим. Важнейшими из них являются 2-аминопроизводные глюкозы и галактозы, аминогруппа которых может быть свободной или модифицированной ацильной или сульфогруппами.
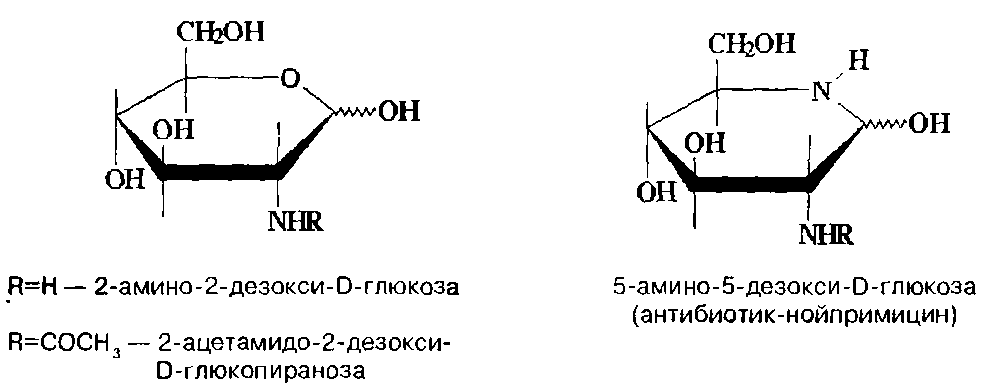
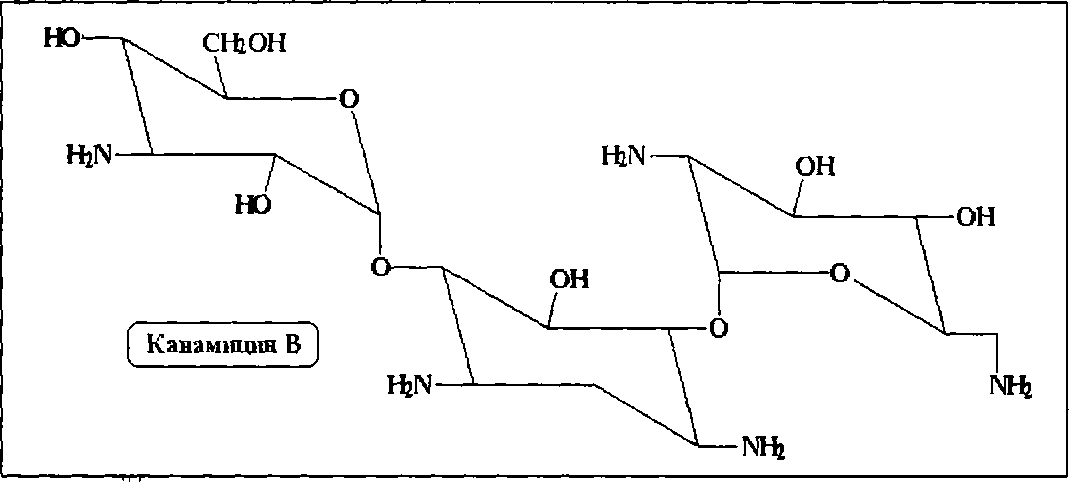
Особенно богатым источником различных аминосахаров являются плесневые грибы семейства Streptomyces, продуцирующие разнообразные аминосахаридные антибиотики. В качестве типичного примера таких антибиотиков можно назвать канамицин В, в молекулу которого входят такие аминосахара как 2,6-диамино-2,6-дидезокcи-D-глюкоза и 3-амино-3-дезокси-D-глюкоза.
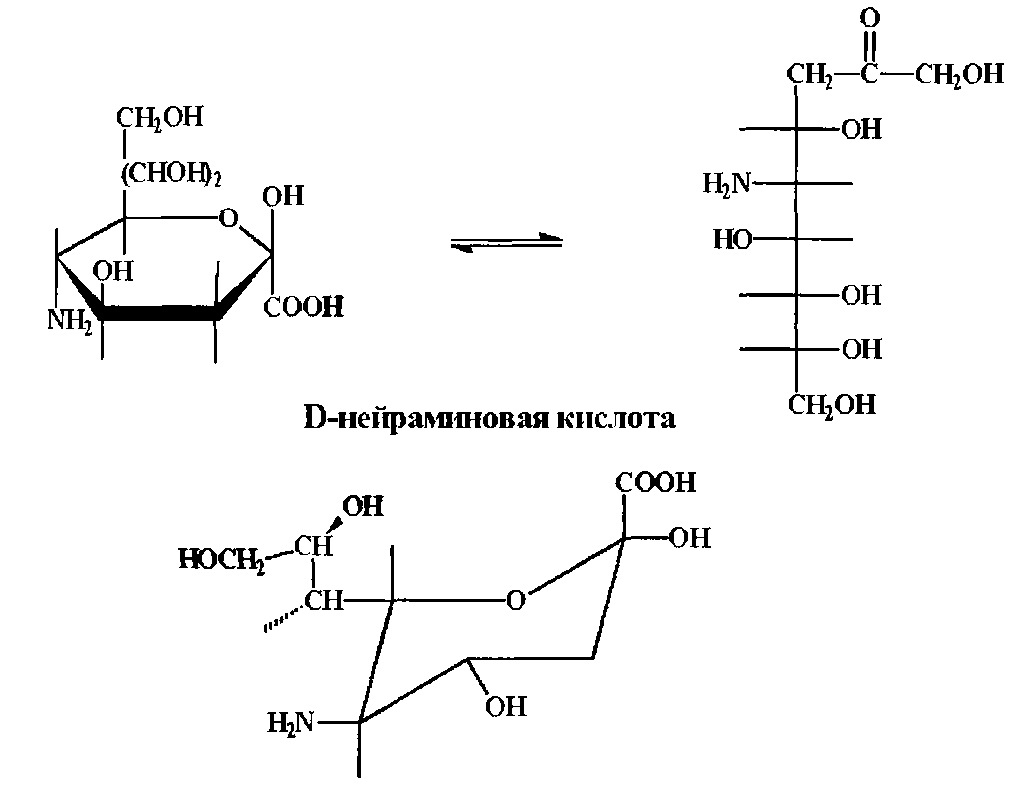
Важное место среди аминопроизводных моносахаров занимает нейраминовая кислота и ее производные - сиаповые кислоты Моносахаридной основой нейраминовой кислоты является кетононоза. Сиаловые кислоты - это ее ацилированные по азоту и кислороду производные, содержащиеся в свободном состоянии в спинномозговой жидкости.
Несмотря на большую углеродную цепочку ациклической формы нейраминовой кислоты, ее циклический таутомер, как и в случае гексоз, имеет размер пиранозы.
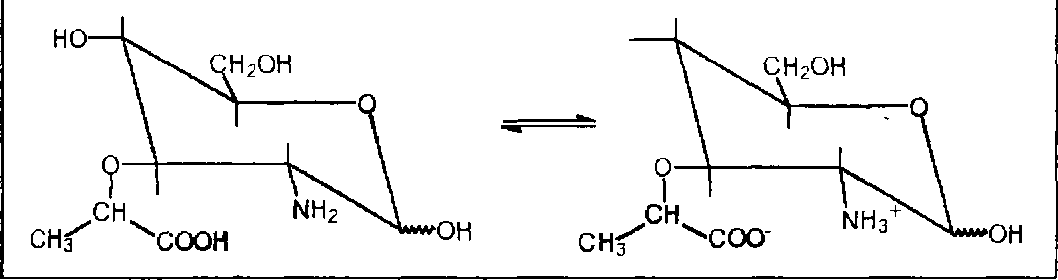
Отметим также аминопроизводное D-глюкозы, этерифицированной по третьему гидроксилу молочной кислотой - мурамовую кислоту, которая в виде Н-ацетильного производного входит в состав полисахаридов клеточной стенки бактерий. Наличие в ее молекуле аминной и карбоксильной функций позволяет мурамовой кислоте образовывать цвиттер-ионную форму.
Через свою карбоксильную функцию мурамовая кислота обычно осуществляет химическую связь с аминокислотами и пептидами, образуя класс пептидогликанов.
Разветвленные моносахара сравнительно немногочисленны, но их структуры уникальны: они являются компонентами некоторых антибиотиков, встречаются в растениях в связанном виде. Отметим стрептозу, которая входит в состав антибиотика стрептомицина; апиозу, обнаруженную в виде гликозида в петрушке; гамамелозу, которая в виде диэфира с галловой кислотой найдена в коре лещины виргинской.
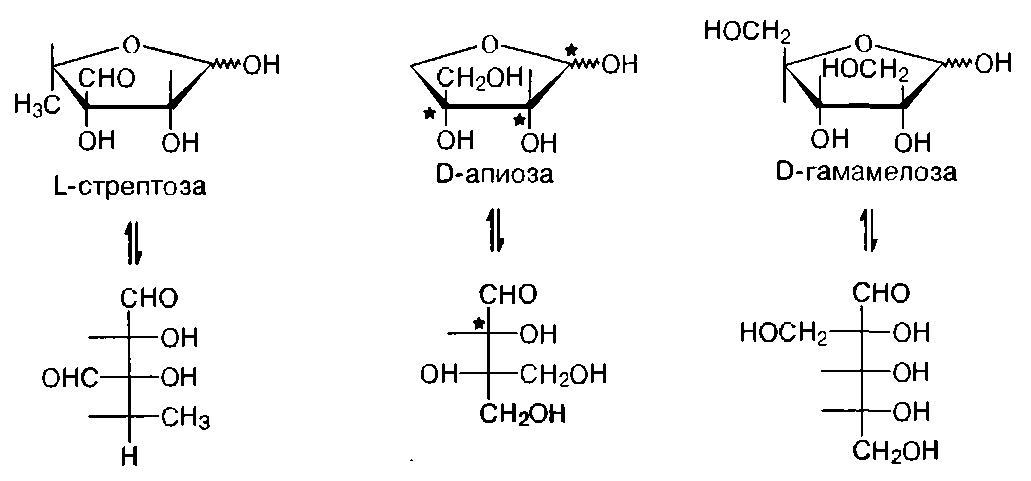
Молекула апиозы интересна в структурном плане: имея только один асимметрический центр в цепной форме, она приобретает два новых асимметрических центра при переходе в циклическую форму, следовательно, D-апиоза может образовывать четыре циклических стереоизомера.
6. Гликозиды
Среди всех производных моносахаров, безусловно, на первое место следует поставить гликозиды. Гликозиды представляют собой моносахариды, в молекулах которых полуацетальный гидроксил замещен на какую-либо другую функциональную группу.
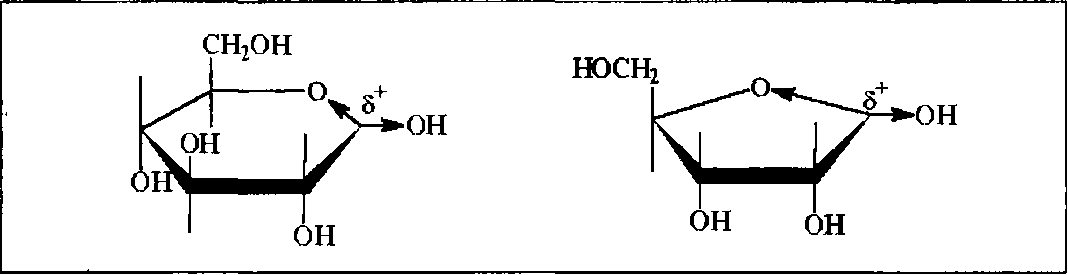
Из схемы 6.1 очевидно, что два атома кислорода при одном углероде как пиранозной, так и фуранозной форм моносахарида - это уже достаточное основание для создания существенного положительного заряда на этом атоме. Вследствие этого, для молекулы открываются две возможности реагирования: во-первых, облегчается диссоциация по связи С-ОН с образованием соответствующего карбкатиона, катионный центр которого стабилизирован взаимодействием с п-уровнем эндоциклического атома кислорода; во-вторых, достаточно большой положительный заряд на углероде создает благоприятную предпосылку для непосредственной атаки его нуклеофильным реагентом. Другими словами, ожидается, что полуацетальный гидроксил пираноз и фураноз будет легко замещаться нуклеофильно как по механизму SN1; так и по механизму SN2.
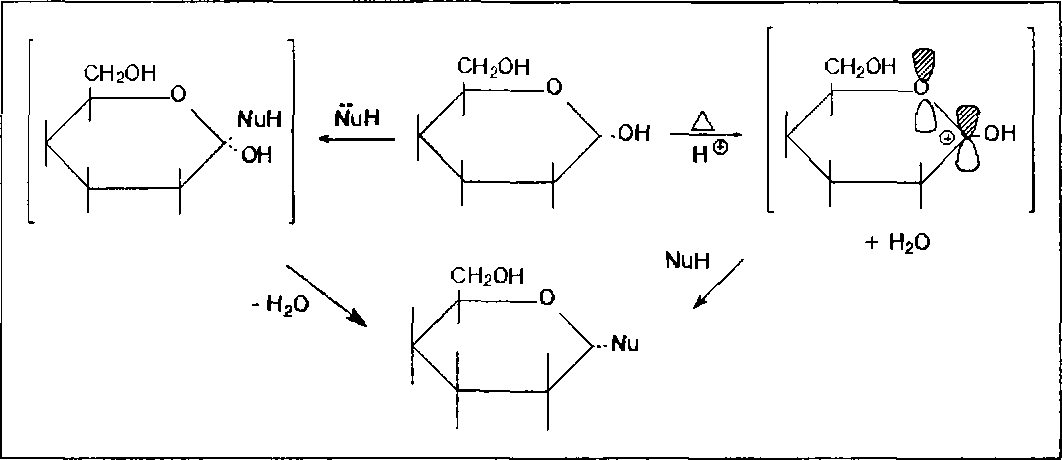
В соответствии с общими закономерностями реакций нуклеофильного замещения, в случае реализации мономолекулярного механизма ожидается образование продукта реакции в виде смеси диастереомеров, так как карбкатионный фрагмент переходного состояния молекулы плоский; если же процесс пойдет по синхронному бимолекулярному пути - пространственная структура продукта будет зависеть от конфигурации исходного моносахарида: из б-формы образуется в-гликозид, из в-формы - б-гликозид, так как атака нуклеофила осуществляется в тыл связи С-0 и завершается обращением конфигурации реакционного центра. Поскольку моносахарид всегда будет существовать в растворе в виде таутомерной смеси а - и в-форм, то независимо от механизма реакции мы, как правило, получим гликозид в виде изомерной смеси. Только лишь их соотношение будет варьироваться в зависимости от условий реакций и природы реагента. Но это все верно тогда, когда реакция проводится в колбе, т.е. in vitro.
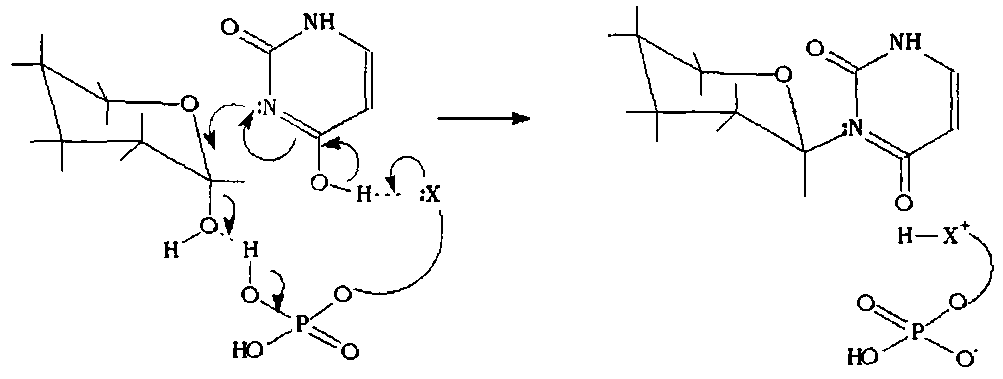
Внутри живой клетки такой процесс катализируется ферментами, которые, как правило, работают стереоспецифично: это значит, что они будут избирательно вовлекать в реакцию какой-либо один из диастереомеров, а также осуществлять реакцию по какому-либо одному механизму, что в итоге приведет к продукту одной изомерной формы. Схематично такую реакцию можно представить, моделируя реагент и фермент в виде единой молекулы, на одном конце которой находится остаток фосфорной кислоты, катализирующий отщепление гидроксильной группы, на другом конце - нуклеофильный остаток, атакующий электрофильный атом углерода. Синхронное воздействие каталитического и нуклеофильного фрагментов на электрофильный центр а-глюкопиранозы приводит к соответствующему в-гликозиду.
Вполне возможно, что б-изомер большинства моносахаров более реакционно способен хотя бы по причине стерической доступности его реакционного центра. Тогда следует ожидать, что большинство природных гликозидов будут относится к ряду в-изомеров, так как их образование ферментативно катализируемо. Трудно проанализировать
все природные гликозиды на предмет принадлежности их к а - или в-ряду в виду их многочисленности. Но все-таки создается впечатление, что в-диастереомеры все же более многочисленны. Так как б-изомерные формы часто также образуются исключительно стереоспецифично, следует предположить, что комплексирование каталитического сайта фермента и молекулы моносахарида чувствительно к исходной пространственной форме пиранозы или фуранозы. Это возможно только при условии, что образование одних и тех же гликозидов различной конфигурации должно катализироваться различными ферментативными системами.
Для всех гликозидов характерно отсутствие таутомерных превращений в растворе, т.е. переход их в ациклическую форму невозможен, так как для этого процесса требуется подвижный атом водорода полуацетального гидроксила для преобразования последней в карбонильную группу. Второе общее свойство гликозидов - это достаточно легкая способность их к гидролизу в кислой среде, фактически являющемуся процессом, обратным реакции их образования.
Классификация гликозидов. Классифицируются гликозиды достаточно однозначно - согласно типу нуклеофила, заместившего полуацетальный гидроксил. Такой нуклеофил также называют агликоном. Если агликонами являются спирты или фенолы, то образующиеся гликозиды называют 0-гликозидами; серусодержащие нуклеофилы ведут к образованию S-гликозидов; если нуклеофилом являлось соединение, генерирующее в ходе реакции карбанион, то полученный гликозид имеет структуру С-гликозида; и наконец, очень распространены в природе различные варианты образования Н-гликозидов в ходе замещения полуацетального гидроксила моносахаров азотистыми основаниями разного типа.
О-гликозиды в природных источниках представлены как довольно простыми молекулами по структуре агликона, так и очень большими и разнообразными по строению и биологическим функциям соединениями, включая целые биополимерные системы.
Т. к. О-гликозиды образуются при взаимодействии спиртов любой природы с циклической формой моносахарида, а последний сам по себе содержит вполне достаточное количество различных по состоянию гидроксильных функций, то вполне естественно, что Природа использовала возможность образования новых структур, новых связей и новых возможностей путем взаимодействий молекул моносахаридов между собой по схеме О-гликозидирования, без привлечения других соединений. Такой путь всегда энергетически и материально наиболее экономичен.
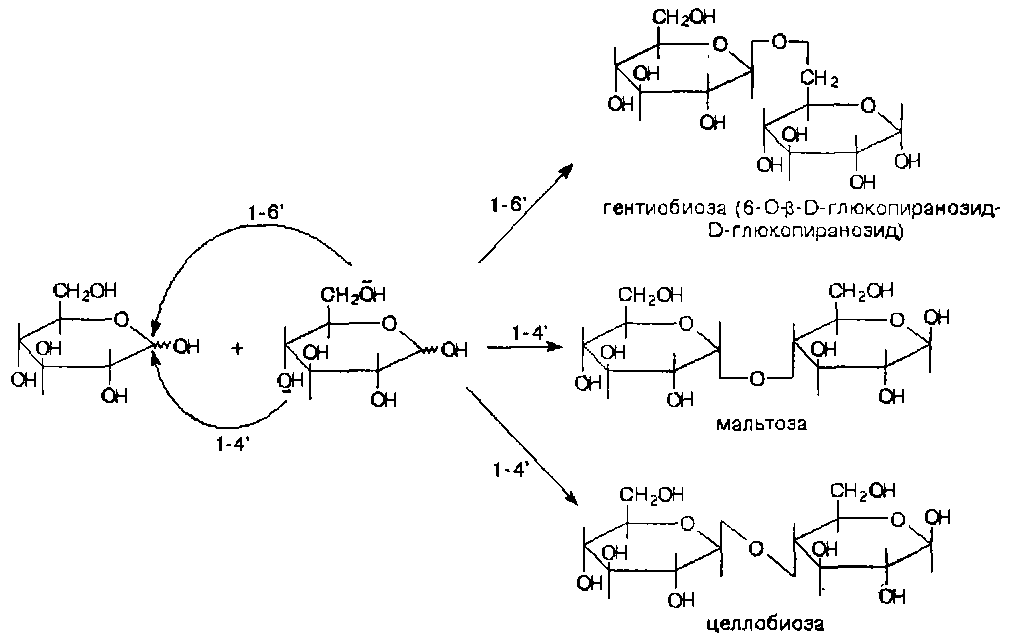
Результатом этих реакций являются дисахариды, олигосахариды и полисахариды, которые могут быть построены как из одинаковых моносахаридных звеньев, так и из различных моносахаридных звеньев.
Дисахариды. Самый важный момент, который следует определить в структуре дисахарида после того как установлена природа его моносахаридных звеньев - это характер гликозидной связи: какая гидроксильная группа участвует со стороны моносахарида - агликона и какова конфигурация гликозидной связи. Чаще всего реализуется связь 1-4', реже встречается гликозидная связь 1-6', еще реже - связь 1-3'.
Образованные таким способом дисахариды называются восстанавливающими, так как фрагмент моносахарида - агликона содержит полуацетальный гидроксил свободным, что оставляет за ним способность к таутомерному превращению в ациклическую форму, которая и вступит в окислительно-восстановительную реакцию своей альдегидной группой.
В том случае, если дисахарид образован связью 1-1', т.е. моносахарид - агликон предоставляет для формирования гликозидной связи свой полуацетальный гидроксил - его относят к группе невосстанавливающих, так как таутомерного превращения, ведущего к ациклическому фрагменту с альдегидной группой, молекула не претерпевает и, следовательно, легких окислительно-восстановительных реакций от нее ожидать не приходится.
Типичными представителями гетеродетных дисахаридов являются лактоза и сахароза. Само название этих дисахаридов говорит о степени важности их для живых организмов и степени распространенности в живой