Метаболические сдвиги в организме, происходящие вследствие сахарного диабета
ший спонтанное высвобождение СТГ. В том же году был осуществлен син-тез этого пептида. Соматостатин является тетродекопептид с молекуляр-
ным весом 1600, состоящий из 13 аминокислотных остатков. Необычное
распределение D - клеток в организме, а именно их распределение среди
других экзокринных и эндокринных клеток, в нервных окончаниях, сино-птических пузырьках, поджелудочной железе, желудочно-кишечном трак-
те, щитовидной железе, сетчатке, является морфологической основной для повсеместного действия соматостатина. Биологическая роль сомато-
статина заключается в подавлении секреции СТГ, АКТГ и ТТГ, гастрина, глюкагона, инсулина, метиллина, ренина, секретина, вазоактивного желу- дочного пептида , желудочного сока, панкреатических ферментов и электролитов. Он понижает абсорбцию ксилизы, сократимость желчно-
го пузыря, кровоток внутренних органов, перистальтику кишечника, а
также уменьшает освобождение ацетилхолина из нервных окончаний и
электровозбудимость нервов. Период полураспада парентериально вве-
денного соматостатина составляет 1-2 мин., что позволяет рассматривать
его как гормон и нейротрансмиттер. Многие эффекты соматостатина опо-
средуются через его влияние на вышеперечисленные органы и ткани. Ме-ханизм же его действия, с помощью которого соматостатин влияет на се-крецию инсулина, противоречивость имеющихся данных пока не позволя-
ет решить, снижает ли соматостатин концентрацию цАМФ в В - клетках,
изменяет его приток кальция или увеличивает А - адренергическую ак-
тивность (Gerich J.E. et all, 1978).
В островке поджелудочной железы человека РР - клетки обнаруживают по его периферии и, кроме того, в паренхиме около протоков малого и
среднего калибра.
Панкреотический полипептид (РР) был выделен J.Kammel и соав. в 1968 из поджелудочной железы цеплят. Молекула РР состоит из 36 аминокис-лотных остатков, его молекулярная масса 4200.
РР угнетает внешнесекреторную деятельность поджелудочной железы и
способствует релаксации желочного пузыря. Это позволяет предположить, что РР как бы сохраняет ферменты поджелудочной железы и вызывает
задержку желчи до следующего приема пищи (Балаболкин М.И., 1994).
В 1984 был очищен и идентифицирован амилин или амилоидный поли-
пептид островков поджелудочной железы. Предполагают, что амилоид-
ный белок островков является местным секреторным продуктом, участ-
вующим в патогенезе сахарного диабета 1 типа. K.H.Gohnson с соав. (1991) установили, что амилин локализуется в секреторных гранулах
В - клетках и высвобождается из них вместе с инсулином в ответ на вве-
дение глюкозы или других веществ (Fehmann H.S. et all, 1990).
Изучая механизм влияния амилина на углеводный обмен, T.G.Rink и соав.
установили, что инсулин и амилин влияют на цикл Кори. Если ин-
сулин стимулирует накопление периферических запасов гликагона, то
амилин стимулирует как глинеогенез, так и гликолиз. В скелетных мыш-
цах амилин снижает скорость поглощение глюкозы и накопление глико-
гена, увеличивает гликогенолиз. При этом активность фосфорилазы уве-
личивается в 2 раза, а стимуляция гликогенолиза осуществляется через
цАМФ - независимую протеинкиназу (Балаболкин М.И., 1994).
НАРУШЕНИЕ УГЛЕВОДНОГО ОБМЕНА В РЕЗУЛЬТАТЕ
ПАТОЛОГИЧЕСКОЙ ДЕЯТЕЛЬНОСТИ ГОРМОНОВ.
Существует два типа клеток, в которых «сгорает» сахар (глюкоза). Одни
из них глюкоза принимает легко без участия инсулина. Обычно внутри
этих клеток уровень глюкозы почти такой же как и вне клетки. Из таких
клеток состоят наши почки, мозг и кровеносные сосуды.
Клетки другого типа потребляют глюкозу только с помощью инсулина. К
ним относятся клетки мышц и жировой ткани. Инсулин способствует про-
никновению глюкозы внутрь этих клеток, которая затем или используется
для текущих нужд, или накапливается. Без инсулина глюкоза просто не может пройти сквозь стенки клеток и становится недоступной для получе-
ния энергии (Кило И. И др., 1993).
Непосредственным источником энергии является глюкоза при ее окислении. Основное расщепление углеводов происходит в тонком кишеч-
нике, где под влиянием ферментов поджелудочной железы (диастоза, мальтоза, сахароза) они превращаются в моносахариды. Глюкоза, подвер-
гаясь фосфорилированию, служит отправным элементом всех превраще-
ний углеводов - окисления, синтеза из нее гликогена и жира. Схематично
этот процесс можно представить следующим образом:
АТФ
Глюкоза + гексокиназа гексо-монофосфат + АДФ
Активатором гексокиназы в реакции фосфорилирования глюкозы являет-
ся инсулин. Обогатившись макроэргической фосфатной связью, глюкоза
получает возможность проникнуть в стенку кишечника и т.д.
Для того чтобы проникнуть в клетки почки из портального круга кровообращения, глюкоза вторично подвергается процессу фосфорилиро-
вания. В результате повторного фосфорилирования, происходящего под
влиянием гексокиназы, образуется глюкозо-6-фосфат, что делает глюкозу
вновь физиологически активной. При повторном фосфорилировании, как
и на первом этапе, активность гексокиназы повышается инсулином.
Значение пентозного цикла в обмене веществ велико, ибо этот цикл
представляет собой единственный источник рибозо-5-фосфата, который используется для синтеза РНК. При окислении глюкозы в пенторном цик-
ле образуется большая часть восстановленного НАДФИ + Н+, необходи-мого для синтеза жирных кислот (В.В.Потемкин, 1978).
Причиной возникновения резкой гипергликемии при СД заключает-
ся, как уже указывалось, в недостатке инсулина, обеспечивающего, с од-
ной стороны, нормальную проницаемость клеточных мембран скелетных
и сердечной мышц, а также некоторых других тканей по отношению к глюкозе, с другой стороны, регулирующего активность ряда ферментов печени и уравновешивающего влияния на нее группы диабеточных гормо-
нов.
Наиболее легким нарушением углеводного обмена при диабете является
снижение талерантности к глюкозе на фоне норамльной концентрации ее в крови натощак. В этих условиях принятая глюкоза не вызывает аде-кватной реакции инсулина и поэтому избегает поглощения печенью и мед-
ленее метаболизируется периферическими тканями. С количественной
точки зрения, если у здорового человека печень утилизирует 60% из 100%
принятой внутрь глюкозы, то при нередко выраженном диабете только 40% этого количества метаболизируется печенью.
При абсолютной или относительной недостаточности инсулина в исход-ном состоянии повышается уровень глюкозы натощак. У таких больных
продукция глюкозы обычно не изменена или незначительно повышена
(Wahren J. et all, 1972) тогда как функциональный кругооборот глюкозы
(отношение утилизации глюкозы к ее концентрации в плазме) снижена.
Кроме того, вдвое повышается относительная роль глюконеогенеза в об-
щей продукции глюкозы печенью. Повышение глюконеогенеза при уме-ренной недостаточности инсулина согласуется с тем, что для угнетения
глюконеогенеза требуется сравнительно больше количества инсулина, чем для угнетения гликогенелиза (Felig P. et all, 1971).
В крайней ситуации полной недостаточности функции В - клеток даже вы-
раженная гипергликемия натощак не может вызвать секреторного ответа
этих клеток. В отсутствие «сдерживающего влияния, оказываемого исход-ным количеством инсулина» продукция глюкозы печенью в 3 раза и более
превышает норму главным образом за счет ускорения глюконеогенеза. Хотя почки также содержат ферменты, необходимые для глюконеогенеза,
при диабете у человека не наблюдается дополнительного поступления глюкозы в кровоток из почек (Felig P. et all, 1975). Клиническим эквива-лентом этих нарушений является выраженная гипергликемия, наблюда-емая при диабетическом кетоацидозе или гиперсмолярной коме, не сопро-
вождаемой кетозом.
Одним из проявлений нарушения углеводного обмена при сахарном
диабете является глюкозерия. В моче здорового человека сахара нет, т.к.
он реабсорбируется почечными канальцами из протекающей через них
«первичной» мочи. Реабсорбция глюкозы по С.М.Лейтесу может прохо-дить только после ее фосфорилирования, что осуществляется ферментом
гексокиназой. После фосфорилирования глюкоза может поступать из по-чек в кровь лишь в том случае, если на нее воздействует фосфатоза. Меха-
низм действия последней заключается в отщеплении от глюкозы фосфор-
ной кислоты. При инсулиновой недостаточности вследствие нарушения
процессов фосфорилирования глюкозы реабсорбция ее снижается.
Гипергликемия ведет к обезвоживанию тканей. Это происходит вследствие повышения осмотического давления крови и ее влияния на
ЦНС (полидипсия), нарушается нормальный клеточный обмен и усилива-
ется диурез (полиурия) (В.В.Потемкин, 1978).
НАРУШЕНИЕ ЛИПИДНОГО ОБМЕНА В РЕЗУЛЬТАТЕ
ПАТОЛОГИЧЕСКОЙ ДЕЯТЕЛЬНОСТИ ГОРМОНОВ.
Основным запасным источником энергии в организме являются жиры.
По мере необходимости жиры из жирной ткани поступают в виде неэсте-рифицированных (свободных) жирных кислот (СЖК) в кровь, а затем в пе
чень. После распада в печени жиры используются тканями в качестве энергетического материала. Триглицериды, поступившие в кровь из жиро-
вых депо, комплексируются в печени с А - и В - глобулинами и выходят из
нее в составе А - и В - липопротеидов (В.В.Потемкин, 1978).
Нарушение липидного обмена возникает при диабете чаще вторич-но, в результате первичных изменений в обмене углеводов.
При декомпенсированном диабете часто повышается содержание в
плазме СЖК, триглицеридов и холестерина. Распространенность гипер-гликемии при ИЗСД может достигать 50% (Chase P.H. et all, 1976).
Увеличение концентрации СЖК является следствием их усиленного вы-свобождения из жировых депо, т.к. скорость образования новых жирных
кислот у больных диабетом снижена. Таким образом, при диабете увели-чен приток СЖК из жировых депо в печень и другие ткани. Усиление ли-
полиза происходит в результате выпадения нормального тормозного вли-
яния инсулина на гормончувствительную липозу в жировой ткани. Кроме
того снижение утилизации глюкозы приводит к уменьшению содержания
глицерин-3-фосфата, необходимого для реэстерификации жирных кислот
в самой жировой клетке.
Механизм гиперглицеридемии при диабете более сложен. В норме богатые триглицеридами липопротеины попадают в плазму либо в виде
хиломикронов, образующихся из жира, содержащегося в пище, либо в ви-де липопротеинов очень низкой плотности (ЛПОИП), синтезируемых в пе-
чени и кишечнике. Высвобождение жирных кислот из триглициридов обо-их видов и их поглощение жировой тканью зависят от липопротеиновой
липазы, содержащейся в эндотелии капилляров и активизирующейся ин-сулином. При не леченном или недостаточно компенсированном диабете
снижение активности липопротеиновой липазы обусловливает повыше-ние уровня триглицеридов в плазме, что влияет на содержание хиломик-
ронов, ЛПОНП или чаще обоих кланов липопротеинов. В повышении син-
теза триглицеридов может играть роль и увеличенная доставка жирных
кислот в печень, поскольку в этом органе образование эфиров между жир-
ными кислотами и глицерином при диабете не нарушается. В результате у
больного декомпенсированным диабетом, несмотря на практически пол-ное прекращение синтеза жирных кислот, может увеличиваться перегру-женная жирами печень и повышаться уровень триглицеридов в крови
(Brunrell J.D. et all, 1978).
Закономерная зависимость между контролем гликемии и уровнем холе-стерина в сыворотке отсутствует. Основным остается тот факт, что гипер-
холестеринемия является, вероятно, одним из факторов, обусловлива-ющих ускорение развития атеросклероза при диабете.
При резко выраженной недостаточности инсулина изменения жиро-вого обмена в жировой ткани, печени и мышцах обусловливают накопле-
ние кетоновых тел (В - оксибутират, ацетоацетат и ацетон). Нормальный
«сдерживающий» эффект инсулина на кетонемию обусловливается его способностью тормозить липолиз, снижать окисление жирных кислот до
кетоновых тел в печени и стимулировать утилизацию последних мышца-
ми. При тяжелой инсулиновой недостаточности увеличивается как до-ставка жирных кислот в печень, так и активность фермента, ограничива-
ющего скорость окисления жирных кислот в данном органе (ацилкарни-
тинтрансфераза). Изменения активности этого фермента в печени опосре-
дуется повышением содержания карнитина и снижением уровня малония -
КОА (первый, промежуточный продукт синтеза жирных кислот), который
в норме ингибирует ацилкарнитинтрансферазу.
НАРУШЕНИЕ БЕЛКОВОГО ОБМЕНА В РЕЗУЛЬТАТЕ
ПАТОЛОГИЧЕСКОЙ ДЕЯТЕЛЬНОСТИ ГОРМОНА.
Выраженный дефицит инсулина сопровождается отрицательным азотис-
тым балансом и резким белковым истощением. При ювенильном инсулин-
зависимом диабете частым осложнением в случае некомпенсированного заболевания является задержка роста. Такие нарушения не вызывают удивления, ибо инсулин, если он присутствует в нормальных количествах,
стимулирует синтез белка и поглощение аминокислот мышцами и тормо-зит расход белка и высвобождение аминокислот мышечной тканью. Изме-
нения белкового обмена сказываются и на глюконеогенезе, поскольку из-быточная продукция глюкозы при диабете, сопровождающемся кетозом отчасти зависит от повышения утилизации образующихся из белка пред-шественников.
При инсулинозависимом диабете с легко или умеренно выраженной ги-пергликемией изменяется содержание аминокислот в крови, их поглоще-ние печенью и высвобождение мышцами. При спонтанном диабете у чело-
века неоднократно отмечали снижение концентрации (аланина) в плазме
и повышение концентрации аминокислот. Несмотря на снижение уровня
аланина в плазме, поглощение этой глюкогенной аминокислоты и других
предшественников глюкозы печенью увеличивается в 2 раза и более
(Wahren J., 1972). Вследствие такого повышения поглощения субстратов на долю глюконеогенеза приходится более 30-40% от общей продукции
глюкозы печенью, тогда как у здорового человека эта величина составля-ет 15-20%. Поскольку содержание аланина в крови при диабете снижает-ся, увеличение его поглощения печенью обусловливается повышением
фракционной экстракции этой аминокислоты. В отсутствии нормального
«сдерживающего» эффекта инсулина на глюконеогенез печень выступает
в роли сифона, снижающего концентрацию аланина в артериальной кро-ви.
У больных диабетом количество азотистых продуктов в мышце пос-ле приема белковой пищи восстанавливается труднее, чем в норме. В от-
личие от интенсивного и длительного поглощения аминокислот с раветв-
ленной цепью мышичной тканью сопровождающее прием белковой пищи
у здорового человека, у больных диабетом наблюдается лишь транзитор-ное поглощение их. Вследствие этого снижается общее поглощение амино-
кислот мышцами, а уровень аминокислот с разветвленной цепью в плазме
после приема белковой пищи чрезмерно повышается (Wahren J. et all, 1976). Это согласуется с известным стимулирующим влиянием инсулина на поглощение мышцами аминокислот, особенно с разветвленной цепью
увеличение концентрации в артериальной крови, а снижение поглощения аминокислот после приема белковой пищи указывают на то, что диабет
характеризуется нарушением не только к глюкозе, но и к белку. Наруше-ния белкового обмена при диабете усугубляются тем, что аминокислоты,
захваченные мышечной тканью, не включаются в белок, а преимущест-венно распадаются (Felig P., 1985).
Торможение синтеза белка из аминокислот является предпосылкой для
образования из них углеводов. При сахарном диабете образование углево-
дов из белка, значительно увеличивается. Неоглюкогенез из белка возрас-
тает под влиянием АКТГ и глюкокартикоидов.
Изменение нейроэндокринной регуляции обменных процессов приводит при СД и к нарушению белкового состава плазмы крови. Это выражается
в уменьшении содержания альбуминов, повышении альфа-2, В- и Y-глобу-
линов. Нарушается обмен гликопротеидов, что проявляется в повышении
в сыворотке крови альфа-2-гликопротеидов, а также гексод, связанных с
белками. Нарушение обмена гликопротеидов обусловлено, с одной сторо-ны, дефицитом инсулина, а с другой - нарушением функции гипофиза, над-почечников и половых желез.
В процессе превращения белка в углеводы образуется аммиак, моче-
вина и другие продукты распада. В связи с этим при не леченном или де-компенсированном СД возникает гиперазотемы с последующей гиперазо-турией. Последняя обусловлена усиленным образованием аммиака как в
печени, так и в почках из глютамина.
2.2.1 ОПРЕДЕЛЕНИЕ ГЕМОГЛОБИНА.
Принцип: гемоглобин окисляют в метгемоглобин окисляют железосинеродистым калием (красная кровяная соль); образующийся с ацетонциангидрином окрашенный циан-метгемоглобин определяют как колориметрический.
Реактив: Трансформирующий раствор: ацетонциангидрин – 0,5 мг.; калий железосинеродистый – 0,2 г.; натрия гидрокорбанат – 1 г.; дистиллированная вода до 1 л. Раствор желтого цвета, прозрачный.
Калибровочный раствор гемоглобин цианида.
Специальное оборудование: фотоэлектроколориметр (ФЭК-56М).
Ход определения: В пробирку к 5 мл трансформирующего раствора добавляют 0,02 мл крови (разведение в 251 раз). Содержимое пробирки тщательно перемешивают и оставляют стоять 10 мин. Измеряют на ФЭКе при длине волны 500-560 нм (зелёный светофильтр) в кювете с толщиной слоя 1 см против холостой пробы (трансформирующий р-р.). Измеряют при тех же условиях в стандартный раствор.
Расчет содержания гемоглобина производят по калибровочному графику, построенному по стандартному раствору гемиглобинцианида, или по формуле:
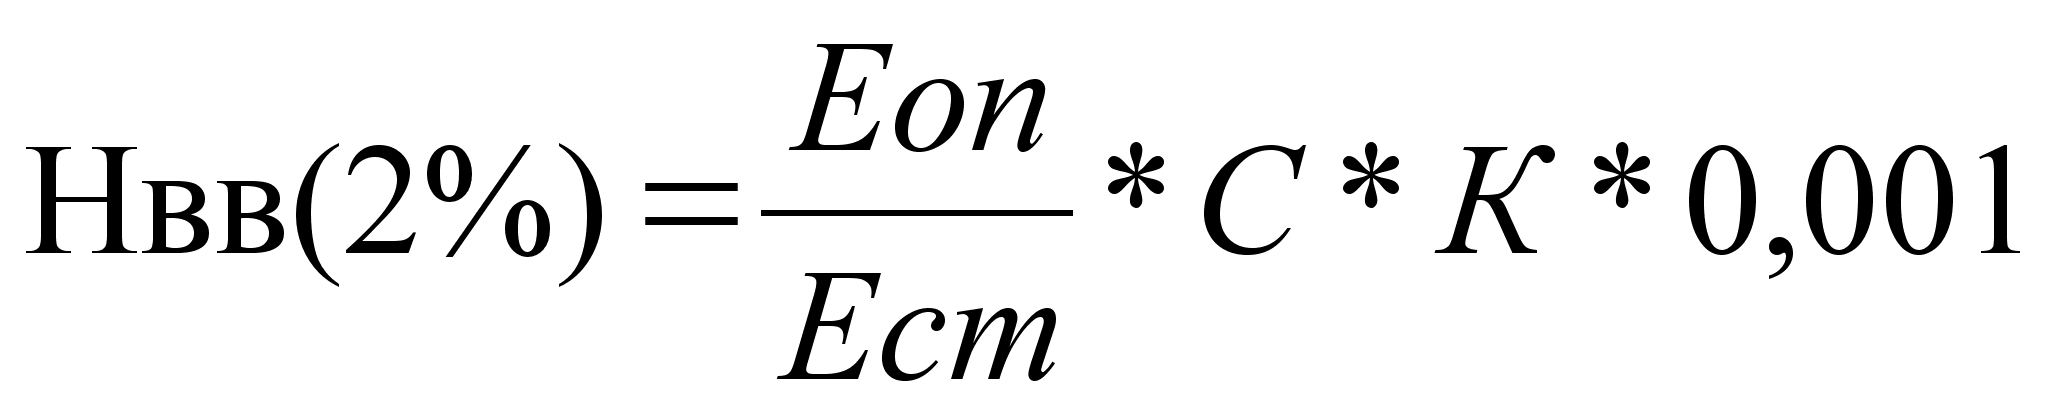 ,
где
Еоп – экстинкция опытной пробы;
Ест – экстинкция стандартного раствора;
С – концентрация гемоглобинцианида в стандартном растворе, мг/%;
К – коэффициент разведения крови;
0,001 - коэффициент для пересчёта мг/100 мл. в г/100 мл
При использовании унифицированным гемоглобинцианидным методом нормальное содержание Нв у мужчин составляет от 132,0 – 164,0 г/л.. у женщин составляет от 115,0 – 145,0 г/л
2.2.2. Скорость оседания эритроцитов (унифицированный микрометод Панченкова).
Принцип: Смесь крови с цитратом при стоянии разделяется на два слоя (нижний - эритроциты, верхний – плазма). При этом СОЭ, т.е. величина столбика плазмы, бывает различной в зависимости от изменений физико – химических свойств крови.
Реактивы: 5% р-р трёхзамещённого цитрата натрия.
Специальное оборудование: Аппарат Панченкова, состоящий из штативов и капилляров. Пробирки и капилляры должны быть химически чистыми.
Ход определения: Перед использованием капилляра промыть цитратом натрия и заполнить им пробирку на ј. Кровь набирают до метки "0". Устанавливают капилляр в штатив через час отмечают скорость оседания эритроцитов по высоте отстоявшегося слоя плазмы в мм.
ИСПОЛЬЗОВАННАЯ ЛИТЕРАТУРА:
Фелик Ф., Бакстер Дж.Д., Бродус А.Е., Фромен Л.А. Эндокринология и
метаболизм: пер. с анг. - М.: Медицина, 1985, стр.7-212.
Балаболкин М.И. Сахарный диабет. - М.: Медицина, 1994, стр.7-37;
45-95.
Клиническая эндокринология: Руководство/под ред. Старковой Н.Т. -
М.: Медицина, 1991, стр.188-245.
Агеев А.К. Клеточный состав островков поджелудочной железы при ин-
сулинонезависимых формах сахарного диабета. - Клиническая медици-
на., 1984, т.62 № 8 стр. 93-98.
Алексеев Ю.П., Мирходжаев А.Х. Характер изменения секреции глю-
кагона у больных сахарным диабетом. - Проблема эндокринологии,
1978, т.24 № 4 стр.3-9.
Кило Ч., Уильямсон Дж., Ричмонд Д. Что такое диабет? Факты и реко-
мендации: пер. с англ. - М.: Мир, 1993, стр.18-20.
Потемкин В.В. Эндокринология: М.: Медицина, 1978, стр.202-287.
Кахновский И.М., Кузнецов Д.А., Давиденков Н.В. - Терапевтический
архив, 1980, № 9, стр.51-55.
Германюк Е.Л. Гликолизированные белки крови при сахарном диабете.
Клиническая медицина., 1982, т.60, № 10, стр.17-21.
10.Ситникова А.М. - Терапевтический архив, 1971, № 7, стр.119-123.
11.Баранов В.Г., Зарипова З.Х. Уровень липидов в крови у больных при
сочетании ожирения со скрытыми явлениями сахарного диабета. -
Проблемы эндокринодогии, 1979, т.25, № 3, стр.3-6.
12.Маркосян А.А. Физиология тромбоцитов. - Л., 1970, стр.158-210.
13.Гусейнов Ч.С. Физиология и патология тромбоцитов. - М., 1971,
стр.640-645.
14.Вильчинская М.Н. Показатели микроциркуляторного гемостаза у боль-
ных сахарным диабетом./Системы свертывания крови и фибринолиз.
Саратов, 1975, ч.2, стр.362-363.
15.Файтельсон В.И., Файтельсон Г.И. Особенности агрегационных
свойств тромбоцитов у больных сахарным диабетом молодого возраста/
Патология сердечно-сосудистой системы при нарушениях нейро-гормо-
нальной регуляции. Л., 1978, стр.25-30.
16.Тихонова Е.П., Гринченко Т.С., Ревченко Т.В. Значение реактивных
гипогликемий в развитии сосудистых катастроф у больных сахарным
диабетом пожилого и старческого возраста/Современные проблемы ге-
ронтологии и гериазетрии, Тбилиси, 1977, стр.418-419.
17.Афанасьева С.Н. - Тезисный доклад 2-го Всесоюзного съезда эндокри-
нологов.: Л., 1980, стр.22.
18.Данилова А.И., Дектерева О.С. - Проблемы эндокринологии, 1984, т.30,
№ 5, стр.29.
19.Козлов Ю.А., Тимофеева Е.Е., Зингер М.Г. - Бюлютень эксперементаль-
ной биологии и медицины., 1986, № 4, стр.407.
20.Зак К.П., Руденко А.Н. - Проблемы эндокринологии., 1982, т.25, № 4,
стр.71.
21.Козлов Ю.А., Коврова В.С. - Экспериментальная анкология, 1981, т.3,
№ 4, стр.7.
22.Мартынова М.И., Смирнов В.В., Мазурина Н.А. - Вопросы охраны ма-
теринства и детства., 1988, № 5, стр.49.
23.Кравец Е.Б., Землякова З.М. - Проблемы эндокринологии, 1984, т.30,
№ 5, стр.18.
24.Кудрякова С.В., Романовская Г.А., Славина Л.С. Взаимосвязь А - хо-
лестерина и триглецеридов в крови у больных сахарным диабетом с
ИБС и без нее, - Терапевтический архив, 1984, т.56, № 10, стр.98-101.
25.Марков И.Н. - Научные труды центра института усовершенствования
врачей, 1970, т.153, стр.145-160.
26.Цирлина Д.Л., Бугров Ю.С., Городецкая Г.С. - Хирургия, 1974, № 4,
стр.95-99.
27.Залевская А.Г., Бурина М.К., Благосклоная Я.В. - Проблемы эндокри-
нологии, 1981, № 4, стр.24-27.
28.Окороков А.Н., Селиванов Р.М., Немцов А.В. - Терапевтический архив,
1982, № 10, стр.27-30.
29.Всемирная организация здравоохранения: комитет экспертов ВОЗ по
сахарному диабету. Второй доклад. Серия технических докладов. -
М.: Медицина, 1985, стр.90-92.
30.Диагностика и лечение внутренних болезней: Руководство для врачей.
В 3-х томах./под редакцией Комалова Ф.И., т.2. Болезни органов дыха-
ния, почек, эндокринной системы/Балаболкин М.И., Гембицкий Е.В.,
Гоган Е.Е. и др.; под ред. Гембицкого Е.В. - М.: Медицина, 1991,
стр.468-469.
31.Васюкова Е.А., Гуляева А.С., Кацнельсон М.И. и др. НLA - антигены,
гормональный профиль, антитела к инсулину у больных ИЗСД с рети-
нопатией, - Клиническая медицина, 1981, № 11, стр.42-44.
32.Давиденкова Е.Ф., Либерман И.С. Генетика сахарного диабета. - М.:
Медицина, 1988, стр.159-160.
33.Мазовецкий А.Г., Великов В.К. Сахарный диабет. - М.: Медицина,
1987, стр.103.
34.Савина Л.В., Червинский И.П., Гусев А.В., Булевская Н.В. Ксеропроте-
инография сывороточной системы крови больных сахарным диабетом -
Проблемы эндокринологии, 1987, № 5, стр.16-18.
35.Талантов В.В. Болезнь - инъекция - болезнь (осложнения инъекционной
терапии). - Казань.: 1989, стр.78-80.
36.Баранов В.Г., Стройнова А.С. Сахарный диабет - Л.: Медицина, 1980,
стр.127-128.
37.Справочник по диетологии/под ред. Покровского А.А. и
Самсонова М.А. - М.: Медицина, 1981, стр.611.
38.Вахитова С.Х., Юсупов А.С. Безлекарственные методы лечения са-
хирного диабета. Уфа: Башк. кн. изд-во, 1988, стр.63-66.
39.Orci L.The microanatomy of the islets of Langerhans. - Metobalism, 1976,
p.25.
40.Gepts W. Seguentiul changes in the cytological composition of the pancrea-
tic islest in juvenici diabetes.- In: Diabetas. Proceedings of the IX cenyress
of the International Diabetes Federation/Ed. Basaj J.B. - Amsterdam,
Excerpta. Medica, 1977, p.299.
41.Kohner E.M. Diabetic retinopathy. - Clin. Endocrinol. Metab., 1977, p.6,345.
42.Zawalich W.S. Intermediary metabolism and insulin secretion from isolated
rat isles of Langerhans - Diabetes, 1979, p.28,252.
43.Malase W.I.,Hutton J.C.,Kawazu S.,Herchuels A.,Valverbe M.,Sener A.The