Элементы спектрального анализа
Дикун со своими сотрудниками, однако, поднимают вопрос о том, что когда анализируются реальные образцы, существует возможность, что они включают другие вещества, которые могут тушить флуоресценцию излучаемых соединения. Согласно Персонову и Теплицкой[41] такие соединения хотя они не представляют реальной проблемы ни в комбинированном методе ни в методе примесей - могут мешать в методе внутреннего стандарта. Количественные анализы для 3,4 бензпирена, сделанные Дикуном и его сотрудниками, в различных образцах, используя внутренний стандарт или комбинированный метод, показывают, что результаты представляют расхождения, но не было возможности прийти к определённому выводу, что примеси, которые присутствуют в образцах были ответственны за различия[34]. Эти сотрудники сделали вывод, что опасность тушения веществами, которая появляется в методе внутреннего стандарта сильно переоценивается Персоновым и Теплицкой.
Из всего вышесказанного ясно, что методы спектрального анализа нашли самое широкое применение и в медицине и в нефтеперерабатывающей промышленности и в фундаментальных исследованиях. Поэтому важную роль при использовании спектров органических соединений играет их достоверность и точность, а это не всегда возможно в силу многих причин.
§2. Факторы, влияющие на точность спектрального анализа.
Резкие квазилинейчатые спектры люминесценции (и поглощения) обладают рядом особенностей, которые позволяют эффективно использовать их в аналитических целях. Эти особенности квазилинейчатых спектров люминесценции сделали их наиболее тонким и точным современным аналитическим методом и указывают на целесообразность и перспективность применения его для спектрохимического анализа многокомпонентных природных смесей[6,7].
1. Специфичность
Тонкость, многочисленность и индивидуальное расположение полос в спектре люминесценции каждого углеводорода позволяют осуществить достоверную идентификацию.
2. Селективность
Позволяет обнаруживать индивидуальные соединения в сложных смесях, когда доля вещества так мала, что спектр флуоресценции при обыкновенной температуре дает лишь слабый намек или вообще не дает указаний на его присутствие.
3. Чувствительность
Чувствительность
обнаружения
индивидуального
углеводорода
в «чистых»
растворах
н-парафинов
достигает
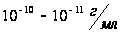 [7]. Т. е. превосходит
на 2—3 порядка
чувствительность
обычного
люминесцентно-спектрального
анализа при
комнатной
температуре
и намного превосходит
чувствительность
методов колебательных
спектров.
С помощью квазилинейчатых спектров возможно определение отдельных индивидуальных органических соединений (одновременно 4—5 веществ) в многокомпонентных смесях даже тогда, когда они входят в смесь в виде следов и анализ другими методами невозможен.
Анализ имеющихся экспериментальных данных показывает, что характер квазилинейчатого спектра зависит от условий образования смешанного кристалла (растворитель — вещество). Оптические свойства образовавшегося поликристаллического раствора определяются свойствами растворителя, условиями кристаллизации раствора, наличием люминесцирующей примеси, характером взаимодействия между ними и содержанием в растворе других компонент.
Растворители. Для получения дискретных спектров флуоресценции и поглощения ароматических углеводородов удобными растворителями оказались нормальные парафины, хотя в ряде исследований была показана пригодность для этих целей других жидкостей, кристаллизующихся при замораживании: Для каждого соединения удается подобрать один или группу н-парафинов, в которых условия для возникновения квазилинейчатых спектров наиболее благоприятны. В частности, для соединений с линейной структурой (полиацены, полифенилы, дифенилполиены и т.д.) наиболее резкие спектры наблюдаются в тех случаях, когда линейные размеры молекул растворителя близки к линейным размерам молекул примеси. Меняя растворитель, удается выделить квазилинейчатые спектры различных компонент смеси.
Концентрации. Выбор оптимальных концентраций исследуемого вещества в «чистом» растворителе диктуется следующими соображениями. Как отмечалось ранее в ряде работ [6,7], квазилинейчатый характер имеют спектры молекул, находящихся в замороженном растворе в состоянии так называемого «ориентированного газа», т. е. для этого необходимы небольшие концентрации примесных молекул. Увеличение концентрации приводит к возникновению взаимодействия между молекулами примеси, к миграции энергии между различными компонентами сложной смеси и, возможно, к образованию агрегатов примесных молекул. Это в свою очередь способствует «размыванию» спектра и появлению полос в более длинноволновой области.
Существуют данные о влиянии примеси и на характер кристаллической структуры матрицы, возникающей при замораживании. Под влиянием высоких концентраций растворенного вещества в некоторых участках происходит перестройка матрицы — растворителя, что приводит к изменению характера квазилинейчатого спектра растворенных молекул.
Скорость охлаждения. В ряде работ [7, 32] показано, что характер и структура квазилинейчатых спектров сильно зависят от скорости охлаждения раствора. Обычно кюветы или пробирки с исследуемым раствором быстро погружаются в жидкий азот. В таком случае говорят о быстром замораживании. Однако скорость замораживания раствора существенно зависит от объема и формы кюветы. Можно предположить, что наружные слои раствора замерзают довольно быстро, а внутренние могут промерзать значительное время. В результате условия образования кристаллического раствора в разных частях кюветы неодинаковы, что сказывается на характере спектра излучения и еще сильнее на спектре поглощения. В тонких слоях (100 мкм и меньше) кристаллизация проходит быстрее, и это может приводить к существенным спектральным изменениям[37].
Влияние
кислорода.
Известно, что
все растворители
при комнатной
температуре
и атмосферном
давлении содержат
то или иное
количество
растворенного
в них кислорода.
Так, например,
в н-гексане при
этих условиях
растворено
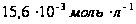 кислорода.
Известно также,
что люминесценция
полициклических
ароматических
углеводородов
в растворе
н-парафинов
при комнатной
температуре
подвержена
сильному
кислородному
тушению. Например,
люминесценция
3,4-бензпирена
и 1,12-бензперилена
в н-гексане при
комнатной
температуре
тушится кислородом
в 10 раз. Однако
при понижении
температуры
раствора до
77°К растворенный
в н-гексане
кислород перестает
оказывать
влияние на
интенсивность
квазилиний
флуоресценции
этих соединений.
Но при замораживании
раствора в
открытой кювете
происходит
сильная конденсация
газообразного
кислорода из
окружающего
воздуха, что
приводит к
частичному
падению интенсивности
люминесценции
в результате
воздействия
конденсированного
кислорода на
люминесцирующие
молекулы .
Условия возбуждения. Для возбуждения люминесценции образца необходимо, чтобы длина волны возбуждающего света попадала в область поглощения исследуемой молекулы. Выбор оптимальных условий возбуждения для данной смеси можно производить также с помощью спектров возбуждения. Возбуждение свечения исследуемого раствора длинами волн, соответствующими наиболее интенсивным полосам спектра возбуждения, будет давать наиболее интенсивные и частично дифференцированные спектры люминесценции сложной смеси.
Мультиплетность. Квазилинейчатые спектры обладают своеобразной особенностью: в целом ряде случаев каждому электронно-колебательному переходу в спектре соответствует группа линий, повторяющихся часто по всему спектру и получивших название мультиплетов. Одной из причин возникновения мультиплетов является наличие нескольких типов излучающих центров,- находящихся в различных локальных условиях, что приводит к смещению электронных уровней, в то время как расположение колебательных подуровней при этом остается неизменным . Объяснение происхождения мультиплетной структуры спектров не исчерпывается гипотезой разных центров. Некоторые из компонент мультиплета могут быть связаны с наличием близко расположенных уровней у одного и того же излучающего центра [7].
Учет влияния примесей в растворителе. Растворители, используемые для получения квазилинейчатых спектров, могут содержать как растворимые, так и нерастворимые примеси. Растворимые примеси могут обладать собственной люминесценцией и могут выступать в роли так называемого внутреннего фильтра, когда они поглощают или возбуждающий свет, или люминесценцию исследуемых молекул. При высоких концентрациях такие примеси могут участвовать во всевозможных процессах миграции энергии между компонентами раствора, а также способствовать перестройке матрицы растворителя и т.д.
На нерастворимых и плохо растворимых примесях при обычном способе замораживания раствора, как на центрах кристаллизации, может происходить быстрый рост кристаллов н-парафина, и тем самым могут создаваться условия, как бы имитирующие ускоренное замораживание со всеми его преимуществами. Роль таких примесей становится еще более эффективной, если они могут служить акцептором - энергии возбуждения агрегатов исследуемых молекул в случае высокой концентрации последних. Попадание примеси в агрегации и кристаллы исследуемых молекул приводит к исчезновению диффузных спектров агрегатов, наложенных на квазилинии, что значительно облегчает анализ. При проведении анализа иногда бывает целесообразно специально вносить такие примеси в исследуемую смесь [31,44, 41].
Влияние предварительного облучения. Известно, что некоторые[6] органические соединения под влиянием облучения ультрафиолетовым светом испытывают фотохимические превращения. Поэтому во время анализа сложных смесей таких соединений при рассмотрении их растворов под ультрафиолетовой лампой при комнатной температуре или во время установки ампулы (кюветы, пробирки) с раствором в дьюаре с жидким азотом облучение исследуемого объекта необходимо свести к минимуму, т. е. рассматривать под УФ-лампой минимальное время и устанавливать ампулу в дьюаре при перекрытом пучке ультрафиолетового излучения. Аналогично время рассмотрения хроматограмм на колонке, в тонком слое и на бумаге под ультрафиолетовыми лучами необходимо также свести к минимуму. Фотохимические превращения в растворах сложных углеродистых смесей могут происходить и под воздействием рассеянного дневного света. В работе Р..И. Персонова [31] описано, как в растворе перилена в хлороформе после 15-минутного облучения рассеянным дневным светом обнаружилось присутствие не перилена, а неизвестного соединения, квазилинейчатый спектр люминесценции которого сдвинут по отношению к спектру перилена в более длинноволновую сторону. Автор предполагает, что этот спектр мог принадлежать одному из хлор-производных перилена, образовавшемуся в хлороформе под воздействием дневного облучения. Под воздействием возбуждающего излучения в исследуемом веществе могут возникать различные процессы, приводящие к ошибкам в анализе. Остановимся на процессах, носящих двухквантовый характер.
§3. Физические процессы, обусловленные двухквантовыми реакциями
Рассмотрим двухквантовые фотопроцессы, протекание которых в молекулярных системах может привести к усложнению анализа продукта с помощью эффекта Шпольского. Наиболее часто можно наблюдать фотоионизацию, фотоокисление, фоторазложение и Т-Т поглощение
В
твердом стеклообразном
растворе фенантрена- при 77 К приблизительно
в центре спектра
ЭПР появляется
новая линия
для перехода
 [53]. Интенсивность
этой полосы
поглощения
пропорциональна
квадрату мощности
радиочастотного
поля. Это было
приписано
двухквантовому
переходу между
несоседними
триплетными
подуровнями.
Такой тип перехода
представляет
общее явление
в спектрах ЭПР
триплетных
состояний
органических
молекул.
Общая теория двухквантовых переходов развита Гёпперт-Майером [45]. Впоследствии дополнялась и расширялась многими авторами[2]. Одновременное поглощение двух квантов падающей электромагнитной волны может происходить всегда, когда имеется промежуточное состояние с энергией, близкой, (но не обязательно точно равной) энергии
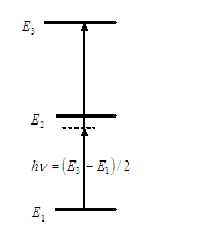
 средней
точки между
двумя уровнями
энергии, причем
энергия кванта
падающего света
должна быть
точно равна
половине разности
энергии этих
уровней(рис
.1.1).
Двухквантовые переходы представляют собой общее явление в абсорбционной спектроскопии различного типа [46- 51]. Для обнаружения двухквантового перехода необходимо, чтобы измерение производилось возможно скорее после облучения. В противном случае слабый двухквантовый сигнал может быть закрыт сигналом свободных радикалов, возникших при разложении растворителя.
Для
состояния
 органических
соединений
двухквантовые
переходы проявляются
наиболее легко
при магнитных
полях, удовлетворяющих
условию[52]:
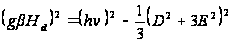 (1.1)
Образование молекулы в электронно-возбужденном состоянии, синглетном или триплетном требует поглощения одного кванта света молекулой в основном состоянии. Поэтому первичный фотохимический акт обычно происходит в результате поглощения одного кванта света (закон Штарка — Эйнштейна). Скорость образования первичного продукта фотохимической реакции очевидно должна быть пропорциональна интенсивности света. Принсгейм [25], по-видимому, был первый, кто в 1923 г. предположил, что возможны фотохимические реакции, происходящие после поглощения кванта света молекулой в электронно-возбужденном состоянии. В этом случае первичный химический акт происходит в результате последовательного поглощения двух квантов света. Такие реакции мы в дальнейшем будем называть двухквантовыми.
где
А — исходная
молекула; А* —
электронно-возбужденное
состояние
этой молекулы;
В — продукт
реакции;
 и
 — кванты света
с одинаковой
или разной
энергией. Волнистой
стрелкой показан
темповой процесс
(люминесценция
или (и) безызлучательный
переход в исходное
состояние),
который определяет
собственное
время жизни
молекулы в
состоянии А*.
Из схемы сразу
видно, что увеличение
интенсивности
света и собственного
времени жизни
состояния А*
будут благоприятствовать
реализации
двухквантовых
реакций.
Из схемы
двухквантовой
реакции следует
выражение
для
скорости
реакции
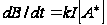 , (2.1)
где
 —
интенсивность
света;
 — коэффициент
пропорциональности.
Было показано,
что в неполярных
жидкостях
различия в
энергиях
одноквантовой
фотоионизации
ТМФД определяются
различные
химические
реакции, в частности,
с соседними
молекулами
растворителя.
Эти реакции
успешно конкурируют
с быстрыми
процессами
внутренней
конверсии.
Первичный двухквантовый фотохимический процесс часто сопровождается различными вторичными одноквантовыми фотохимическими процессами. Хотя в жесткой среде, особенно при низких температурах, можно зафиксировать такие частицы, как радикалы, ион-радикалы и электроны, часто трудно установить, образовались ли они в первичном двухквантовом процессе или во вторичных процессах[53].
Молекулы в высших возбужденных состояниях обычно могут вступать с разной вероятностью в различные первичные реакции. Естественно, что изменение среды сильно влияет на направление первичной реакции. Как недавно было установлено, увеличение энергии второго кванта приводит не только к резкому увеличению эффективности двухквантовой реакции, но и к изменению преимущественного направления химической реакции. Учитывая все эти соображения, целесообразно обсуждать двухквантовые реакции не по типам химических реакций а по классам ароматических соединений[53].
Льюис и Липкин[54] показали, что в жестких средах могут протекать три типа первичных фотохимических реакций:
Фотодиссоциация, например:
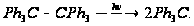 (3.1)
Фотоокисление, например
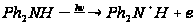 (4.1)
Фотоионизация, например
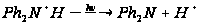 (5.1)
Льюис и Каша [54] предложили два механизма этих реакций: превращение может осуществляться либо в результате поглощения фотона молекулой в основном состоянии
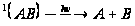 (6.1)
либо в результате
поглощения
фотона триплетной
молекулой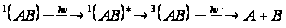 . (7.1)
В жесткой среде при низкой температуре можно накопить значительные концентрации триплетных молекул, и поглощение ими фотонов является достаточно вероятным процессом. В брутто реакции [67] последовательно поглощаются два отдельных фотона и при малых интенсивностях возбуждающего света скорость такого двухфотонного процесса пропорциональна квадрату интенсивности.
Механизм реакции двухфотонной сенсибилизированной реакции разрыва связи молекулы ЛВ растворителя может быть записан следующим образом[55]:

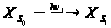
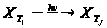


или

 ,

 ,
 ,
где X и Y—молекулы растворенного вещества. Различные экспериментальные данные (например, зависимость скорости образования радикалов от концентрации растворенного вещества или интенсивности возбуждающего света) находятся в хорошем согласии с выводом, вытекающим из приведенной кинетический схемы.
Установлено,
что длины волн,
эффективные
для вторичного
возбуждения
(т.е.
 )
и приводящие
к разложению
растворителя,
совпадают с
длинами волн
полос триплет-триплетного
поглощения
растворенного
вещества (X
или Y). Например,
в случае сенсибилизатора
— нафталина
— полоса поглощения
 при 2600К оказывается
эффективной
в отношении
разложения
этанола и диэтилового
эфира с образованием
этильного
радикала [56-59]. С
другой стороны,
переход
 при 4000 Ǻ эффективен
относительно
разрыва связи
в метилиодиие
или трет-бутаноле
и образования
метильного
радикала [60]. Иными
словами, эффективность
второго кванта
hv2, по-видимому,
определяется
энергией, требуемой
для разрыва
данной связи
в молекуле
растворителя,
и спектром
триплет-триплетного
поглощения
растворенного
вещества. Теренин
и сотр. [60] применили
эту селективность,
исследуя зависимость
скорости образования
радикалов от
концентрации
субстрата в
системе нафталин
(сенсибилизатор)
+ метилиодид
(субстрат) в
стеклообразном
этанольном
растворе.. Это
исследование,
вероятно, также
подтверждает
постулированный
выше процесс
триплет-триплетного
переноса энергии.
Появление
сигналов ЭПР
радикала обычно
связано с небольшим
уменьшением
интенсивности
сигнала ЭПР
состояния
и сильным увеличением
интенсивности
фосфоресценции
 [61]. Эти явления
и выводы, вытекающие
из них, можно
суммировать
следующим
образом[55]:
В процессе
фотолиза не
происходит
разрушения
молекул
сенсибилизатора.
Интенсивности
сигнала ЭПР
состояния
и
интенсивности
испускания
более или менее
полно восстанавливаются
после расплавления
стекла и повторного
его
замораживания.
Спектр ЭПР
состояния
позволяет
заключить, что
время
жизни
состояния
при протекании
процесса фотолиза
не меняется.
Однако увеличенная
интенсивность
испускания
характеризуется
резким сокращением
времени жизни.
Для случая,
когда в качестве
сенсибилизатора
использовался
нафталин,
наблюдалось
уменьшение
 до значения,
меньшего чем
10 мс, увеличение
 в
30 раз и уменьшение
интенсивности
сигнала ЭПР
триплетных
молекул до 70%
[61].
3. Очень вероятно,
что образуется
некий комплекс
триплетной
молекулы и
радикала. Константа
скорости
излучательного
перехода для
«состояния
»
такого комплекса
значительно
увеличивается
по сравнению
с таковой для
молекулы, возможно,
по тому же механизму,
который имеет
место в комплексах
ароматических
молекул с О2
или N0. Поэтому
происходит
увеличение
и уменьшение
.
С другой стороны,
столь мало, что
концентрация
«состояний
»
комплекса
быстро падает.
Таким образом,
вклад комплекса
в сигнал ЭПР
незначителен.
Однако образование
комплекса
приводит к
уменьшению
концентрации
триплетных
молекул, не
участвующих
в образовании
комплекса.
Поскольку
спектр ЭПР
обусловлен
поглощением
триплетных
молекул, не
связанных в
комплекс, из
этого следует,
что
 должна уменьшаться,
тогда как
 сильно
уменьшаться
не должно. Нагревание
до плавления
образца приводит
к исчезновению
радикалов и
более или менее
полному восстановлению
первоначальной
фотоактивности.
§3. Двухквантовые фотопроцессы с участием триплетных молекул.
Как было отмечено выше Льюис и Липкин[54] показали, что в жестких средах могут протекать три типа первичных фотохимических реакций:
Фотодиссоциация, например:
Фотоокисление, например
(8.1)
Фотоионизация, например
(9.1)
Льюис и Каша [55] предложили два механизма этих реакций: превращение может осуществляться либо в результате поглощения фотона молекулой в основном состоянии
(10.1)
либо в результате
поглощения
фотона триплетной
молекулой. (11.1)
В жесткой среде при низкой температуре можно накопить значительные концентрации триплетных молекул, и поглощение ими фотонов является достаточно вероятным процессом. В брутто реакции [62] последовательно поглощаются два отдельных фотона и при малых интенсивностях возбуждающего света скорость такого двухфотонного процесса пропорциональна квадрату интенсивности.
Одними из первых исследователей рекомбинационного испускания были Дебай и Эдвардс [63]. Они облучали при 77 К твердые растворы легко окисляющихся веществ (фенол, толуидин) и зарегистрировали испускание с чрезвычайно высоким временем жизни (более 100 с). Его затухание было неэкспоненциальным, и авторы предположили, что имеет место последовательность ряда стадий: фотоионизация [по терминологии Льюиса и Липкина — фотоокисление, см. уравнение (8.1)], диффузия захваченных матрицей электронов к ионизованным молекулам и их рекомбинация, в результате которой получается возбужденное состояние:
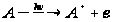 (12.1)
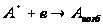 , (13.1)
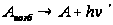 (14.1)
Линшиц,
Берри и Швейцер
[52] исследовали
спектры поглощения
при низкой
температуре
стеклообразных
растворов лития
в аминах. Они
обнаружили
интенсивный
пик при 600 нм, а
также более
слабое поглощение,
простирающееся
в инфракрасную
область. При
освещении
полоса 600 нм
ослаблялась,
а длинноволновый
фон усиливался.
Поглощение
в области 600 нм
авторы приписали
сильно сольватированным
электронам,
а длинноволновое
поглощение
— слабо сольватированным
электронам.
Затем они
облучили
стеклообразные
растворы легко
окисляемых
органических
соединений
и идентифицировали
в спектрах
поглощения
как полосы
сольватированных
электронов,
так и полосы
радикалов или
ион-радикалов.
Рекомбинация
при температуре
жидкого азота
была очень
медленной, но
при нагревании
облученного
раствора происходило
испускание
люминесценции
и ослабление
полос поглощения
и радикалов
и сольватированных
электронов.
Эти результаты
доказали, что
люминесценция
действительно
обусловлена
рекомбинацией
ионов и электронов
[52] ((12.1) и (13.1)). Спектр
люминесценции
оказался идентичным
спектру фосфоресценции
(т. е. испускание
было рекомбинационной
фосфоресценцией),
переходов типа
 обнаружено
не было, но причиной
этого нельзя
считать большую
скорость
интеркомбинационной
конверсии,
поскольку при
фотовозбуждении
возникала
интенсивная
быстрая флуоресценция.
Подобные же
результаты
получили Альбрехт
и сотр. [64], которые
облучали инфракрасным
светом фотоионизированный
твердый раствор
тетраметил-n-фенилендиамина
и зарегистрировали
при этом как
рекомбинационную
фосфоресценцию,
так и рекомбинационную
замедленную
флуоресценцию.
Отношение
интенсивностей
этих видов
испускания
оказалось
значительно
больше отношения
интенсивностей
обычной фосфоресценции
и быстрой
флуоресценции
того же самого
образца, что
указывало на
прямое заселение
триплетного
состояния в
рекомбинационном
процессе, а
именно
 (15.1)
Альтернативный процесс, т. е. заселение электронно-возбужденного синглетного состояния
 (16.1)
был постулирован Лимом и сотр. [52], которые облучали при 77 К растворы акрифлавина и родственных красителей в эфир-пентан-этанольном стекле и обнаружили замедленную флуоресценцию, продолжавшуюся несколько секунд. Кроме того, они зарегистрировали по поглощению промежуточное вещество, идентифицированное как положительный ион-радикал — продукт фотоионизации. За исключением ранней стадии, замедленная флуоресценция затухала экспоненциально со скоростью, равной скорости исчезновения ион-радикалов. Интегральная интенсивность замедленной флуоресценции и начальная концентрация ион-радикалов оказались пропорциональными интенсивности возбуждающего света, и авторы сделали вывод об однофотонном механизме возбуждения. Эффективность замедленной флуоресценции увеличивалась при уменьшении длины волны возбуждающего света. Эти результаты были интерпретированы в рамках модели, подобной предложенной Альбрехтом и сотр. для люминесценции тетраметил-n-фенилендиамина, хотя позднее Альбрехт и Кадоган [64] заново рассмотрели свои результаты уже исходя из двухфотонного механизма.
Вляние длины волны возбуждающего света на замедленную флуоресценцию обнаружили также Стивенс и Уокер [52], исследовавшие при 77 К перилен в жидком парафине. В их опытах спектр возбуждения замедленной флуоресценции приблизительно совпадал со спектром триплет-триплетного поглощения перилена, и они приняли двухфотонный механизм, включающий фотоионизацию триплетного состояния и рекомбинации, в результате которой заселяются и триплетное и возбужденное синглетное состояния: