Получение фенолов
Какие возможны пути сокращения опасности перегревов? Один из них — увеличение избытка щелочи. Главный недостаток этого приема увеличение себестоимости целевого продукта. Другой путь — плавление водных растворов сульфоната и щелочи. Смешение водных растворов большой концентрации способ, широко практикуемый. При этом часто первый этап щеточного плавления обращается в выпарку на неприспособленном оборудовании и лишь несколько упрощается приготовление смеси, используемой для плавления. Правда, небольшое количество воды остается в плаве и снижает температуру плавления компонентов, уменьшает вязкость плава. Более эффективной может быть переработка 15-30%-ных водных растворов щелочей и сульфонатов при 360-380оС под давлением. При этом вода не испаряется, реакционная масса обладает высокой подвижностью, система полностью герметизована и исключается внешнее окисление.
Необходимость работы при давлении около 200 кгс/см2 не вызывает особых затруднений, так как используются трубчатые реакторы (рис. 2.3.). Схема становится компактной, полностью непрерывной, легко управляемой. Применение змеевика обеспечивает большую скорость потока и исключает местные перегревы. Выход фенола может быть доведен до 98%.
По-видимому, это наиболее перспективный путь непрерывного оформления процесса. Частным вариантом этой схемы является термическое разложение сульфонатов в смеси с расплавом фенолятов.
2.3. Получение фенолов окислительным декарбоксилированием арилкарбоновых кислот
О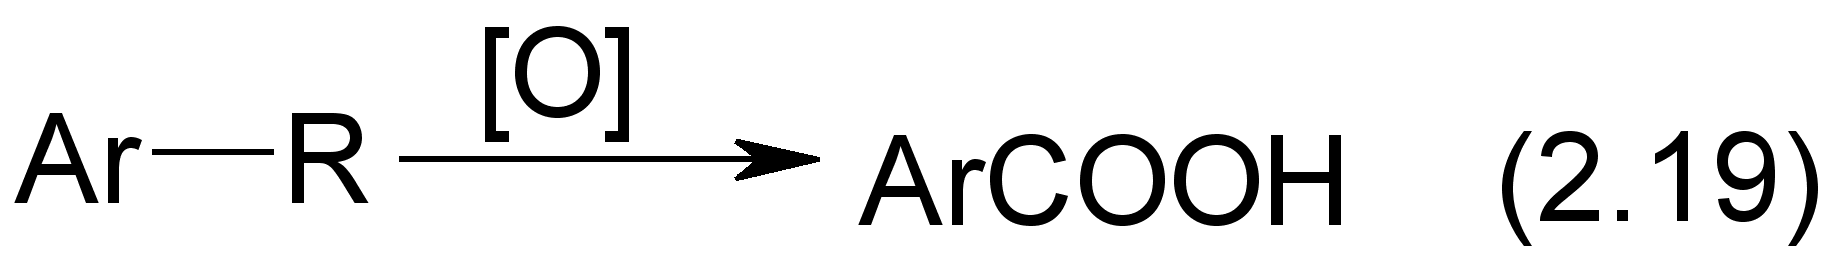
дним
из способов
синтеза фенолов
из углеводородов
является
двухстадийное
окисление. На
первой стадии
тем или иным
способом, чаще
жидкофазным
окислением
в среде углеводорода,
алкилароматический
углеводород
обращают в
соответствующую
арилкарбоновую
кислоту:
На следующей стадии производится окисление арилкарбоновой кислоты кислородом воздуха в присутствии водяного пара. Катализатором окисления, как правило, служат соли двухвалентной меди. При этом отщепляется двуокись углерода и образуется соответствующий фенол.
М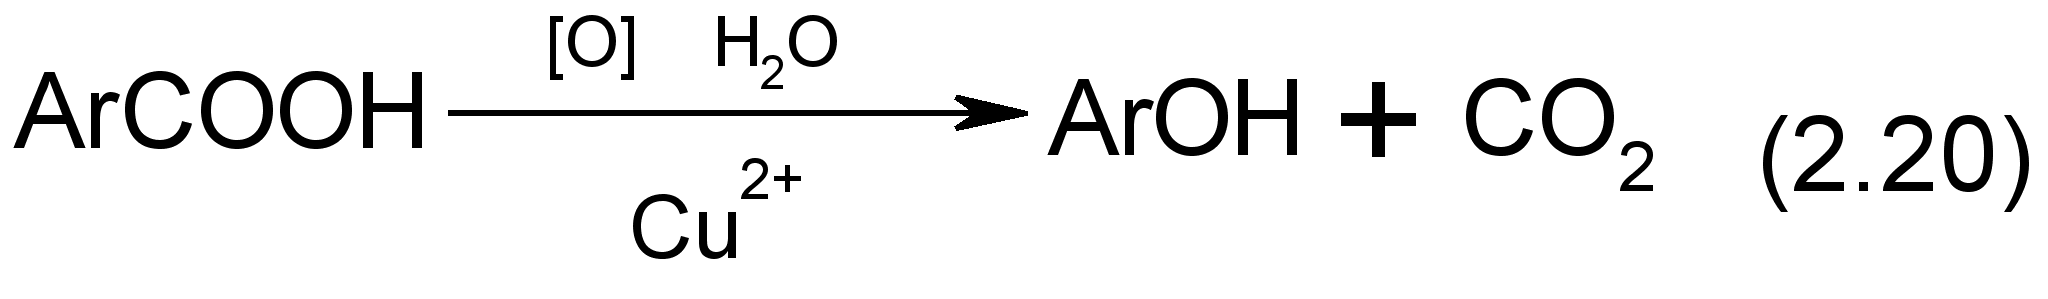
етод
привлек внимание
прежде всего
потому, что
этим способом
можно получать
фенол из недефицитного
толуола вместо
бензола. Оказалось
также, что метод
пригоден для
приготовления
крезолов из
толуиловых
кислот и нафтолов
из нафтойных
кислот. Возможность
использования
в качестве
сырья недефицитные
гомологи бензола
и нафталина,
сравнительно
малое количество
побочных продуктов,
высокая чистота
производимых
фенолов и
использование
кислорода
воздуха в качестве
окисляющего
агента — все
это вызвало
значительный
интерес к новому
способу производства
фенолов.
Процесс окислительного декарбоксилирования состоит из двух основных стадий: окисления углеводорода до арилкарбоновой кислоты и собственно окислительного декарбоксилирования последней. С процессом связаны стадии разделения продуктов окислительного декарбоксилирования и возвращения в цикл водных растворов фенолов и переработки образующейся смолы с выделением катализатора для возвращения его в процесс.
2.3.1. Представление о механизме окислительного декарбоксилирования арилкарбоновых кислот
Окислительное декарбоксилирование арилкарбоновых кислот проводится при 200—300°С в присутствии солей двухвалентной меди при подаче в реактор воздуха и водяного пара.
Термическое разложение бензоата меди было описано еще в 1845 г., позднее появился ряд статей, касающихся данного вопроса. Эти работы показали, что при сухой перегонке бензоата образуются фенол, бензол, бензойная кислота, салициловая кислота, фенилбензоат. В пятидесятые годы нашего столетия появилась серия патентов, предлагавших применение этого процесса для получения фениловых эфиров и фенолов из арилкарбоновых кислот и арилсульфокислот. Важным и интересным является то обстоятельство, что гидроксильная группа получаемого фенола становится в орто-положение к удаляемой карбоксильной или сульфогруппе. Так, из о- и n-толуиловых кислот, а также из n-толуолсульфокислоты образуется м-крезол, из м-толуиловой — о- и п-крезолы, из о-хлорбензойной и п-хлорбензойной кислот —- м-хлорфенол; из мезитиленовой кислоты 2,4-ксиленол, из α- и β-нафтойных кислот β-нафтол.
Процесс превращения ароматических карбоновых кислот в фенолы может быть представлен рядом следующих последовательных стадий.
Образование медной соли ароматической карбоновой кислоты:
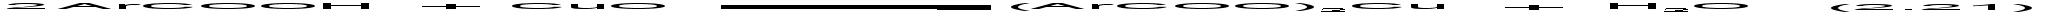

Термическое разложение полученной соли с переходом и с образованием сложного эфира салициловой или смещенной салициловой кислоты:
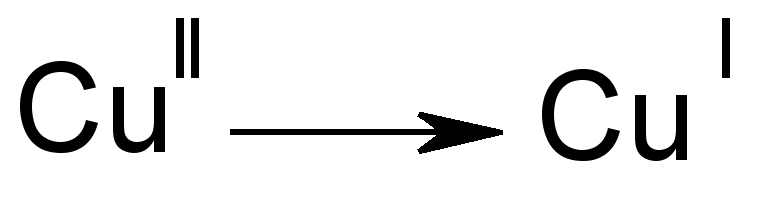
При нагревании солей двухвалентной меди без доступа пара и воздуха исчезает характерное для этих солей синее или зеленое окрашивание, образуются бесцветные соли одновалентной меди. При проведении процесса в более жестких условиях (высокая температуpa, длительное нагревание, недостаток свободной кислоты) образуется элементарная медь.
Это, как и образование одновалентной меди, связано с резким усилением электроноакцепторных свойств меди при повышении температуры.
Регенерация Сu1 и Си0.При барботаже воздуха через расплав кислоты, содержащий одновалентную или элементарную медь, эта последняя окисляется до двухвалентного состояния:

Гидролиз н-декарбоксилирование сложных эфиров. Возможны два направления перехода кислых сложных эфиров в фенолы. В отсутствии водяного пара кислые сложные эфиры декарбоксилируются до эфиров, а последние затем гидролизуются с образованием фенола и исходной кислоты.
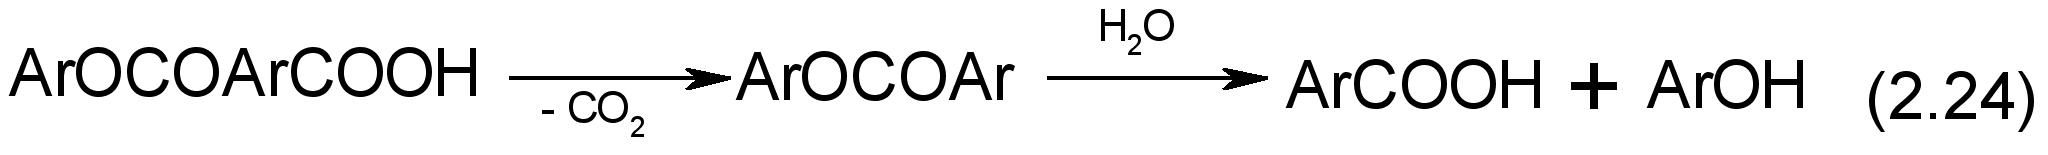
В присутствии водяного пара возможен гидролиз кислых эфиров с образованием исходных арилкарбоновых и оксиарилкарбоновых кислот. Последние декарбоксилируются до фенолов.
О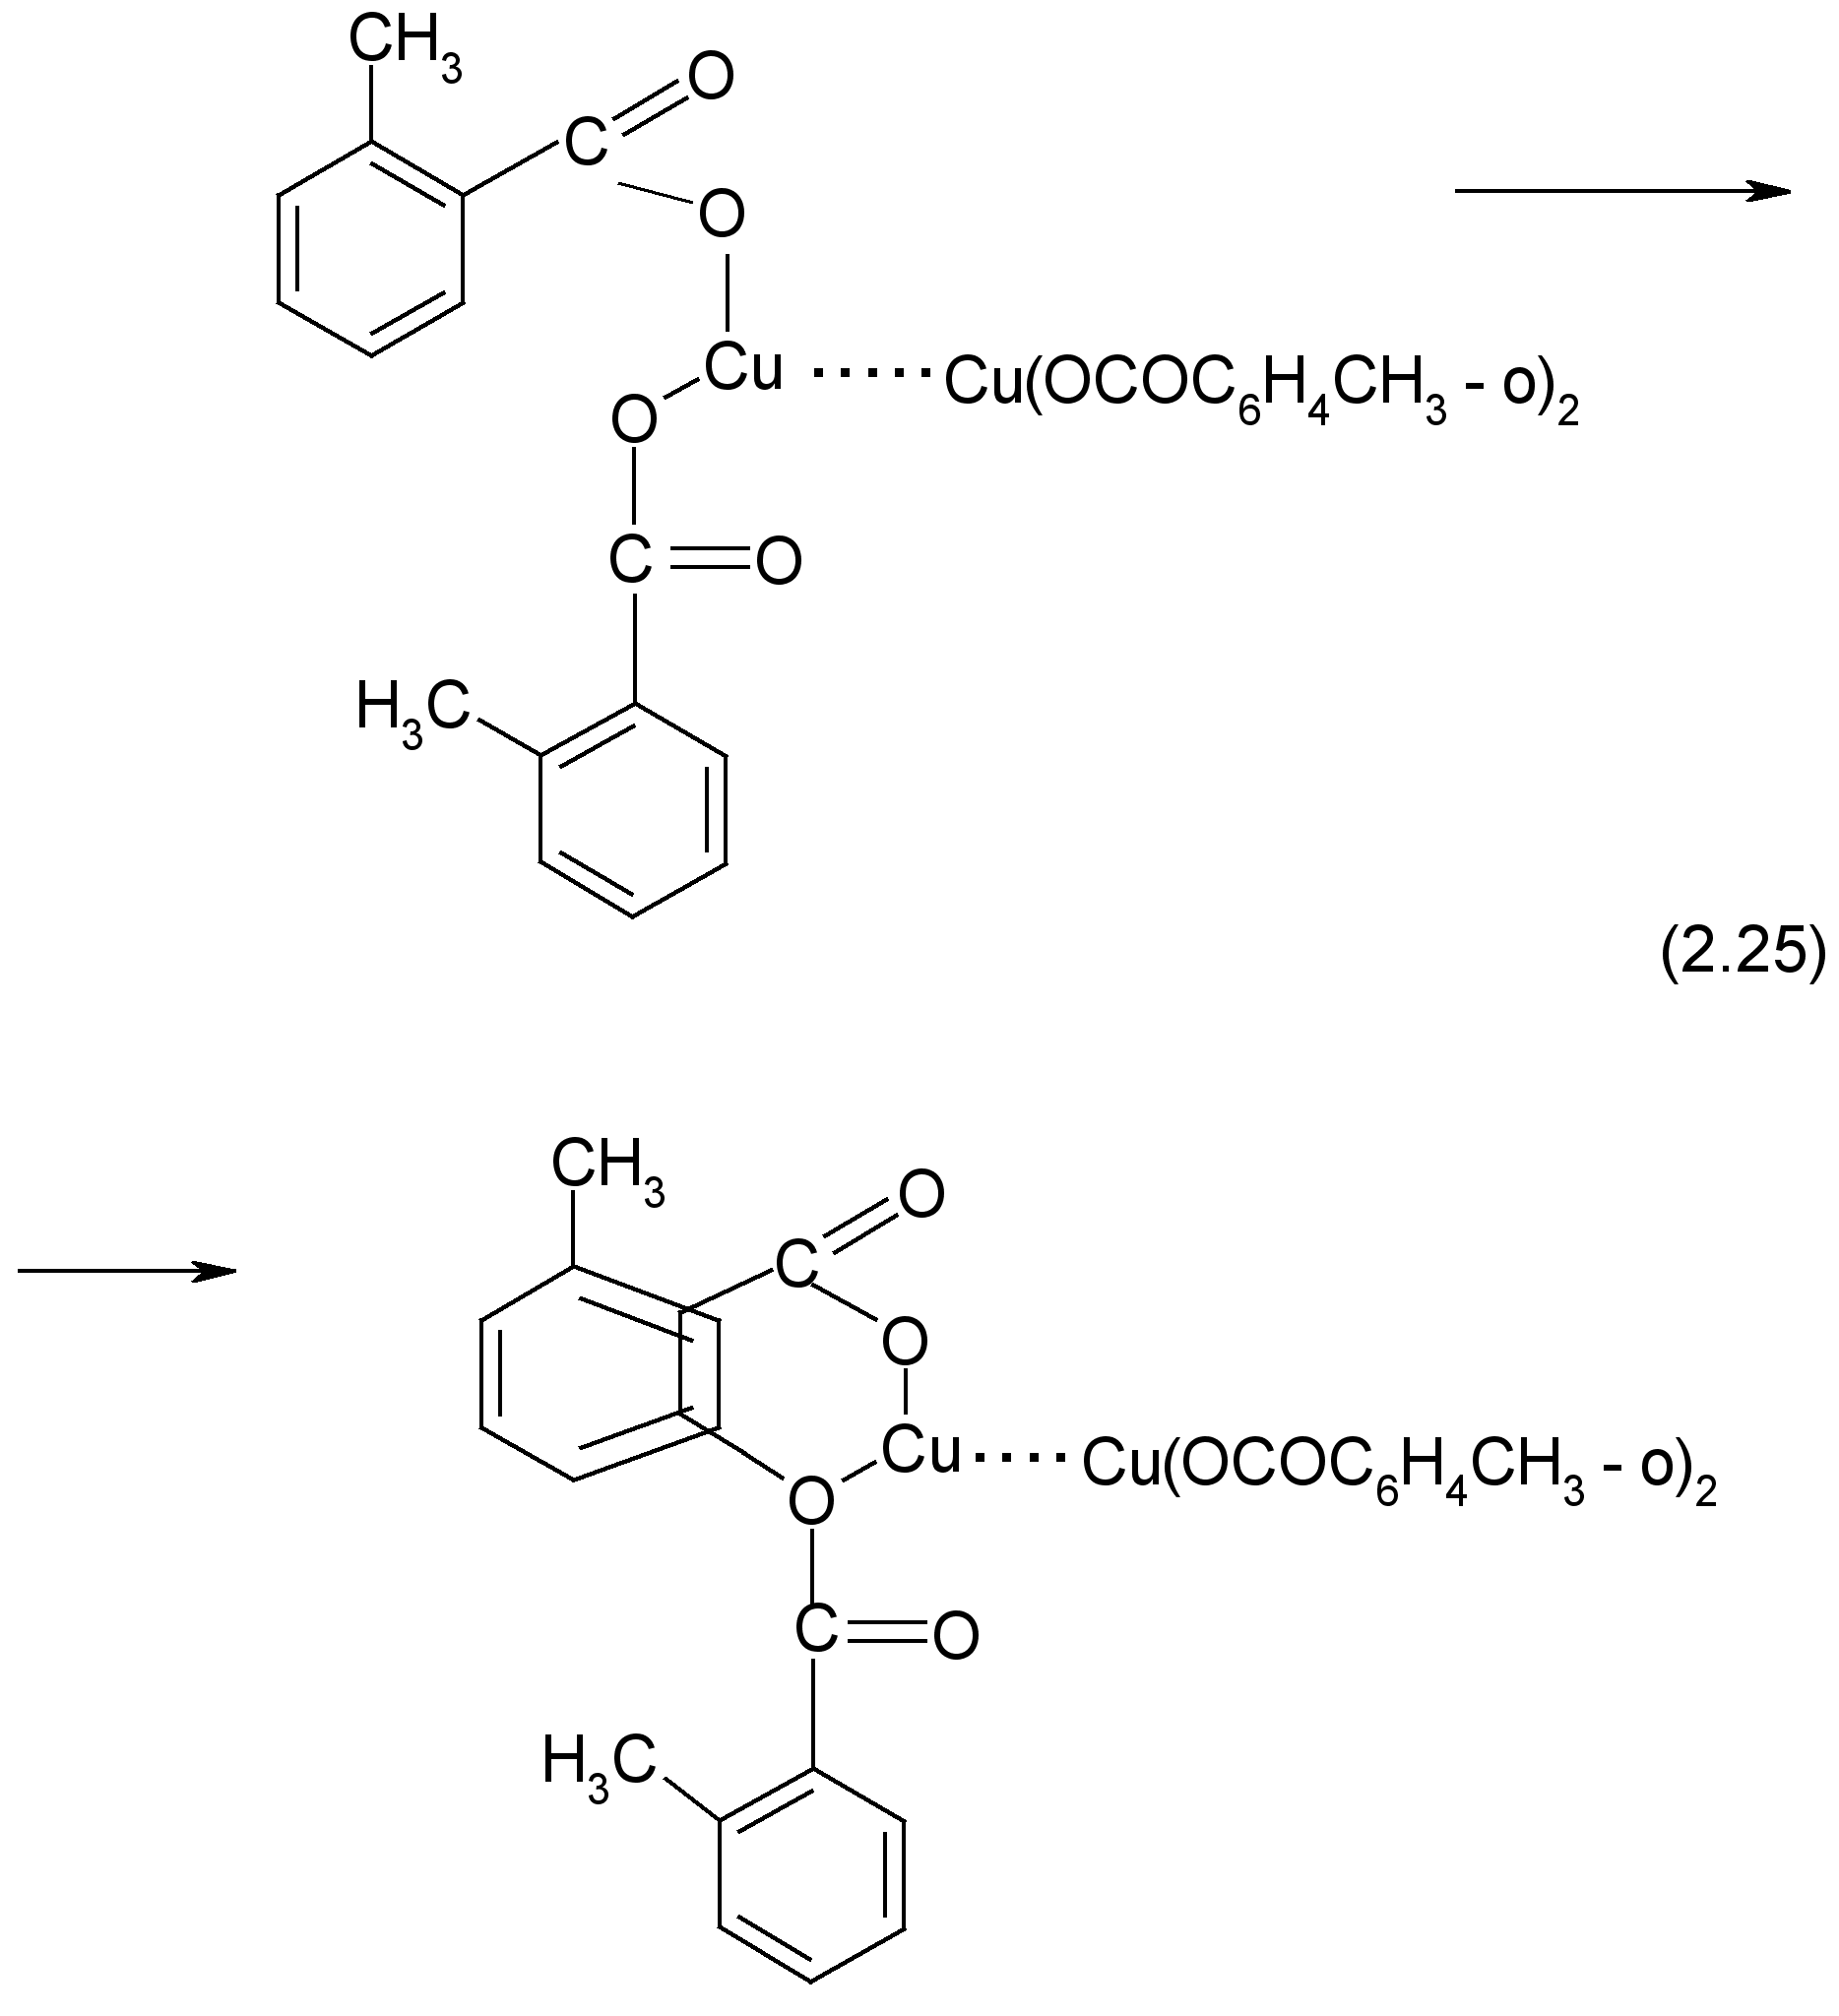
тносительно
механизма
образования
фенолов при
окислении
арилкарбоновых
кислот существуют
противоречивые
точки зрения
Кэдинг и Толанд
предполагают
образование
промежуточного
соединения,
образующегося
при нуклеофильной
атаке кольца
атомом кислорода.
При этом в реакции
участвует димер
медной соли,
т. е. два атома
меди находятся
рядом. Для
медныхсолей
толуиловых
кислот это
промежуточное
соединение
можно отразить
следующим
образом:
Здесь близость атома кислорода к орто-положению (по отношению к карбоксильной группе) допускает нуклеофильную атаку в это положение. Ионизация связи медь-кислород увеличивает возможность такой атаки.
Некоторые авторы полагают, что процесс может проходит и по радикальному механизму:
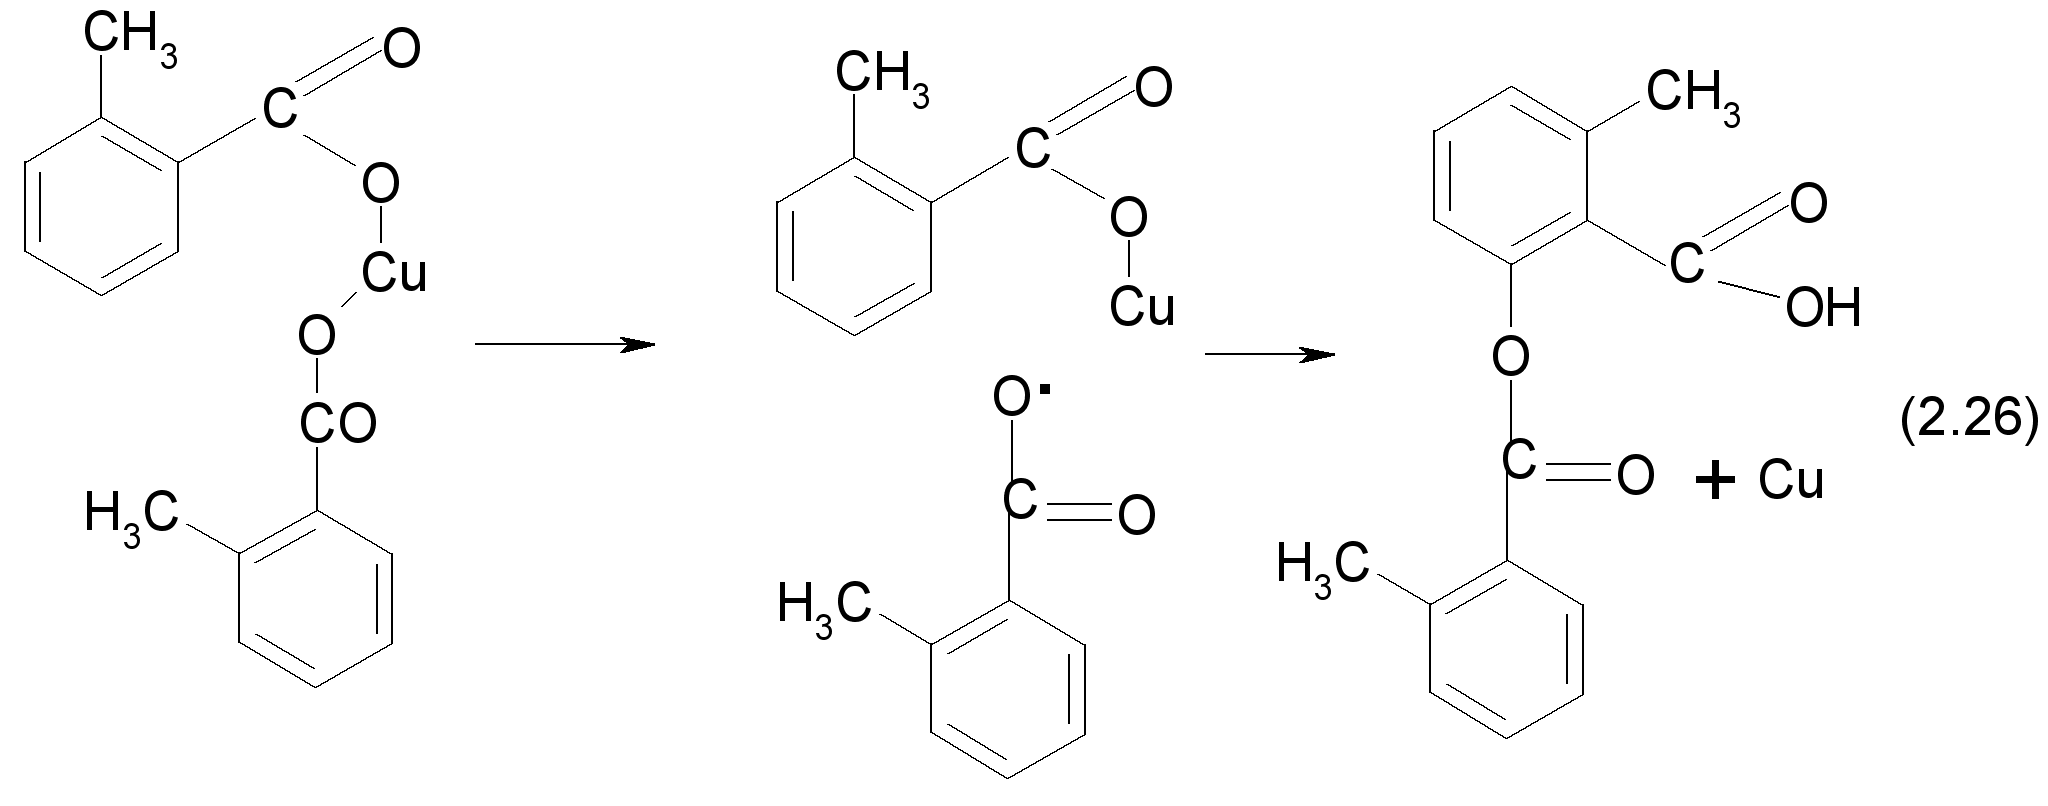
Однако эти представления не объясняют обязательное расположение гидроксильной группы в орто-положении по отношению к карбоксильной группе. Кроме того, ингибиторы цепных реакций, тормозящие смолообразование и некоторые другие побочные процессы, заведомо протекающие по радикальноцепному механизму, не оказывают влияния на скорость образования фенола Изложенное говорит о большей вероятности ионного механизма окислительного декарбоксилирования.
Исследования термического разложения медных солей арилкарбоновых кислот и арилсульфокислот показали, что только арилкарбоновые кислоты могут явиться реальным сырьем для синтеза фенолов. Арилсульфокислоты и диарилсульфоны дают незначительные количества фенолов (до 1-2% на превращенный исходный продукт). Однако уже при минимально необходимых для протекания реакции температурах — при 180-190 °С — идет интенсивное термическое разложение сульфокислоты с образованием коксообразного остатка и двуокиси серы. Образующийся эфир сульфокислоты и крезола (или другого фенола) значительно устойчивее к гидролизу, чем сама сульфокислота, распадающаяся на углеводород и серную кислоту. В то же время термически сложный эфир сравнительно мало устойчив.
С
корость
превращения
медных солей
арилкарбоновых
кислот зависит
от природы и
положения
имеющихся
заместителей
в ядре. В отсутствие
воздуха и водяного
пара процесс
протекает по
уравнению:
с образованием только соответствующего сложного эфира, медной соли (I) арилкарбоновой кислоты и двуокиси углерода. При этом по выходу двуокиси углерода можно с достаточной точностью судить о скорости реакции. Само термическое разложение протекает по реакции первого порядка, кинетика разложения характеризуется данными, приведенными в табл. 2.2.
Таблица 2.2.
Кинетика разложения медных солей (I) арилкарбоновой кислоты
| Соль кислоты |
Темпе- ратура, оС |
R -10-3, мин-1 |
Соль кислоты | Темпе- ратура, °С |
R- 10-3, мин-1 |
| Бензойной | 234 | 0,83+0,02 |
п- Толуиловой |
234 | 2,45+0,20 |
| 240 | 2,86+0,03 | 240 | 7,74+0,12 | ||
| 250 | 4,78 +0,10 | 245 | 12,95+0,70 | ||
|
о-Толуиловой |
206 | 4,88+0,20 |
о-Хлорбензойлой |
218 | 9,42+0,22 |
| 218 | 18,01+ 0,80 | 227 | 11,97 0,10 | ||
|
м-Толуиловой |
206 | 3,72+ 0, 10 | 231 | 13,70 +0,43 | |
| 212 | 6,28+0,15 |
п-Хлорбензойной |
255 | 4,76+0,11 | |
| 218 | 12,39+0,60 | 260 | 12,29+0,22 |
Как следует из этих данных, реакция значительно ускоряется при введении в ароматическое кольцо метальной группы. При этом скорость реакции растет в ряду: бензоат—п-толуилат—м-толуилат о-толуилат. Введение в пара-положение по отношению к карбоксильной группе атома хлора несколько уменьшает скорость процесса, введение в орто-положение несколько ее увеличивает (по сравнению с бензоатом меди).
Таким образом, получение крезолов из толуиловых кислот возможно в более мягких условиях, чем фенола из бензойной кислоты и хлорфенолов, из хлорбензойных кислот. Синтез м-крезола из о-толуиловой кислоты возможен при температуре на 20—30оС ниже, чем из п-толуиловой кислоты. Скорость процесса значительно увеличивается (в 4-5 раз) при добавлении в реакционную массу окиси магния.
2.4. Получение фенола окислением бензойной кислоты в газовой фазе.
Фенол в промышленности также получают окислением бензойной кислоты в газовой фазе при 200-400оС в присутствии твердых катализаторов, например: солей меди и активаторов оксидов металлов Co, Mo, W, причем продуктами реакции является фенол, бензол и дифенилоксид. К недостаткам этих процессов относятся низкая селективность и активность катализаторов.
Предложен способ получения фенола окислением бензойной кислоты в газовой фазе при 250-350оС, мольном отношении реагентов бензойная кислота/ вода/ кислород равном 0,6-2,5/ 40-70/ 1,5-2,5 и объемной скорости подачи бензойной кислоты 0,01-0,22 кг/чּкг катализатора, отличающийся тем, что реакцию проводят в присутствии катализаторов оксидного типа общей формулы Cu-M-O, нанесенном на оксид алюминия с удельной поверхностью 40-190 м2/г, где М-0,01-10,9 масс. % щелочного, щелочноземельного металла или металлов II б группы периодической системы элементов, содержание меди равно 1,5-9,5 масс. %. Удельная поверхность катализатора перед использованием составляет 40-100 м2/г. Для сохранения активности и увеличения продолжительности работы катализатора в реактор подают водяной пар в 40-70-кратном мольном избытке по отношению к бензойной кислоте. При более высоком отношении водяного пара снижается скорость реакции. В качестве окисляющего агента можно использовать молекулярный кислород или его смеси с инертными газами, предпочтительно воздуха.
Катализаторы приготавливают пропиткой носителя (оксида алюминия) в водном растворе соответствующих солей в течении 24 ч. После упаривания воды катализаторы прокаливают в течении 3,5-11 ч при 450-800оС в зависимости от компонентов катализатора. К достоинству способа относится простота приготовления катализаторов.
2.5. Получение фенола прямым каталитическим гидроксилированием бензола.
Предложен способ получения фенола прямым каталитическим гидроксилированием бензола. Реакция прямого введения гидроксильной группы в бензольное ядро известна не так давно. Она осуществляется путем воздействия закиси азота N2O с бензолом в присутствии катализатора на основе оксидов металлов V и VI группы периодической системы, предпочтительно V2O5 нанесенного на SiO2 в количестве от 1 до 10 масс.% (использование Al2O3 приводит к значительному разложению бензола до оксидов углерода). В данном виде реакция получения фенола малопригодна для внедрения в промышленности.
Предложенный способ синтеза фенола основан на прямом гидроксилировании бензола в присутствии закиси азота N2O и цеолитов кислотного характера, являющихся доступными, дешевыми реагентами, удобными в промышленном использовании. Применяют следующие типы цеолитов:
Цеолит ZSM-5 компании Mobil-oil
Цеолит US-Y, фирма TOYO-SODA
Цеолит HY, компания Union Carbide Chemical
Цеолит H-Mordenit фирмы Grand Paroisse
Предпочтительнее применять цеолит ZSM-5
Цеолит имеет соотношение SiO2/ Al2O3 больше 90, предпочтительно от 90 до 500. Исходный цеолит обрабатывают для повышения кислотности минеральной кислоты (соляной, серной, азотной, хлорной, фосфорной) или органической, например: трифторметан-сульфоновой или аналогичной. Концентрация кислоты обычно составляет от 0,1н до 2н. При обработке берут от 10 до 100 мл на 1 г цеолита. Закись азота используют чистую или в смеси с инертным газом, не содержащим кислорода, например: азотом. Предпочтительное молярное соотношение бензол/ N2O – от 1 до 10. Температура реакции 300-500оС, при этом смесь паров бензола с закисью азота пропускают через слой цеолита.
ЛИТЕРАТУРА
Харлампович, Георгий Дмитриевич и Чркин, Юрий Васильевич Фенолы. М., «Химия», 1974, 376 с.