Основы химии
Na(к)+ЅCl2(г)= NaCl(к); ΔH0обр. NaCl(г)
б) С другой стороны – посредством ряда стадий: испарения (сублимации) натрия диссоциации хлора ионизации (отрыва электрона) натрия сродства к электрону хлора (присоединение электрона хлора) взаимодействия иона натрия с ионом хлора с образованием кристаллического NaCl
Na(к)= Na(г); ΔH0суб. Na; ΔH0суб. Na =ΔH0обр. Na(г) – ΔH0обр. Na(к)
ЅCl2(г) = Cl(г); ΔH0дис. Cl2; ΔH0дис. Cl2=ΔH0обр. Сl(г) – ЅΔH0обр. Cl2(г)
Na(г)= Na+; ΔH0ион. Na; ΔH0ион. Na=ΔH0обр. Na+(г) – ΔH0обр. Na–(г)
Cl(г)=Cl–; ΔH0ср.к эл. Cl; ΔH0ср.к эл. Cl=ΔH0обр. Сl–(г) – ΔH0обр. Cl(г)
Na+(г)+ Cl–(г)= NaCl(к); ΔH0реш;
Используя закон Гесса, запишем.
ΔH0обр. NaCl(к) =ΔH0суб. Na +ΔH0дис. Cl2+ΔH0ион. Na +ΔH0ср.к эл. Cl +ΔH0реш.
Все энтальпии, за исключением ΔH0реш, находят по следствии из закона Гесса.
ΔH0обр. NaCl(к)= -411 кДж/моль; ΔH0суб. Na =109 кДж/моль; ЅΔH0дис. Cl2=121 кДж/моль; ΔH0ион. Na =494 кДж/моль; ΔH0ср.к эл. Cl = -380 кДж/моль.
Тогда:
ΔH0реш =ΔH0обр. NaCl(к)–ΔH0суб. Na –ΔH0дис. Cl2 –ΔH0ион. Na –ΔH0ср.к эл. Cl= -411 – 109 – 121– – 494 – (-380) = -755 кДж/моль.
Следовательно, энергия кристаллической решетки
Ереш.= 755 кДж.
8.5. Энтропия. Энергия Гиббса. Направленность химических процессов.
Любая Термодинамическая система обладает не только определенным запасом внутренней энергии, но и характеризуется определенной степенью упорядочности.
С уществует
специальная
термодинамическая
функция, которая
характеризует
меру хаотичности,
беспорядка
или, по другому,
меру неупорядочности
системы. Эту
функцию называют
энтропией.
Ее обозначают
буквой “S”.
Энтропия как
мера неупорядочности
системы является
функцией состояния.
Рассмотрим
пример: Поместим
в сосуд с перегородкой
два газа азот
и аргон. Обозначим
это состояние
системы S1.
В данном состоянии
оба газа имеют
определенную
степень упорядочности
N2 Ar (степень беспорядка). После того, как уберем перегородку, газы
S1 рис.8.1. начнут смешиваться. Это второе состояние системы обозначим S2.
N2 Ar Степень беспорядка увеличилась. Произошло самопроизвольное
рис.8.2. увеличение энтропии ΔS= S2– S1.
Cогласно второму закону термодинамики в изолированных системах энтропия самопроизвольно протекающего процесса возрастает. Это значит, что любая изолированная система, представленная самой себе, самопроизвольно изменяется в направлении максимальной хаотичности своего состояния. Энтропия является мерой хаотичности движения в системе, мерой молекулярного беспорядка.
Любое вещество состоит из частиц: молекул, атомов, ионов. В зависимости от агрегатного состояния свобода движения частиц различна. В веществе, находящимся в твердом состоянии “свобода” частиц ограничена, например, параметрами кристаллической решетки. Такая система достаточно высоко упорядоченная. Если взять жидкость, а тем более газообразное состояние, то система уже далека до упорядоченности. Чем тверже вещество, тем более оно упорядоченно, тем меньше для него значение энтропии. И, наоборот, уменьшение упорядоченности системы приводит к возрастанию ее энтропии.
Природа вещей такова, что частицам (молекулам, атомам, ионам,…) всегда присуще стремление к беспорядочному движению, в результате которого система стремится перейти из более упорядоченного состояния в менее упорядоченное. Возрастание степени беспорядка всегда влечет за собой возрастание энтропии (как функции беспорядка).
ΔS =Rln беспорядок в состоянии (II)/ беспорядок в состоянии (I)=Q/T
В конце прошлого века Больцман приписал энтропии статистический смысл.
S=KlnW
Здесь К – константа Больцмана К=R/N (R – газовая постоянная, N – число Авогадро), W – термодинамическая вероятность системы.
Термодинамическая вероятность системы равна числу микросостояний, которые необходимы для реализации данного макросостояния.
Единица измерения энтропии Дж/мольК. Энтропия растет с повышением температуры, при плавлении твердого вещества, при кипении жидкости, при переходе вещества из состояния с меньшей энергии в состояние с большей энергии и т.д.
В отличии от энтальпии для энтропии возможны экспериментальные определения абсолютных значений. Поэтому для стандартных энтропий образования обозначают не ΔS0обр., а S0обр. Значком ΔS0 обозначают изменение энтропии в результате химического процесса.
Стандартная энтропия образования вещества – это абсолютная энтропия, соответствующая стандартному состоянию вещества при данной (стандартной температуре 298К). Обозначают ΔS0298.
Рассмотрим величину энтропии вещества при абсолютном нуле. Возмем правильно образованный кристалл любого чистого вещества (без примесей) и будем понижать температуру. Энтропия будет уменьшаться. При Т=0 число колебаний равно единице. Кристалл замерзает. При абсолютном нуле энтропия правильно образованного кристалла любого вещества в чистом виде( состоянии) равна нулю (S=0). Но если есть примеси или искажение ( деффекты) решетки, то энтропия не равна нулю(S≠0). Имеем остаточную энтропию S0. При Т≠0, энтропия тоже не равна нулю. Отрицательных энтропий нет.
Изменение энтропии в химических реакциях вычисляют как разность между энтропиями конечного и начального состояний системы. Расчет ΔS0х.р. производится таким же приемом как и расчет ΔН0х.р., т.е. по следствию из закона Гесса.
ΔS0х.р.= ΣS0обр.(к.п.) – ΣS0обр.(ис. в-в.).
Энтальпия и энтропия отражают два противоположно направленных процесса любой системы. Если ΔН отражает в основном взаимодействие атомов в молекуле, стремление простых молекул к объединению в более крупные, т.е. стремление системы к состоянию с минимальным значением энергии, то ΔS отражает совсем противоположную тенденцию а именно, стремление к разрушению агрегатов и к беспорядочному расположению частиц.
Достижение системой минимальной энергии может быть только при ΔS=0. При ΔН=0 система самопроизвольно переходит в наиболее неупорядоченное состояние.
Стремление системы к минимальной энергии заставляет частицы взаимодействовать друг с другом и образовывать устойчивые агрегаты с наименьшим объемом, а тепловое движение расталкивает частицы увеличивая объем системы. В состоянии равновесия обе тенденции становятся равными, фактор энтальпии ΔН и фактор энтропии ΔS компенсирует друг друга.
П оскольку
ΔН
измеряется
в кДж/моль а ΔS
измеряется
в Дж/мольК, от
для их количественного
сопоставления
необходимо
привести к
одинаковым
единицам. Для
этого
ΔS умножают
на Т. Получается
равенство:
ΔН=ТΔS
Если брать по отдельности, то химический процесс будет самопроизвольно протекать в сторону уменьшения общего запаса энергии системы и в сторону увеличения беспорядка в расположении отдельных частиц. Это две противоположно направленных тенденции любого химического процесса. Возникает вопрос, как их объединить и получить количественный критерий принципиальной осуществимости процесса. Критерий, с помощью которого можно определить, как далеко идет процесс, нельзя ли увеличить степень превращения исходных веществ в продукты реакции, как влияет на течение процесса температура, давление и другие факторы, можно ли заставить изучаемую реакцию протекать в обратном направлении. Такой критерий ввел в термодинамику американский ученый Гиббс в виде новой термодинамической функции, в последствии названной энергией Гиббса, которую обозначают буквой G. Для химического процесса ΔG. Величина ΔG связана с ΔН и ΔS следующим соотношением:
Δ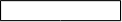 G=ΔН
– ТΔS
а) Если ΔG<0, то это есть условие возможности самопроизвольного протекания реакции в прямом направлении.
б) Если ΔG>0, протекание реакции в прямом направлении не возможно.
в) Если ΔG=0, наступает равновесие.
Следовательно, свободная энергия Гиббса является критерием протекания химического процесса. Мерой химического сродства является убыль G, т.е. –ΔG. Чем ΔG меньше нуля, тем дальше система от состояния химического равновесия, тем более она реакционноспособна. Величину ΔG называют “Свободной энергией” Гиббса. Что надо понимать под “Свободной энергией”? Свободная энергия – это часть внутренней энергии, которая может быть превращена в работу в данных условиях.
–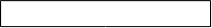 ΔG=Аmax
– pΔV=A’max
У
 быль
энергии Гиббса
в изотермическом
процессе равна
максимальной
работе (Аmax)
за вычетом
работы расширения
(pΔV),
т.е. максимально
полезной работе
(A’max).Если
из выражения
G=H–TS
найти TS=H–G
, то получим
разность (H–G).
Эта разность
между внутренней
и свободной
энергией называют
“связанной
энергией”. Она
равна произведению
энтропии на
температуру.
Связанная
энергия – это
та часть внутренней
энергии, которая
ни при каких
условиях в
работу превращена
быть не может.
Если из предыдущего
выражения
получим “S”
S=H–G/T
то можно сделать вывод, что энтропия равна доли связанной энергии (H–G) отнесенной к единице температуры.
О возможной направленности химического процесса можно судить по знакам изменения функций ΔН и ΔS. Влияние знака при ΔН и ΔS на направление протекания химического процесса представлено в следующей таблице.
Табл.8.1.
| Знак изменения функции | Направление самопроизвольного протекания реакции | ||
|
ΔН |
ΔS |
ΔG |
|
| – | + | – | Реакция протекает в прямом направлении при любых температурах. Она необратима |
+ |
– |
+ |
В прямом направлении реакция невозможна ни при какой температуре. Она необратима. Может протекать только в обратном направлении. |
| – | – | ± | Реакция обратима. В прямом направлении реакция возможна при низких температурах. |
| + | + | ± | Реакция обратима. В прямом направлении реакция возможна при высоких температурах. |
Если в результате расчета энергии Гиббса получится, что данная конкретная реакция при стандартной температуре (298К) не идет, необходимо выяснить ее обратимость, т.е. возможность процесса при других температурах.
При условии +ΔН и +ΔS реакция в прямом направлении возможна при высоких температурах. Для определении температуры реакции находим сначала температуру равновесия, а мы знаем, что условием равновесия ΔG=0. Тогда ΔН–ТΔS=0. Отсюда Трав.= ΔН/ΔS.
Температура, при которой возможна реакция чуть больше температуры равновесия. Треакции>Tрав.
Подобно стандартной энтальпии образования вещества ΔH0обр. в таблицах имеются значения стандартных энергий Гиббса образования веществ при стандартной температуре ΔG0обр.298. Эту величину можно рассчитать по известному уравнению:
ΔG0298=ΔН0298–298 ΔS0298.
Причем, ΔG0298 образования простых веществ, аналогично ΔН0298 образовании простых веществ, равны нулю.
Зная стандартные энергии Гиббса образования отдельных веществ можно по известному правилу (следствие из закона Гесса) рассчитывать энергии Гиббса конкретной реакции.
ΔG0х.р.=ΣΔG0обр.(кон.прод.)–ΣΔG0обр.(исх.в-в)
Значения стандартных термодинамических функций образования веществ несут определенную информацию о этих соединениях. По величине стандартной энтальпии образования вещества (ΔН0обр.), ее знаке можно судить о прочности соединения. Так как ΔН0обр. характеризует энергию, которая выделяется (поглощается) в результате образования вещества из элементов, то, соответственно, для разрушения вещества на составные части (атомы) требуется такое же количество энергии, но взятой с противоположным знаком (следствие из закона Гесса). Большинство нейтральных (молекулярных) соединений имеют знак минус у энтальпий образования. Это значит, что они являются экзотермическими, обладающие меньшим запасом энергии, чем элементарные вещества, из которых они получены. И чем более отрицательная величина, тем более требуется энергии для разрушения молекулы на элементарные атомы. Эндотермическими являются некоторые группы соединений (гидриды, оксиды, нитриды, карбиды, металлы в газообразном состоянии, газообразные атомы неметаллов и небольшое число ионов в растворах). Для них ΔН0обр. имеет положительное значение. Это значит, что такие соединения, атомы, ионы получены с затратой энергии. Следовательно, такие состояния вещества является неустойчивым. Стандартная энтропия образования вещества S0обр.– всегда положительная величина, и чем больше ее численное значение, тем менее упорядочено вещество. По величине стандартной энтропии образования мы можем судить о агрегатном состоянии того или иного соединения, о наиболее устойчивой модификации одного и того же вещества, о разветвлении структуры молекулы и ряда других структурных особенностях химических соединений.
Остановимся на структурной энергии Гиббса образования вещества ΔG0обр.. Мы знаем, что ΔG является *** протекания химического процесса. Стандартная энергия Гиббса образования вещества является тоже энергией процесса, но процесса образования моля вещества из отдельных элементарных атомов, находящихся в наиболее устойчивом состоянии. В связи с этим, очевидно, что чем отрицательнее значение ΔG0обр., тем устойчивее соединение. И, наоборот, чем более положительное значение ΔG0обр., тем менее устойчивое вещество.
Рассмотрим несколько примеров.
Химическая инертность ряда соединений обусловлена большим отрицательным значением ΔG0обр.. Например, ΔG0обр.SiF4= -1572,5 кДж/моль. ΔG0обр.SF6= -1103,6 кДж/моль – достаточно инертные вещества.
Большая прочность комплексных соединений по сравнению с простыми тоже обусловлена значительным отрицательным значением энергии Гиббса их образования. ΔG0обр.[SiF6]2–= -2134 кДж/моль. ΔG0обр.[BF4]–= -1483 кДж/моль.
Для соединения Cl3N значение ΔG0обр. величина положительная ΔG0обр.Cl3N=293 кДж/моль. Это вещество неустойчиво, оно взрывоопасно.
8.6. Изменение термодинамических функций веществ, попавших в окружающую среду.
Поведение химических соединений попавших в окружающую среду значительно отличается от их поведения в небольших изолированных или закрытых системах. Здесь различие еще больше, чем отличаются между собой химические процессы в лабораторных опытах (в пробирках или колбах) и процессы в заводских условиях, в огромных реакторах и установках.
Экосистемы, водные и воздушные бассейны мы можем отнести к открытым системам. Эти системы способны изменять как свою массу, так и энергию. К большому сожалению, механизм процессов между антропогенными веществами (“загрязнителями” попавшими в окружающую среду), а также взаимодействие с элементами окружающей среды недостаточно изучен. Мы можем проводить только интуиктивные аналогии исходя из известных химических и химико-экологических закономерностей. В окружающую среду попадает не только огромное число соединений, разнообразных по химическим свойствам, но и большое количества тепла, выделяемого реакторами и промышленными установками.
Химическое, тепловое и радиационное загрязнение окружающей среды (природной термодинамической системы), приводит к резкому увеличению числа химических реакций, изменению скорости процессов и образованию сложных с заранее труднопредсказуемой структурой соединений.
В связи с этим на изменение термодинамических функций химических процессов будут влиять дополнительные факторы при относительном соблюдении общих тенденций.
Уравнение ΔG=ΔН – ТΔS объединяет два закона термодинамики и определяет принципиальную осуществимость химической реакции в любой термодинамической системе. Как следует из этого уравнения осуществление химической реакции зависит от двух факторов: энтальпийного и энтропийного. Согласно первого – каждая система стремится перейти в состояние с наименьшей внутренней энергией, выделив при этом в окружающую среду энергию в виде теплоты или работы или того и другого. По второму (энтропийному) фактору система стремится занять наиболее вероятное, наиболее неупорядоченное состояние (состояние с наиболее возможным значением энтропии).
Стремление системы к минимуму энергии приводит к тому, что любой химический загрязнитель окружающей среды будет стремиться к объединению с другими соединениями, образуя при этом новые, более сложные или комплексные соединения со специфическими свойствами, иногда относящихся к группе активных токсикантов.
Ярким примером может служить образование диоксинов в процессе хлорирования воды с целью ее обеззараживания.
Энтропийный фактор при взаимодействии веществ, попавших в окружающую среду, будет влиять на создание соединений с более разветвленной молекулярной конфигурацией, с нескольким функциональными активными группами, а следовательно, к образованию очень химико-биологически активных соединений.
И в том и в другом случае в естественных природных системах под действием антропогенных факторов образуются вещества-токсиканты, которые могут сильно повлиять на состояние экосистемы и привести к необратимым последствиям.
Глава 10.
Кинетика химических процессов.
10.1. Сущность кинетики химических процессов.
Химическая кинетика изучает как скорость, так и механизм химических реакций.
Под химической реакцией обычно понимают процессы превращения одних веществ в другие. В их основе лежат акты перемещения атомов от одних молекулярных структур к другим и изменение электронных состояний взаимодействующих частиц. Такие процессы возможны только при столкновении атомов или молекул взаимодействующих веществ. В этом смысле химической реакцией можно считать любое изменение вещества, при котором образуются или разрываются связи между атомами. При химической реакции происходит деление как энергии, так и атомов при сохранении общего числа атомов (соблюдение закона сохранения атомов).
В предыдущей главе, рассмотрели законы химической термодинамики, выяснили, что изменение свободной энергии Гиббса определяет принципиальную возможность проведения химической реакции (ΔG<0), и ΔG является “движущей силой” химического процесса. Однако эту величину нужно считать лишь необходимым условием, но не достаточным для реального протекания процесса. В реальных условиях появляется ряд факторов вызывающий своеобразное “сопротивление” протеканию химической реакции.
Так, принципиально возможные химические процессы, не всегда осуществляются в действительности. Примером могут служить металлы (аллюминий, цинк, хром и др.), которые должны бы полностью окисляться кислородом воздуха, т.к. ΔG этих процессов меньше нуля, однако изготовленные из них детали и конструкции длительное время эксплуатируются в атмосфере воздуха. Аналогичное можно сказать о углеводородах, которые казалось бы самопроизвольно должны гореть на воздухе, но вопреки всем расчетам, они могут без изменения длительно пребывать в воздушной среде. Это объясняется тем, что процессы их окисления протекают очень медленно. В законах термодинамики фактор времени отсутствует. В реальных условиях химические превращения протекают во времени.
Многие химические реакции являются сложными, многостадийными процессами. Отдельные стадии реакции могут идти с большим трудом и этим обуславливать медленное протекание всего процесса. Образование отдельных промежуточных соединений может приводить к повышению энергии Гиббса эти стадии и являются своеобразным “барьером” на пути превращения исходных реагентов в продукты реакции.
При изучении хиических реакций важно знать не только почему протекает та или иная реакция, но и механизм, по которому происходит превращение и глубину этого превращения.
Под механизмом реакции обычно понимают сам процесс превращения, т.е. через какую стадию или ряд стадий должны пройти исходные вещества, чтобы превратиться в конечные продукты. Причем, каждая стадия для своего успешного завершения требует, чтобы произошли все предыдущие стадии.
Глубина превращения (степень превращения) характеризует насколько полно исходные вещества превращаются в продукты реакции. Из опытных данных ученые сделали вывод, что для протекания химической реакции необходимы столкновения молекул. Числом столкновений в секунду можно характеризовать скорость реакции. В газах и жидкостях столкновения происходят во всем объеме реакционной смеси, а в гетерогенных системах – на границе раздела фаз. Отсюда следует, что скорость химической реакции равна числу актов взаимодействия в единицу времени, в единице объема (для гомогенных реакций) или на единице поверхности раздела фаз (для гетерогенных реакций).
При каждом элементарном акте взаимодействия число молекул исходных веществ уменьшается, а число молекул продуктов реакции увеличивается. Это значит, что в результате химической реакции изменяются концентрации (или массы) как реагентов, так и образующихся веществ. На следующем рисунке (рис.10.1.) кривой “а” показано уменьшение концентрации исходного вещества, а кривой “б” –увеличение концентрации продукта реакции с течением времени”τ”.
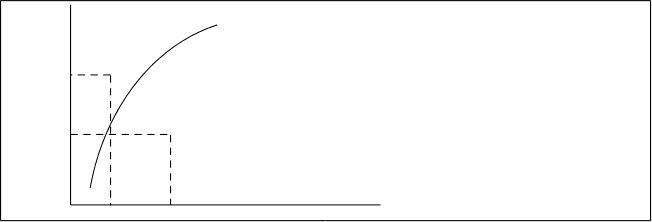 С
моль/л а б
С1
С2 Рис.10.1.
τ1 τ2 τ
Скорость реакции количественно можно характеризовать изменением концентрации любого участвующего в реакции вещества за единицу времени. В этом случае концентрацию, как правило, выражают в моль, время – в секундах. Различают среднюю скорость реакции Vср и мгновенную Vτ.
Cредняя скорость (Vср) показывает изменение концентрации вещества (рис 10.1.) за определенный интрвал времени (от τ1 до τ2). Она выражается следующим отношением:
Vср = ± С2 – С1/ τ2 – τ1 = ± ΔС/Δτ
Здесь знак “–“ относится к концентрациям исходных веществ он указывает на то, что концентрация исходных веществ убывает, а знак “+” относится к концентрациям продуктов реакции они в результате реакции возрастают.
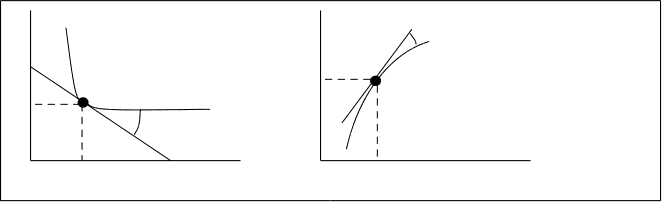
Мгновенная скорость Vτ – это скорость реакции в данный момент времени τ, ее можно назвать истинной скоростью. Для того, чтобы определить мгновенную скорость в данный момент времени, необходимо определить изменение концентрации за бесконечно малый промежуток времени Vτ =lim(-ΔС/Δτ). Мгновенная скорость мате-
Δτ–>0
матически определяется производной от концентрации по времени. Она равна тангенсу угла наклона касательной (углаα) к кривой, показывающей форму изменения концентраций от времени (на рис.10.3.) с течением времени. Величина угла наклона
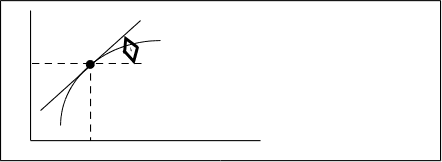 С
k
α
Рис.10.3.
τ
касательной будет убывать, следовательно скорость реакции будет уменьшаться. Она рана тангенсу угла наклона (α) касательной к кривой зависимости концентрации от времени в соответствующий момент времени. (на рис.10.2. точка “k”)
С С
 α
dc
dc k k
α
dτ τ dτ τ
Рис.10.2.
Vτ =dc/dτ=tgα
Для реакции А+В=Д, VА= -dCА/dτ; VB= -dCB/dτ; VД= +dCД/dτ.
Если для определения скорости реакции брать: количество изменяющегося вещества – количество молей, единицу времени – секунды, а единицу реакционного пространства – литр (для гомогенных систем) и единицу площади межфазового пространства м2 (для гетерогенных систем), то
Vгомоген.=[колич. вещества]/[время] [объем]=моль/с*л;
Vгетероген.=[колич. вещества]/[время] [площадь]=моль/с*м2.
Однак сокорость реакции можно определить по любому компоненту. Выбор вещества обуславливается легкостью, удобством и точностью определения количества вещества в реакционной системе. Например, объем выделеного газа, масса образующегося осадка, изменение кислотности раствора и др. На величину скорости химической реакции влияет множество факторов. Прежде всего это:
природа реагирующих веществ;
их концентраця;
давление (если в реакции участвуют газы);
катализаторы (ингибиторы);
поверхности раздела фаз (для гетерогенных реакций);
степень диффузии.
10.2.Факторы влияющие на скорость гомогенных реакций.
10.2.1. Химическая природа реагирующих веществ.
Для того, чтобы произошел химический процесс взаимодействия, частицам необходимо столкнуться. Столкнувшись, молекулы реагентов должны произвести рекомбинацию своих составных частей – атомов. Это значит, что в процессе столкновения должны разорваться химические связи в исходных молекулах и образоваться новые химические связи в молекулах продуктов реакции. Степень трудности разрушения химических связей в исходных реагентах зависит от энергии связи, а величина энергии связи является одной из основных качеств, характеризующих химическую природу вещества. Так скорость реакций
Н2+F2=2HF
Н2+Cl2=2HCl
будет разная, т.к. при всех одинаковых условиях энергия связи в молекуле фтора значительно меньше, чем в молекуле хлора. Следовательно, фтор будет легче распадаться на атомы и взаимодействовать с водородом. В понятие “природы реагирующих веществ” входит совокупность факторов, определяющих структуру и реакционную способность частиц. Ею определяется специфика взаимодействия. Так, реакции с участием полярных молекул протекают быстрее, чем процессы между неполярными молекулами. Известно также, что при взаимодействии молекул большое влияние на скорость оказывает расположение функциональных групп.
Превращение веществ происходит за счет перераспределения электронных плотностей между составляющими их атомами, что приводит к разрушению старых и образованию новых химических связей.
10.2.2. Концентрации взаимодействующих веществ.
Как уже отмечалось, взаимодействие между молекулами реагентов может происходить только при их контактах. Чем чаще происходят столкновения молекул, тем быстрее протекает реакция. Так как число столкновений зависит от концентрации, то с увеличением концентрации увеличивается и скорость реакции.
Форма зависимости скорости реакции от концентраций реагирующих веществ определяется так называемым законом действующих масс. Впервые закон действующих масс был сформулирован в прошлом веке (1864 – 1867гг) норвежским химиком К. Гульдбергом и П. Вааге. Сейчас известно, что этот закон справедлив только для элементарных реакций.
По сложности процесса взаимодействия реакции делятся на простые (элементарные) и сложные. Простые реакции протекают в одну стадию по стехиометрическому уравнению. Сложными являются реакции, протекающие через ряд последовательных стадий, параллельных направлений, цепные, сопряженные таких реакций большинство.
Закон действующих масс, справедливый для элементарных (простых) реакций, имеет следующую формулировку:
Скорость элементарной химической реакции при данной температуре пропорциональна произведению концентраций реагирующих веществ в степенях с показателями, равными стехиометрическим коэффициентам в уравнении реакции.
Для реакции, записанной в общем виде аА+вВ=dD, скорость, согласно закону действующих масс, будет выражена следующим кинетическим уравнением
V=K[A]a[B]в.
Кинетическое уравнение – это форма зависимости скорости реакций от концентраций реагентов. В этом уравнении [А] и [В] – концентрации реагирующих веществ; k – константа скорости данной реакции. Физический смысл константы скорости заключается в том, k равна скорости V, если концентрации реагирующих веществ равны единице [A]a=1 моль/л; [B]в=1 моль/л или [A]a[B]в=1 моль/л. По-другому, константа скорости k – это удельная скорость реакции. Константа скорости зависит от природы реагирующих веществ, температуры, катализатора и площади поверхности раздела фаз (для гетерогенных реакций).
В зависимости от числа молекул (частиц), участвующих в элементарном химическом акте, различают молекулярность реакции. Встречаются моно-, би- и тримолекулярные реакции. В их элементарном акте участвуют соответственно одна, две и три молекулы. Например;
а) N2O5=NO2+NO+O2 –мономолекулярная реакция;
б) 2NO2=N2O4 –бимолекулярная реакция;
в) 2NO+Cl2=2NOCl –тримолекулярная реакция.
Кинетические уравнения этих реакций имеют вид:
а) V=K[N2O5]
б) V=K[NO2]2
в) V=K[NO]2 [Cl2]
Элементарный акт взаимодействия более трех молекул (частиц) практически неизвестен. Поэтому четыре и более молекулярные реакции не встречаются.
Кроме молекулярности реакции в химической кинетике оперируют также понятием “порядок реакции”.
Порядок реакции – это сумма показателей степеней при концентрациях веществ в кинетическом уравнении закона действующих масс.
Для реакций, приведенных выше, порядок реакции равен соответственно единица (реакция а), двум (реакция б) и трем (реакция в). Для сложных реакций “порядок реакции“ как правило, не равен сумме показтелей степени.
Для реакции:
аА+вВ+…=dD
сумма показателей степени будет
а+в+…=n
Порядок реакции здесь (η≠n) соответственно, и в кинетическом уравнении показатели степеней у концентраций реагентов не равны а, в, … . В этом случае кинетическое уравнение нужно записать так:
V=K[A]α[B]β (где α≠а‚ β≠в)
Порядок сложных реакций (в частности реакций, идущих через промежуточные стадии) определяется экспериментальным путем. Он может быть и дробной величиной. Дробными могут быть и показатели степеней α‚ β и т.д.
Например, для реакций
Н2+Br2=2HBr
в начальный период взаимодействия кинетическое уравнение будет иметь вид:
V=K[Н2][Br2]0,5
Порядок реакции n=1+0,5=1,5
Размерность константы скорости К зависит от суммы показателей степени при концентрациях веществ, т.е., от порядка реакции.
В реакциях первого порядка V=K[A] размерность К будет с –1 (K=V/[A]=моль/л*с/моль/л=1/с).
В реакциях второго порядка V=K[A]2 размерность К равна л/моль*с.
В реакциях 3-го порядка V=K[A]3 константа К имеет размерность л2/моль2*с.
В реакциях n-го порядка константа К будет имеет размерность л(n–1)/моль(n–1)*с.
Скорость сложных химических процессов, протекающих через ряд промежуточных реакций обычно определяют по той промежуточной реакции, которая идет наиболее медленно.
10.2.3. Влияние температуры.
Скорость реакции сильно зависит от температуры. Можно привести такой пример: реакция между водородом и кислородом (т.е. реакция окисления водорода 2Н2 + О2=2Н2О) при обычных условиях практически неосуществима. При температуре 318 0С она произойдет за 230 лет, но при температуре 700 0С происходит взрыв, т.к. скорость реакции очень высока, реакция осуществится за 0,007 сек.
Обобщая экспериментальные данные голландский ученый Вант–Гофф в 1879 году
установил следующее правило: повышение температуры на каждые 10 градусов увеличивает скорость гомогенных реакций в 2–4 раза.
Число, показывающее во сколько раз увеличивается скорость реакции при повышении температуры на 10 градусов, названо температурным коэффициентом скорости. Температурный коэффициент скорости (коэффициент Вант–Гоффа) обозначают буквой γ.
V t2=
Vt1*
γ(t2–t1/10)
уравнение
Вант–Гоффа
где Vt2 и Vt1 –скорости реакции соответственно при температурах t2 и t1 (t2>t1); γ – температурный коэффициент.
γ=К(t+10)/Kt=V(t+10)/Vt=2–4
Kt1/Kt2= γt2–t1/10
Для реакции окисления водорода повышение температуры от 273 до 3730 при γ=2 скорость увеличивается в 1024 раза.
V373/V273= γ 373–273/10=2100/10=210=1024
Уравнение Вант–Гоффа является упрощенным выражением зависимости скорости реакции от температуры. С его помощью можно лишь примерно оценить влияние температуры на скорость реакции. Более точная зависимость скорости от температуры представлена соотношением шведского ученого Сванте Аррениуса (1889г)
А ррениус
показал, что
константа
скорости реакции
К имеет следующую
зависимость
от температуры
lnK= -(E/RT+C)
отсюда К=А*е-(E/RT). В этом выражении А – постоянный множитель, не зависящий от температуры и концентраци; е – основание натурального логарифма (равное 2,713); Т – абсолютная температура в Кельвинах (К); Е – энергия активации (кДж/моль), т.е. та энергия, которую нужно сообщить молекулам (частицам), находящимся в исходном состоянии, чтобы они могли вступить в реакцию; R – универсальная газовая постоянная (8,314 Дж/моль*К).
По теории Аррениуса химическая реакция может происходить только при столкновении активных частиц. Активными считаются частицы, имеющие такое количество энергии, которое необходимо для осуществления реакции, т.е. для преодоления сил отталкивания, возникающих между электронными оболочками частиц, и их взаимодействия. Активные частицы, прежде чем превратиться в конечный продукт, при столкновении друг с другом образуют промежуточную группировку, называемую активированным комплексом. Активированный комплекс является очень неустойчивым переходным состоянием системы, в котором происходит перераспределение химических связей. В дальнейшем исходные химические связи окончательно разрушаются и