Дискриминация гипотез по кинетическим экспериментам
Кинетические методы используют для проверки адекватности гипотез, оставшихся после других методов дискриминации, решая обратную задачу химической кинетики – оценивание констант и сравнение полученных кинетических моделей статистическими методами. Вместе с тем, весьма эффективными путями использования кинетического эксперимента, как было отмечено выше, являются измерения кинетических изотопных эффектов (КИЭ) и анализ селективности стехиометрически многозначных процессов в зависимости от концентраций реагентов и от величины степени превращения XA.
Кинетические изотопные эффекты
Первичным кинетическим изотопным эффектом называют различие в скоростях разрыва (образования) химических связей при замене одного из атомов рвущейся (образующейся) связи его изотопом.
В основе первичного КИЭ при разрыве или образовании связи, например, С-Н, лежит различие величин нулевой энергии колебательного уровня этой связи, зависящей от природы изотопов, например, С (12С, 13С, 14С) или Н (1Н, 2D, 3T). Так, нулевая энергия связи U0 C-H ~ на 5 кДж/моль выше U0 для С-D. Поскольку соответствующие частоты колебаний в переходном состоянии в значительно меньшей степени зависят от массы изотопа (при наличии других тяжелых атомов и групп в реагентах), энергия активации в случае более легкого изотопа (С-Н) будет также ниже энергии активации для С-D и С-Т. Максимальные КИЭ разрыва связи без учета образования новых связей составляют:
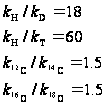
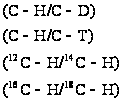
Поскольку в переходном состоянии связь рвется не полностью, максимальные значения КИЭ не достигаются. Величина КИЭ будет тем больше, чем в большей степени связи C-X, M-X, M-H разрываются в переходном состоянии.
Из теоретического анализа простой реакции переноса протона
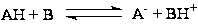
в апротонных растворителях сделаны следующие выводы:
1) Основной вклад в КИЭ по водороду вносит потеря энергии валентного колебания связи А–Н при образовании переходного состояния. Частоты валентных колебаний в переходном состоянии ниже, чем в начальном и в меньшей степени зависят от массы изотопа.
2) Величина КИЭ определяется главным образом разностью энергий активации, а не отношением предэкспонентов.
3) Значения КИЭ обычно меньше, чем это следует из значений нулевых частот колебаний связей А–Н и A–D.
4) При использовании трех изотопов 1H, 2D и 3Т выполняется соотношение
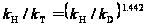
Если связь в реагенте рвется в лимитирующей стадии, можно ожидать при замене, например H на D, значительного КИЭ. Так, в реакции
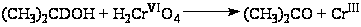
КИЭ
 .
Это означает,
что именно
связь C-D рвется
в лимитирующей
стадии. В квазиравновесных
стадиях наблюдаются
равновесные
(термодинамические)
изотопные
эффекты (ТИЭ).
Пример. При исследовании реакции окисления этилена хлоридом Pd(II) (Вакер-процесс) было обнаружено, что в реакциях
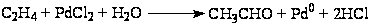
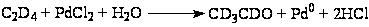
 и все четыре
атома D переходят
в ацетальдегид.
Следовательно,
С-Н связь не
рвется в лимитирующей
стадии. Вместе
с тем, при замене
H на D в воде
 .
Этот эффект,
судя по кинетике
процесса есть
ТИЭ, появление
которого связано
с разницей
констант
автопротолиза
Kw D2O и H2O (Kw H2O в 5.13 раз выше
Kw D2O), и, соответственно,
констант кислотной
диссоциации
аквакомплексов
палладия(II).
Пример. При изучении кинетики реакций окислительного карбонилирования ацетилена в растворах комплексов Pd(I) с образованием ангидридов малеиновой (МА) и янтарной (ЯА) кислот, акриловой (АК) и пропионовой (ПК) кислот установлено, что МА и ЯА образуются с КИЭ ~ 1.
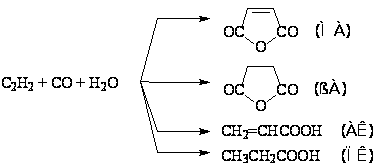
Этот факт свидетельствует о том, что в образовании МА молекула H2O разрывается за необратимой медленной стадией. ЯА образуется из МА с переносом атома водорода от PdH, но также за медленной стадией. КИЭ образования АК и ПК составляют 1.8 и 2.5, соответственно, что говорит о разрыве Pd-H (и образовании С-Н) в медленной стадии. Образование МА и ЯА сопровождается сильным обменом С-Н/C-D, что дает дополнительную информацию о механизме процесса.
Пример. При изучении механизма реакции
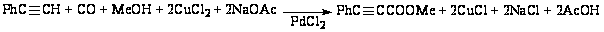
предложили
41 гипотезу о
механизме
реакции. На
основании
измерения КИЭ
при переходе
от CH3OH к CH3OD были
отброшены 32
гипотезы ( ).
Еще четыре
гипотезы были
отклонены на
основании
предварительных
экспериментов.
Оставшиеся
пять гипотез
являются работающими
гипотезами
до настоящего
времени.
Анализ селективности процесса
Селективность процесса характеризует долю исходного ключевого реагента, превратившегося в целевой продукт, от общего количества ключевого реагента, превратившегося по всем маршрутам.
Интегральная селективность процесса образования вещества i по ключевому реагенту k
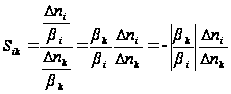 , (1)
Поскольку
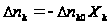 ,
получим
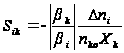 , (2)
где Xk – степень конверсии k-того реагента.
Дифференциальная селективность sik определяется уравнением (3)
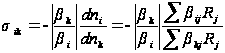 , (3)
где Rj – скорость реакции j, bij – стехиометрические коэффициенты i-того продукта в j-той реакции, bkj – тоже для k-того исходного реагента в j-той реакции. Величина sik > 0, так как bkj < 0. В стационарном реакторе полного смешения sik = Sij.
Анализ изменений селективности от концентраций реагентов (или от степени превращения Xk) полезен для предварительной дискриминации гипотез.
Пример. Рассмотрим две параллельные реакции и скорости R1 и R2 по итоговым уравнениям двух маршрутов в проточном реакторе полного смешения:
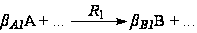
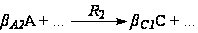
Рассмотрим селективность расходования реагента А по первой реакции
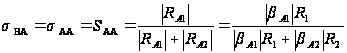 (4)
( ,
 ,
 ).
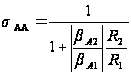 (5)
Если
реакции имеют
простую кинетику,
например,
 и
 ,
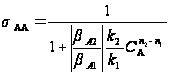 (6)
Поскольку
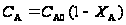 ,
то из уравнения
(6) следует, что
sАА будет
не зависеть
от XA при n2 = n1, расти
с увеличением
XA при n2 > n1 и падать
с ростом XA при
n2 < n1.
Как видно
из уравнений
(5) и (6) при анализе
зависимостей
sik от Ck (XA) мы
имеем дело с
изменением
отношения
скоростей
реакций (или
сумм отношений
скоростей в
более сложных
случаях). Отношения
скоростей в
многомаршрутных
процессах с
линейными
механизмами
в стационарных
и квазистационарных
условиях всегда
существенно
проще, чем выражения
для Rp, поскольку
многочленные
полиномы, стоящие
в знаменателе
кинетических
уравнений ( )
при этом сокращаются.
Рассмотрим
этот вопрос
подробнее.
Анализ узлов сопряжения
Все интермедиаты в реакционной сети, которые превращаются по двум и более стадиям, не считая обратной стадии образования интермедиата, образуют так называемые узлы сопряжения. Простейший узел – параллельно-последовательная реакция
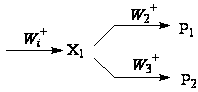
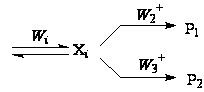
Более сложный узел включает дополнительные интермедиаты:
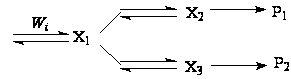
Во всех случаях отношение R1/R2 намного более информативно для целей дискриминации, чем сами скорости R1 и R2.
Рассмотрим узел сопряжения (7)
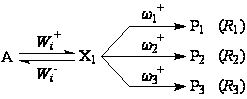 , (7)
где wj – веса стадий j.
В стационарных условиях
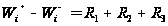
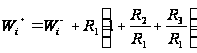
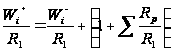
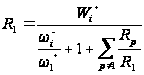 (8)
В уравнение
(8) входит скорость
образования
X1, отношение
весов
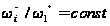 при постоянных
концентрациях,
входящих в
 и переменная
сумма
 ,
которая меняется
в зависимости
от
 и
 .
Выполнимость
уравнения (8)
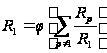
может
служить подтверждением
схемы (7) и позволяет
найти
 и
 .
Другой вариант анализа схемы (7):
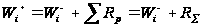 (9)
Поскольку

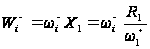 .
Тогда
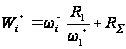 ,
откуда
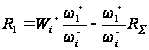 или (10)
 (11)
(при сохранении
концентраций,
входящих в
и
постоянными).
Пример. Изучали реакцию
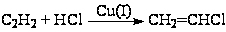 (12)
в системе
CuCl (3 – 9 )
– NH4Cl – HCl – H2O в условиях
высокого катионного
фона ([NH4+] = 12)
в безградиентом
проточном
реакторе при
поддержании
постоянными
активностей
Cu+ и Cl– и концентраций
каталитически
активных комплексов
CumCln(n – m)–. При добавлении
в этот раствор
CuCl2 (5·10–3 – 170·10–3 М)
скорость образования
винилхлорида
RВХ понижается,
и появляются
два продукта
окислительного
хлорирования
ацетилена –
1,2-дихлорэтилен
(ДХЭ) и винилиденхлорид
(ВДХ):
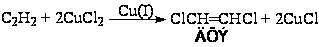 (13)
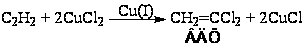 , (14)
скорости образования которых RДХЭ и RВДХ проходят через максимум по мере увеличения [CuCl2]. При малых [CuCl2] наблюдается слабый рост ВХ от [CuCl2]. Для создания стационарного режима по [CuCl2] концентрацию Cu(II) поддерживали постоянной, окисляя Cu(I) электрохимически в ходе реакции. Скорость синтеза ВХ до добавления CuCl2 описывается простым уравнением
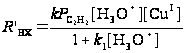 (15)
в соответствии со схемой механизма
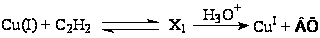 (16)
Падение RВХ при добавлении CuCl2 говорит о взаимной связи процессов (12), (13) и (14) и о наличии узла сопряжения.
Первая гипотеза о простом узле сопряжения стадий образования ВХ и ДХЭ позволяет рассмотреть отношение RДХЭ и RВХ.
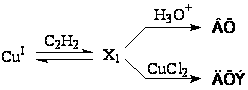
Зависимость отношения RДХЭ/RВХ от [CuCl2] при постоянных остальных параметрах системы описывается уравнением (16)
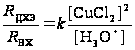 . (16)
Второй вариант узла сопряжения связывает ВДХ и ВХ.
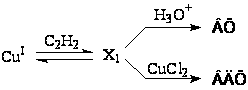
Отношение RВДХ/RВХ = f [CuCl2] описывается более сложной зависимостью, простейший вид которой подчиняется уравнению (17)
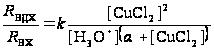 . (17)
Квадрат по концентрации CuCl2 в числителе уравнений (16) и (17) свидетельствует о последовательном участии двух молекул CuCl2 в стадиях окисления Х1 до ДХЭ и ВДХ
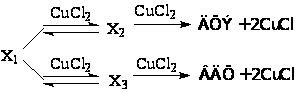 (18)
При этом стадия образования Х2 квазиравновесна (16), а стадия образования Х3 – нет (17). Чтобы найти выражение для RВХ, RДХЭ и RВДХ не хватает еще одного уравнения. Воспользуемся зависимостью (11). Эксперимент показал, что выполняется линейное соотношение (11) в форме уравнения (19) при варьировании [CuCl2]
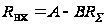 (19)
Решение системы (16), (17) и (19) дает уравнения (при [H3O+] = const)
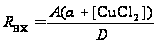 (20)
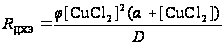 (21)
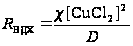 (22)
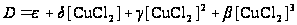 (23)
Уравнения (20 – 23) описывают экспериментальные зависимости Rp = f([CuCl2]) и соотношение скоростей Rp.
Исследования различных модельных реакций и отклонение других гипотез образования ВДХ, например, через ClCєCH
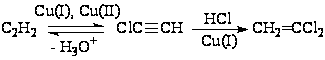
позволило предложить механизм с участием s-металлоорганических соединений Cu(I) и Cu(II)
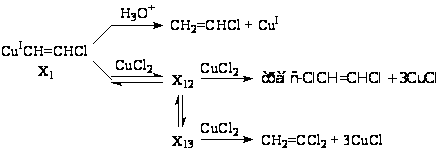
Образование X12 квазиравновесно. Предположительно, X12 – комплекс [CuIICl2·CuICH=CHCl « ClCuI·ClCuIICH=CHCl]. Реакция X12 c CuCl2 дает CuIICl2·ClIICuCH=CHCl, быстро распадающийся до ClCH=CHCl и 3CuCl. Превращение X12 « X13 с последующим действием второй молекулы CuCl2 приводит к ВДХ. Например, образование h2-винильного комплекса из X12 с последующим превращением его в карбеновый комплекс, распадающийся до CuI и CH2=CCl2
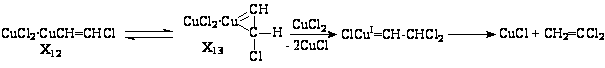
Рассмотренный пример показывает, насколько полезно создание искусственных разветвлений, искусственных узлов сопряжения при изучении каталитических реакций, например, реакции (12). Введение CuCl2 позволило получить дополнительную информацию о природе Х1.
На завершающем этапе выбора модели решается обратная задача химической кинетики.