Изучение возможности применения магнитных жидкостей для синтеза магнитных сорбентов
2.1.5. Синтез магнитной жидкости с водной дисперсионной средой и минеральными кислотами в качестве стабилизатора
К магнетиту, приготовленному по методике 2.1.1. по каплям добавлялся очень разбавленный (0,01М) раствор азотной либо хлорной кислот до пептизации осадка, после чего проводилось центрифугирование для отделения фракции более крупных частиц (F = 4000g).
2.1.6. Синтез магнитной жидкости с деканом в качестве дисперсионной среды и стабилизатором олеиновой кислотой.[82]
Образующийся черный осадок, полученный по методике 2.1.1. после отмывания переносился в узкий стеклянный стакан. К осадку добавлялась смесь 80-100мл декана и 8-9,5 мл олеиновой кислоты, содержимое стакана перемешивалось вручную и оставлялось для расслаивания (на 1-1,5 часа) в темноте. После этого верхний органический слой (50-60мл) переносился в делительную воронку и еще раз оставлялся на 1-1,5 часа для более полного расслоения. Затем отделенный органический слой переносился в стакан емкостью 80-100мл, помещался на песчаную баню и нагревался в течение 4-5 часов при 80-90єС при постоянном перемешивании для удаления остатка воды. Затем образец центрифугировался для удаления фракции более крупных частиц (F = 3400g) в течение 15-20 мин и помещался в емкость из темного стекла.
2.1.7. Синтез магнитной жидкости с керосином в качестве дисперсионной среды и стабилизатором олеиновой кислотой.
То же, что и 2.1.6., только вместо декана был использован керосин.
2.2. Синтез магнитного сорбента
2.2.1. Синтез намагниченного сорбента 1.
Немагнитный сорбент (активированный уголь, гранулированный активированный уголь либо ионообменный сорбент) механически смешивался с отмытым до рН=8,5 магнетитом. Далее сорбент помещался в воду и намагниченная его часть экстрагировалась при помощи постоянного магнита. Затем он высушивался при комнатной температуре и анализировался.
2.2.2. Синтез намагниченного сорбента 2.
Соосаждение смеси солей Fe(II) и Fe(III) проводилось при рН=10 в присутствии немагнитного сорбента. Отмывание магнитного сорбента проводилось при помощи магнитной декантации до рН=8,5-9. Затем намагниченная часть сорбента извлекалась при помощи постоянного магнита и высушивалась.
2.2.3. Синтез намагниченного сорбента 3.
Немагнитный сорбент (гидроксиаппатиты, активированный уголь) пропитывался различными приготовленными заранее магнитными жидкостями (с водной и неводной дисперсионной средой; отличающихся природой стабилизатора и магнитного материала (магнетит, Со)).
2.2.4. Синтез намагниченного сорбента 4.
Синтез магнетита (методика 2.1.1.) проводился в присутствии сорбента. То есть, немагнитный сорбент помещался в раствор аммиака перед соосаждением солей железа для более равномерного распределения частиц магнетита около поверхности сорбента.
2.2.5. Синтез намагниченного сорбента 5.
Соединенный с сорбентом магнетит (2.2.4.) стабилизировался по методикам 2.1.4 и 2.1.6.
2.2.6. Синтез намагниченного сорбента 6.
К полученному по методике 2.1.1. магнетиту добавлялся вместе со стабилизатором (методика 2.1.3. и 2.1.6.) сорбент.
2.2.7. Синтез намагниченного сорбента 7.

 Немагнитный
легкий материал
(пенопласт)
пропитывался
магнитной
жидкостью (мет.
2.1.3.-2.1.6.) и становился
магнитоуправляемым,
далее наносился
связующий
материал (силикатный
клей) и потом
уже сорбент.


Или:


2.3. Методики анализа
2.3.1. Определение содержания Fe(II) при помощи количественного анализа.[81, 82]
К 1г ФМЖ прибавлялся 1мл толуола, 2мл концентрированной HCl и смесь нагревалась на кипящей водяной бане в течение 5 мин, после чего к ней добавлялось 10мл воды, 0,5 мл концентрированной H2SO4 и нагревание продолжалось еще 5 мин. Затем к смеси добавлялись 1мл концентрированной H3PO4, 4мл 5%-ного раствора MnSO4, 1мл толуола и 10мл гексана. Содержимое стакана переносилось в делительную воронку, в которой находилось 20мл воды, и после взбалтывания и отстаивания смеси нижний слой сливался в коническую колбу емкостью 100мл. В воронку повторно добавлялось 10мл воды и после встряхивания и отстаивания нижний водный слой добавлялся к полученному ранее.
Раствор в колбе титровался 0,1н раствором KMnO4 до появления розовой окраски. Параллельно проводился контрольный опыт. 1мл 0,1н раствора KMnO4 соответствует 0,005585г Fe2+.
2.3.2. Определение содержания Fe/III/ при помощи количественного анализа.[81, 82]
К 1г ФМЖ прибавлялся 1мл толуола, 2мл концентрированной HCl и смесь нагревалась на кипящей водяной бане в течение 5 мин, после чего к ней добавлялось 10мл воды, 0,5 мл концентрированной H2SO4 и нагревание продолжалось еще 5 мин. Затем к смеси добавлялись 4мл 5%-ного раствора MnSO4, 1мл толуола и 10мл гексана. Содержимое стакана переносилось в делительную воронку, в которой находилось 20мл воды, и после взбалтывания и отстаивания смеси нижний слой сливался в коническую колбу емкостью 100мл. В воронку повторно добавлялось 10мл воды и после встряхивания и отстаивания нижний водный слой добавлялся к полученному ранее. К пробе перед титрованием добавлялось 2г твердого KJ.
Раствор в колбе титровался 0,1н раствором Na2S2O3, в качестве индикатора использовался крахмал. Параллельно проводился контрольный опыт. 1мл 0,1н раствора Na2S2O3 соответствует 0,005585г Fe3+.
2.3.3. Определение содержания Fe/II/ и Fe/III/ в осадке, образующемся при соосаждении гидроксидов при помощи количественного анализа.[81, 82]
К 1г осадка, просушенного на воздухе при комнатной температуре или отжатого на фильтровальной бумаге, прибавлялось последовательно 2мл концентрированной HCl, 10мл воды, 0,5 мл концентрированной H2SO4, 4мл 5%-ного раствора MnSO4, а для определения Fe/II/ еще и 1мл концентрированной H3PO4. После растворения осадка раствор для определения Fe/II/ титровался 0,1н раствором KMnO4 до появления розовой окраски; к раствору для определения Fe/III/ добавлялось 2г твердого KJ и он оттитровывался 0,1н раствором Na2S2O3 с использованием крахмала в качестве индикатора.
Таким же образом анализировались образцы, стабилизированные минеральными кислотами.
2.3.4. Упрощенный метод определения поверхности по адсорбции воздуха.[84]
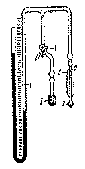
Рис.8. Прибор для определения удельной поверхности.
Прибор для определения удельной поверхности (рис.8) состоит из ртутного манометра 1 со шкалой, длина которого больше 80 см. Одна трубка манометра запаивается под вакуумом, а к другой присоединяется на шлифе ампула 2 с навеской образца. Трубка между шлифом и ампулой заключена в вакуумную рубашку 3, которая позволяет поддерживать постоянным охлаждаемый объем при погружении ампулы в жидкий азот. От трубки, соединяющей ампулу с манометром, сделан отвод с трехходовым краном 4. Вторая трубка от крана сообщается с атмосферой, а к третьей присоединена на шлифе ампула 5, содержащая несколько граммов активного угля.
Для определения удельной поверхности навеска образца помещается в ампулу, которая присоединяется к прибору. Ампула с углем соединяется с манометром и погружается в жидкий азот. После того, как весь воздух из прибора адсорбируется на угле, жидкий азот убирается и начинается десорбция газов в объем. Когда давление в манометре достигает 100—250 мм, поворотом крана ампула с углем отключается от манометра и соединяется с атмосферой. Давление газа в манометре измеряется по шкале с точностью ±0.5 мм. Ампула с образцом погружается в жидкий азот и через несколько минут определяется новое установившееся давление. Поверхность образца определяется по формуле:
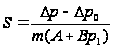 ,
где
S – удельная поверхность,
Δp = p0 - p1
Δp0 = a0 + b0p1 (определяется по коллибровочному графику)


p0 и p1 – показания манометра до и после адсорбции на образце.
a, a0, b, b0, S0 – константы прибора.
Измерение адсорбции предлагаемым упрошенным методом связано с некоторыми допущениями, вносящими ошибки. Не учитывается изменение температуры жидкого азота; расчет поверхности проводится в предположении, что адсорбируется чистый азот. Между тем в воздухе неизбежно присутствует кислород. Поверхность измеряется без предварительной откачки образцов. Во многих случаях это не имеет значения, но для некоторых веществ требуется предварительный прогрев образцов для удаления адсорбированной воды.
2.3.5.Электронномикроскопическое исследование.
Препарирование образцов проводилось 2мя способами:
а) нанесения стеклянной палочкой порошка на медные опорные сеточки, расположенные на поверхности стекла и покрытые тонкой коллодиевой пленкой.
б) методом нанесения капли очень разбавленной жидкости на медные опорные сеточки, расположенные на поверхности стекла и покрытые тонкой коллодиевой пленкой.
На поверхность образцов, полученных обоими способами напылялась пленка спектрально чистого углерода толщиной 150-200 Е (вакуумный пост ВУП-4, вакуум 10-4 мм), служащая в качестве подложки при просмотре образца в электронном микроскопе.
Просмотр образцов проводился в электронном микроскопе ЭВМ – 100ЛМ. Количественная обработка результатов выполнялась по полученным ЭМ-снимкам путем определения среднего размера частиц и анализа поверхностных концентраций наблюдаемых частиц. Для количественного анализа подбирались сходные по структуре участки образцов, исследовались не менее трех участков каждого образца.
2.3.6. Рентгенографическое исследование.
Рентгенограммы образцов записывали на рентгеновском дифрактометре HZG-4A (CoKα – излучение). Расшифровка рентгенограмм велась по стандартной методике и идентифицировалась по набору межплоскостных расстояний.
2.3.7. Дериватографичеекое исследование.
Исследование проводилось на приборе "ОД-102" в воздушной атмосфере в интервале температур 25-1000°С при скорости нагрева 5 град/мин. Скорость протяжки 1 мм/мин, ДТА 1/5, ДТГ 1/15 . Дериватографическому исследованию подвергались активированный уголь, активированный уголь смешанный с магнетитом и активированный уголь пропитанный магнитной жидкостью (водн., олеат ТЭА).
3. Результаты и их обсуждение.
В настоящей работе представлены новые методы получения магнитных сорбентов, основанные на использовании различных магнитных жидкостей. Использование именно жидкого материала для пропитки сорбента (и придания ему тем самым магнитных свойств) выгодно отличает предложенный нами способ от описанных в литературе. Применение различных магнитных жидкостей (в отличие от магнетита определенного состава) позволяет в широких пределах варьировать свойства получаемого сорбента.
Также был проведен анализ полученных нами магнитных жидкостей и магнитных сорбентов на их основе.
3.1. Рентгенофазовое исследование.
Известно [31], что свежеосажденная смесь оксидов соответствует составу Fe3O4. Через некоторое время двухвалентное железо окисляется и Fe3O4 переходит в γ-Fe2O3. Магнетит и γ-оксид железа очень похожи по структурным характеристикам. Разница в плотности упаковки. Так, упаковка γ-оксида более плотная чем у магнетита. Разницу между ними можно обнаружить на рентгенограмме лишь в области 74-75˚ угла 2θ. У Fe3O4 межплоскостное расстояние соответствует значению 74,105˚, а у γ-Fe2O3 – 74,723˚.
Анализируя полученные нами рентгенограммы (рис.9.) можно сделать вывод, что в слабощелочной среде окисление идет быстрее, чем при рН=10. А также с течением времени магнетит стехиометрического состава переходит в nFeO·mFe2O3 где m>n, и затем уже в γ-Fe2O3.
|
|
а б в |
||||||
|
80 |
75 |
70 |
65 |
60 |
55 |
50 |
2θ |
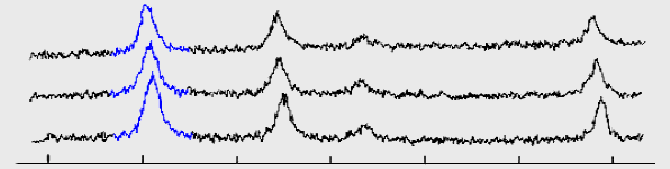
Рис. 9. Рентгенограммы образцов магнетита,
а) спустя 2 недели после синтеза, б) свежеосажденный, отмытый до рН=8,5, в) свежеосажденный, отмытый до рН=10.
|
|
а б |
||||||
|
80 |
75 |
70 |
65 |
60 |
55 |
50 |
2θ |
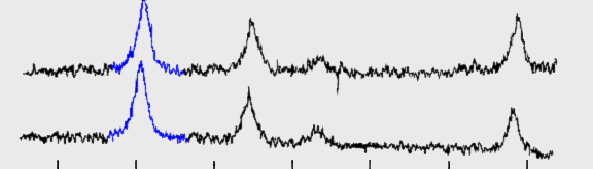
Рис. 10. Рентгенограммы образцов магнитных жидкостей в водной дисперсионной средой и смесью оксидов железа в качестве магнитного материала,
а) стабилизатор – олеат натрия, б) стабилизатор – олеат ТЭА.
Из анализа рентгенограмм (рис 10.) и данных количественного анализа следует, что в жидкостях, стабилизированных олеатом натрия, окисление двухвалентного железа идет медленнее по сравнению с жидкостями, стабилизированными олеатом ТЭА.
Что же касается концентрата магнитной жидкости на декане, то в нем, в отличие от водных МЖ и разбавленных МЖ на декане, окисление хоть и происходит, но в значительно меньшей степени.
|
|
а б в |
||||||
|
80 |
75 |
70 |
65 |
60 |
55 |
50 |
2θ |
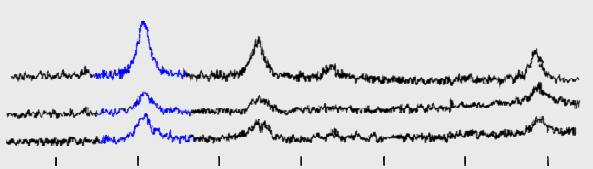
Рис. 11. Рентгенограммы а) магнетит, б) угольный магнитный сорбент, в) ионообменный магнитный сорбент
Рентгеноструктурный анализ образцов на основе магнетита (полученного путем соосаждения солей 2х- и 3х- валентного железа в аммиаке и отмытого методом магнитной декантации до рН=8,5) (рис.11) показал, что Fe2+ окисляется и со временем Fe3O4 переходит в g-Fe2O3. Это происходит примерно одинаково интенсивно в свежеосажденной смеси оксидов и магнитном сорбенте с активированным углем. В этих образцах состав магнитного материала представляет собой смесь Fe3O4 и g-Fe2O3.
При рентгеноструктурном анализе образцов магнитных сорбентов на основе магнитных жидкостей с органической и водной дисперсионной средой выяснилось, что в магнитном сорбенте на водной основе окисление происходит быстрее, чем в магнитных сорбентах, синтезированных из неводных магнитных жидкостей. А в целом, ситуация похожа на описанную выше.
Количественный анализ.
Количественный анализ проводился методами перманганато- и иодометрии. Данные представлены в табл.2 и на рис.12:
Таблица 2.
Изменение соотношения трех- и двухвалентного железа во времени.
№ |
№ метод. |
образец |
Fe(III)/Fe(общ), % |
||||||||
|
2 часа |
1 день |
3 дня |
1 нед. |
2 нед |
1 мес. |
3 мес. |
6 мес. |
1 год |
|||
|
1 |
2.1.1. |
Магнетит |
67 |
72 |
78 |
85 |
92 |
96 |
98 |
100 |
100 |
|
2 |
2.1.3. |
МЖ (водн., олеат ТЭА) |
70 |
73 |
76 |
78 |
83 |
85 |
88 |
91 |
92 |
|
3 |
2.1.6. |
МЖ (декан, олеин. к-та) |
68 |
70 |
73 |
77 |
82 |
84 |
87 |
89 |
90 |
|
4 |
2.2.1. |
МС (уголь + магнетит) |
67 |
71 |
75 |
81 |
87 |
91 |
95 |
97 |
98 |
|
5 |
2.2.1. |
МС (ионнообм. + магнетит) |
67 |
70 |
73 |
79 |
84 |
88 |
91 |
93 |
94 |
|
6 |
2.2.3. |
МС (уголь + МЖ(водн., олеат ТЭА)) |
69 |
72 |
73 |
75 |
78 |
81 |
84 |
86 |
87 |
|
7 |
2.2.3. |
МС (уголь+ МЖ (декан, олеин. к-та)) |
68 |
71 |
72 |
74 |
76 |
79 |
82 |
84 |
85 |
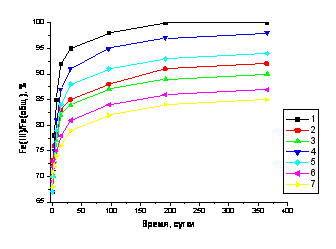
Рис.12. График, отображающий динамику окисления 2х валентного железа
Из этих данных можно сделать вывод о том, что состав феррофазы в магнитных жидкостях только в первые несколько дней приближен ко стехиометрическому составу магнетита. Со временем происходит окисление и магнетит переходит в γ-оксид железа. Это происходит и в водных и в неводных МЖ, и в концентрированных и в разбавленных, но с разной скоростью. Причем данные количественного анализа показали, что процентное содержание ионов Fe2+ в магнетите составляет 14% от общей массы, а в свежеосажденной смеси оксидов – 12. Это говорит о том, что присутствие сорбента хоть и не сильно, но замадляет окисление
Замедление окисления важна т.к. наилучшими магнитными характеристиками обладает именно сложный оксид со стехиометрическим соотношением FeOЧFe2O3. Кроме того, зачастую проблематично уберечь двухвалентное железо от окисления когда это действительно очень важно (например, для людей страдающих недостатком гемоглобина).
В зависимости от природы и концентрации магнитной жидкости (водная или неводная дисперсионные среда, различные стабилизаторы (олеиновая кислота, олеат ТЭА, минеральные кислоты)) можно занимать поры лишь определенного размера, в то время как поры другого (нужного) размера будут использованы для селективной сорбции. Исследования показали, что наиболее глубокое проникновение магнитного материала в объем сорбента достигается использованием разбавленных магнитных жидкостей с водной дисперсионной средой и минеральными кислотами в качестве стабилизатора. Повышенная концентрация магнитных частиц в жидкости, а тем более органического вещества в качестве стабилизатора (не говоря уже о дисперсионной среде) препятствует проникновению магнитного материала в объем сорбента. Так, например, при использовании разбавленных магнитных жидкостей со стабилизатором олеатом ТЭА проникновение магнитной жидкости в объем сорбента оказалось более глубоким, чем при использовании более концентрированных жидкостей. Жидкости, стабилизированные азотной или хлорной кислотами, проникают глубже, чем стабилизированные олеатом ТЭА. Жидкости же имеющие неводную дисперсионную среду (декан, керосин, толуол) в объем сорбента практически не проникают вовсе.
3.3. Изотермы адсорбции.
Для предположения механизма взаимодействия сорбента с магнитной жидкостью, были измерены изотермы адсорбции активированного угля и этого же угля, пропитанного магнитной жидкостью.
В качестве адсорбтива был выбран азот, т.к. он отвечает требованиям, предъявляемым к адсорбтивам.
Был проведен анализ полученных нами изотерм адсорбции активированного угля (рис.13) и этого же угля, пропитанного магнитной жидкостью (рис.14).
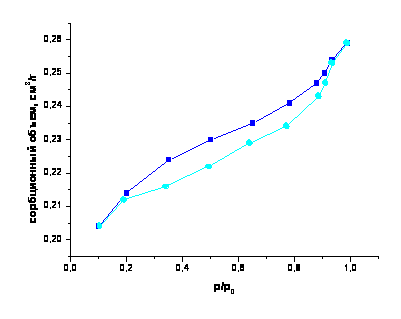
Рис. 13. Изотерма сорбции активированного угля (СКТ); ■ – адсорбция, ● – десорбция
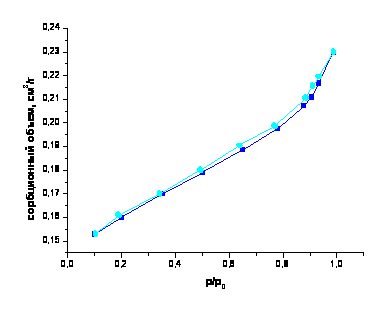
Рис. 14. Изотерма сорбции активированного угля (СКТ), пропитанного магнитной жидкостью (К4); ■ – адсорбция, ● – десорбция
Исходя из анализа литературных данных, можно сделать несколько выводов:
Изотерма адсорбции активированного угля имеет гистерезис, что дает возможность отнести ее к IV-му типу и указывает на наличие мезопор. Также можно сделать предположение о форме мезопор – тип в; и о механизме сорбции – капиллярная сорбция.
Изотерма адсорбции активированного угля, пропитанного магнитной жидкостью гистерезиса практически не имеет. Это говорит о том, что ее можно отнести ко II-му типу. Здесь происходит физическая сорбция.
Таким образом, можно сделать вывод, что при пропитке активированного угля магнитной жидкостью происходит заполнение жидкостью именно мезопор. Вероятно, это происходит также при помощи капиллярных сил.
Электронная микроскопия
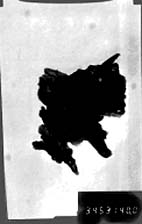
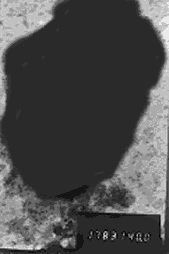
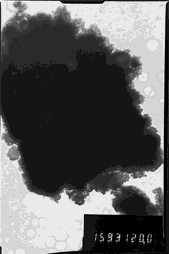
На ниже следующих фотографиях представлены магнитные сорбенты, полученные различными способами. Как видно, сорбент действительно удерживает магнитные частицы. Более того, адсорбция на поверхности не однородна. В некоторых областях можно наблюдать равномерное, в других же неравномерное распределение магнитного материала по поверхности сорбента.
а) б) в)
Рис.15. Распределение частиц магнитного материала по поверхности сорбента: а) активированный уголь (увеличение 40000), б) при использовании магнетита (увеличение 40000), б) магнитной жидкости (увеличение 20000)
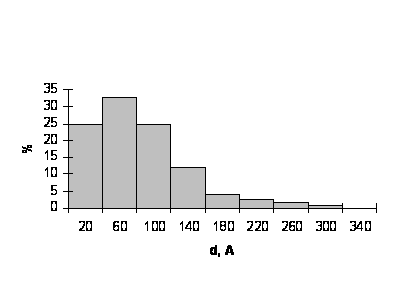
Рис. 16. распределение частиц магнетита по размерам.
Из диаграммы следует, что наибольшее число частиц имеют размер 20-100 Е.
Данные электронной микроскопии говорят о том, что при синтезе магнитных сорбентов путем механического перемешивания частицы магнетита расположены вокруг сорбента неравномерно (особенно в случае с ионообменным сорбентом). Это можно объяснить тем, что заряд на поверхности частиц сорбента (особенно ионообменного (об этом говорится в литературе [26])) не одинаков в разных его областях. В образцах же приготовленных при осаждении магнетита на сорбенте можно наблюдать относительно равномерный слой магнетита вокруг сорбента. Причем мелкие частицы сорбента притягиваются друг к другу и между ними появляется как бы связующая цепь из частиц магнетита (около 20-30 частиц).
Согласно данным электронной микроскопии, в магнитных сорбентах, полученных при помощи пропитки магнитной жидкостью частицы магнитного материала равномерно распределены по поверхности сорбента (рис.16б,17). Это объясняется тем, что благодаря гетерогенному взаимодействию жидкость, содержащая в коллоидном состоянии магнитные частицы, имеет свободный доступ ко всей поверхности мельчайших частиц сорбента. Магнитная жидкость проникает в доступные поры и удерживается там, а также не вызывает укрупнения частиц за счет их слипания что наблюдается при использовании магнетита.
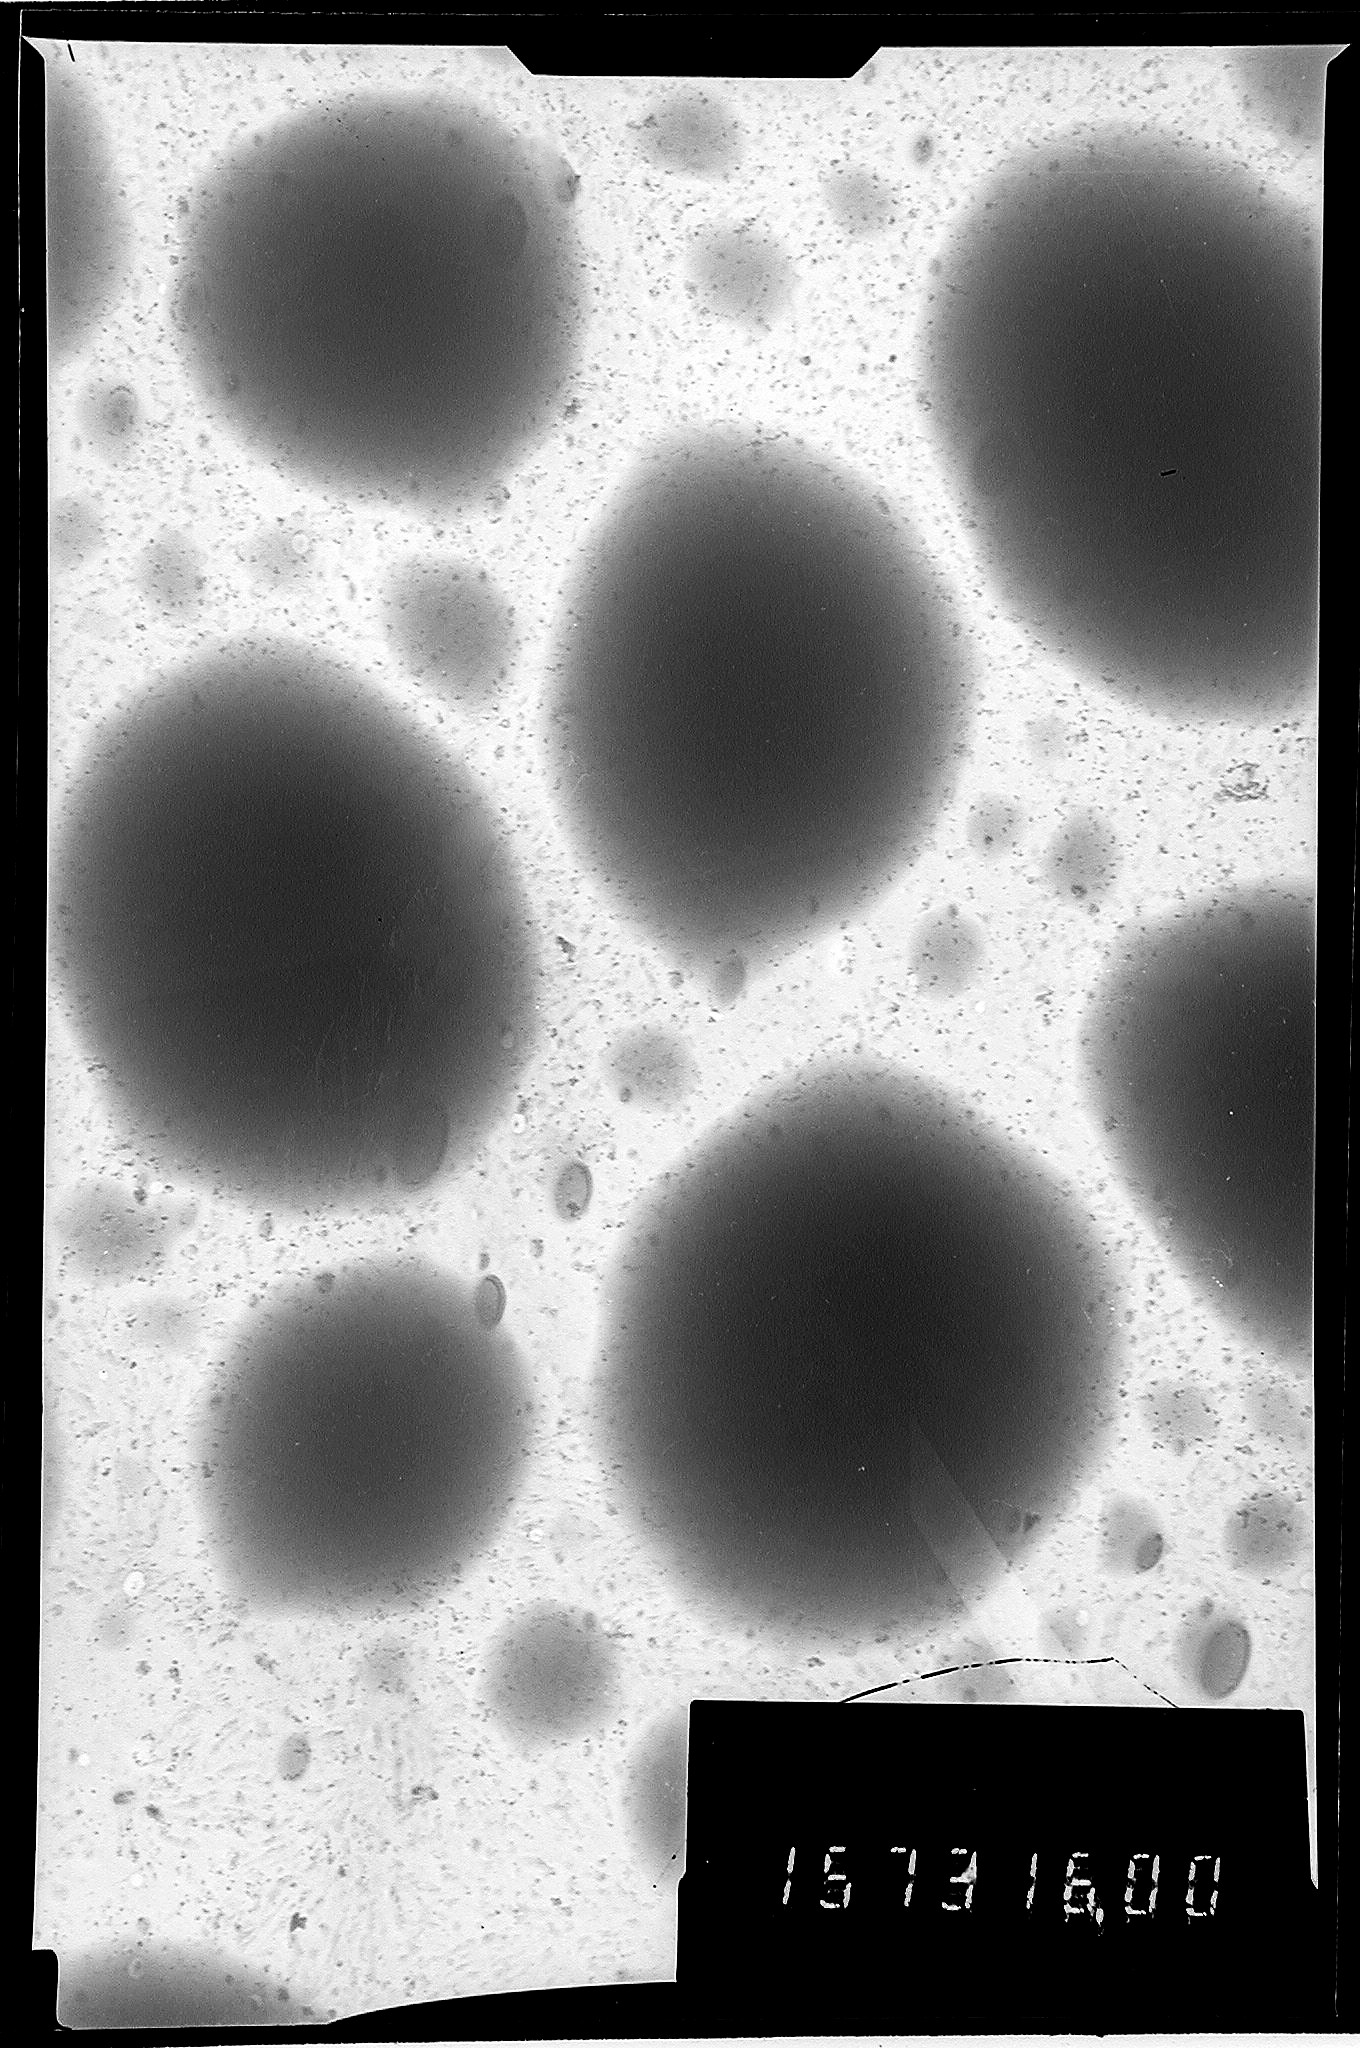
Рис.17. Магнитный сорбент (активированный уголь + МЖ (водн., олеат ТЭА). Увеличение 6000.
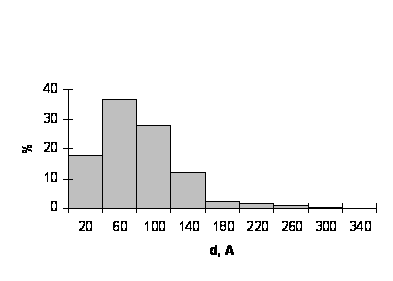
Рис. 18. Распределение частиц феррофазы по размерам (МЖ с водной дисперсионной средой, стабилизатор – олеат ТЭА)
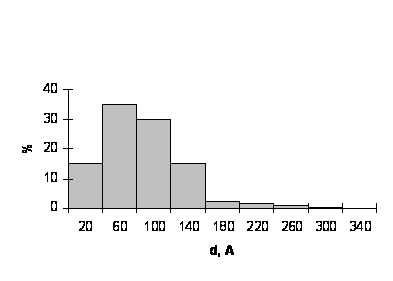
Рис.19. Распределение частиц феррофазы по размерам (МЖ с неводной дисперсионной средой (декан), стабилизатор – олеиновая кислота).
Как и в случае с магнетитом, наибольшее число частиц имеют размер 20-100 Е.
3.5. Удельная поверхность.
Исследования удельной поверхности при помощи методики 2.3.4. показали, что удельная поверхность активированных углей уменьшается при пропитке их магнитной жидкостью. Причем при использовании магнитной жидкости с водной дисперсионной средой поверхность углей с очень развитой поверхностью (около 2500 м2/г) уменьшается в 1,5 – 2 раза, а при использовании магнитной жидкости с неводной дисперсионной средой – в 10 раз. Концентрация магнитной жидкости в обоих случаях одинакова – 12 массовых процентов Fe. При использовании углей с меньшей удельной поверхностью (около 1000 м2/г) присутствие магнитной компоненты сказывается уже в меньшей степени (водные – уменьшается в 1,1 – 1,2 раза; неводные – в 2 раза). Однако относительно небольшая удельная поверхность некоторых гидроксоапатитов (около 30-40 м2/г) после пропитки увеличивается. Это вероятно связано с тем, что магнетит сам имеет высокоразвитую поверхность.
Таблица 3.
Данные об удельной поверхности сорбентов (по адсорбции воздуха)
|
тип |
Сорбент |
Магнитная жидкость |
Sуд, м2/г |
|
|
Дисперсионная среда |
стабилизатор |
|||
|
Активированные угли |
СКТ |
--- |
--- |
2388 |
|
У2 |
--- |
--- |
1055 |
|
|
гидроксоапатиты |
2 |
--- |
--- |
36 |
|
3 |
--- |
--- |
255 |
|
|
магнетит |
--- |
--- |
--- |
80 |
|
Магнитные сорбенты |
СКТ |
водная |
Олеат ТЭА |
1224 |
|
СКТ |
декан |
Олеиновая кислота |
216 |
|
|
У2 |
водная |
Олеат ТЭА |
896 |
|
|
У2 |
декан |
Олеиновая кислота |
500 |
|
|
Ю1 |
водная |
HNO3 |
2067 |
|
|
Я1 |
водная |
HClO4 |
2129 |
|
|
2 |
водная |
Олеат ТЭА |
65 |
|
|
3 |
декан |
Олеиновая кислота |
87 |
|
Однако, данные об удельной поверхности нескольких образцов, полученные по адсорбции азота, сильно расходятся с вышеописанными. Так, Sуд(СКТ) = 563,76м2/г, Sуд(СКТ + МЖ (водн., олеат ТЭА)) = 489,32 м2/г.
Это расхождение можно объяснить тем, что при адсорбции воздуха большой вклад внесла адсорбция кислорода, которая методикой 2.3.4 не учитывается. В связи с этим, полученные данные о величине удельной поверхности по адсорбции воздуха оказались сомнительными.
На рис.20 представлено распределение объема пор по значению эффективных радиусов. Площадь под кривой равна общему объему пор.
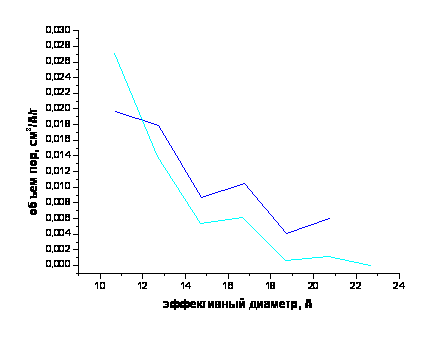
Рис. 20. Дифференциальная структурная кривая
● – активированный уголь (СКТ), ■ – активированный уголь (СКТ), пропитанный МЖ (водн., олеат ТЭА)
Намагниченность.
Данным методом анализа исследовались образцы различных МЖ (дисперсионная среда, стабилизатор, возраст) и магнитные сорбенты.
Из данных о намагниченности насыщения была установлена линейная зависимость намагниченности насыщения от концентрации магнитного материала, т.е. чем больше массовая доля магнитного компонента в образце, тем выше намагниченность насыщения. Намагниченность насыщения сорбентов, полученных пропиткой сорбента магнитной жидкостью, оказалась выше, чем сорбентов, полученных механическим смешением с магнетитом. Увеличение концентрации магнитного материала (а, следовательно, и намагниченности насыщения) при прочих одинаковых условиях у пропитанных жидкостью образцов по сравнению с полученными механическим смешением с магнетитом можно объяснить тем, что за счет капиллярных сил жидкость, несущая магнитный материал, увлекается в объем сорбента.
Анализируя рис.21 можно подтвердить данные количественного анализа о том, что присутствие сорбента несколько замедляет переход Fe3O4 в γ-Fe2O3, обладающий меньшими магнитными свойствами.
|
Намагниченность, эмю/г(образца) |
|
|
Напряженность магнитного поля, эрстеды |
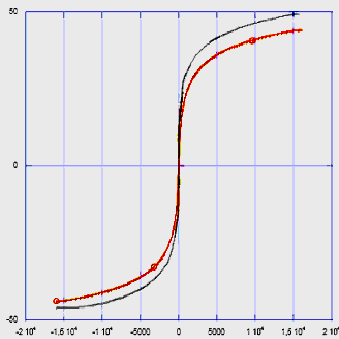
 Рис.20.
Кривая намагниченности
насыщения а)
магнетит, б)
магнитный
сорбент
Таблица 4.
| № |
образец |
w(Ме) |
намагниченность μs(σ) эксперим. |
Намагниченность насыщения μs ( экстрап. на ось у) |
|
1 |
магнетит |
71 |
42,1 |
44,5 |
|
2 |
Уголь + МЖ (водн., олеат ТЭА) |
25 |
44,3 |
45,6 |
|
3 |
Уголь + магнетит |
21 |
30,69 |
32,0 |
|
4 |
Уголь + магнетит |
23 |
32,89 |
34,1 |
|
5 |
Уголь + магнетит (прокаленный при 500єС 1 час) |
23 |
6,2 |
6,3 |
|
6 |
МЖ на основе Со |
18 |
76,99 |
77,4 |
|
7 |
МЖ (водн., олеат ТЭА) |
1,62 |
3,308 |
3,38 |
|
8 |
МЖ (водн., олеат ТЭА), 7 лет |
3,5 |
5,421 |
5,56 |
|
9 |
МЖ (декан, олеиновая кислота) |
13,4 |
29,78 |
30,16 |
|
10 |
МЖ (декан, олеиновая кислота), 2 года |
12,2 |
23,55 |
23,78 |
Небольшое значение намагниченности насыщения у 5го образца (рис.22) обусловливается тем, что при прокаливании магнитный γ-Fe2O3 переходит в немагнитный α-Fe2O3. Реализацию этого перехода подтверждает так же рентгенофазовый анализ. На кривой этого же образца можно наблюдать слабо выраженную петлю гистерезиса, что говорит о неоднородности материала.
|
Намагниченность, эмю/г(образца) |
|
|
Напряженность магнитного поля, эрстеды |
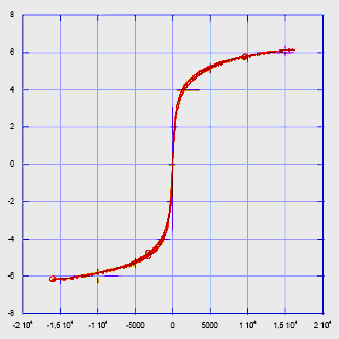
Рис.22. Кривая намагниченности насыщения образца №5.
Кривая намагниченности насыщения 6го образца отличается от остальных резкостью (рис.23). Этот факт говорит о мономерности частиц.
|
Намагниченность, эмю/г(образца) |
|
|
Напряженность магнитного поля, эрстеды |
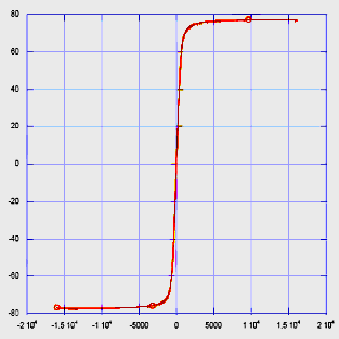
Рис.23. Кривая намагниченности насыщения образца №6.