Влияние физических и химических факторов на основность алкиламинов
При сопоставлении ароматических и алифатических аминов с одинаковым числом углеродных атомов у атома азота было найдено, что изменение гибридизации -атомов углерода (например, переход от пиридина к N-метилпирролидину, от анилина к циклогексиламину) практически одинаково влияет на изменение основности в воде и газовой фазе [7]. Была также обнаружена приблизительно прямолинейная зависимость между изменениями основности аминосоединений, имеющих одинаковое число углеродных атомов у азота, но разный характер гетероатома, и степенью этой гибридизации [159], а также между основностью алкиламипов и степенью гибридизации -углеродного атома в алкильном радикале [7]. В тех случаях, когда варьирование заместителя происходит не у реакционного центра, были выявлены более строгие закономерности влияния структуры на основность аминов. Так, найдена корреляция между GB для -замещенных триметиламинов и I этих заместителей [7]. Величины GB для 3-й 4-замещенных пиридинов хорошо коррелируют [7, 162, 163] с их основностью в воде и с постоянными I (°) и R+ (G+) характеризующими электронные эффекты заместителей [7, 158, 163]. Аналогичные зависимости (но менее строгие) можно получить и при подобных сопоставлениях основности замещенных анилинов в газовой фазе [3, 7].
Н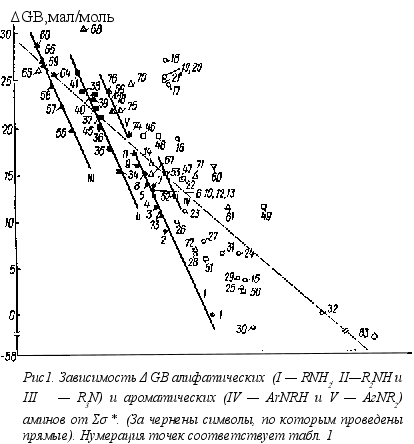 епосредственное
сравнение
величин GB
(см. табл. 1) со
значениями
* заместителей*,
присоединенных
к атому азота,
показывает
что, на первый
взгляд, здесь
отсутствует
какая-либо
зависимость.
Тем не менее
имеется некоторая
тенденция к
уменьшению
основности
рассматриваемых
соединений
с ростом
электро-отрицателыюсти
заместителей
в них. Это позволило
через 40 (из 47) точек
для различных
аминосоединений
(алкиламины,
ариламины,
производные
гидразина и
амиды), основности
которых в газовой
фазе были
известны к
концу 1974 г., провести
прямую, описываемую
[158] уравнением**
GB = (2,1±0,1) — (6,46±0,16)*, (s = 2,1; r = 0,988). (3)
Если аналогичную прямую (пунктирная линия на рис. 4) провести через каждую 71 точку, представленную на указанном рисунке, то ее уравнение имеет вид
GB = (23,9 ± 0,7) — (8,94 ± 0,48) *,
(s = 4,73; r =0,914). (4)
Следует отметить, что в этом случае при сравнительно узких доверительных интервалах в параметрах уравнения (20) на рис. 4 наблюдаются довольно значительные отклонения от указанной прямой/
Например, точка для аммиака (№ 1) отклоняется вниз, а для тетра-метилендиамина (№ 18) — вверх почти на 11 ккал/моль. Более того, и так невысокий (0,914) коэффициент корреляции значительно уменьшается (до 0,798) при исключении из рассмотрения далеко отстоящей точки для №3 (№ 83). Поэтому найденную зависимость (уравнение (4)), вероятно, можно рассматривать как качественное соотношение, отражающее указанную выше тенденцию к уменьшению GB с ростом электроноакцепторности заместителей в аминосоединеииях.
Интересные результаты получаются при рассмотрении величин GB для алкиламинов с насыщенными углеводородными радикалами. Как видно из рис. 4, соответствующие точки (полностью зачерненные символы) группируются таким образом, что для первичных, вторичных и третичных аминов можно провести отдельные прямые [164] с наклонами, соответственно равными: —22,8 ± 2,2; —23,9 ± 2,7 и —23,5 ± 2,2.
Наличие отдельных прямых для алкиламинов различных классов не является неожиданностью. Так, при подобной обработке (сопоставление с *) потенциалов ионизации — одной из важнейших составляющих сродства к протону в газовой фазе [47, 151, 153]) — было найдено [165], что по аналогии с корреляцией потенциалов ионизации различных органических соединений RxМНy (где М =С, О и S) эти данные лучше всего представлять в виде отдельных зависимостей для первичных, вторичных и третичных аминов, хотя имеется и другой подход, в соответствии с которым зависимость потенциалов ионизации аминов от их структуры описывается единым уравнением [166]. Однако первый подход более предпочтителен, поскольку он охватывает больший набор аминов, а также рассматривает с единых позиций потенциалы ионизации самых различных соединений*. Кроме того, при сопоставлении величин РА с потенциалами ионизации [153, 155] и энергиями связывания остовных (1s) электронов [167] наблюдается также отдельные прямые для разных классов аминов. Следует отметить, что при сравнении термодинамических характеристик процессов протонирования аминов в газовой и конденсированной фазах, общей и электростатической теплот гидратации алкиламмоний-ионов как с величинами РА, так и с радиусами этих ионов были получены отдельные прямые для первичных, вторичных и третичных аминов [3, 140, 153]. При этом амины с электроотрицательными заместителями в тех случаях, когда соответствующие данные рассматривались, заметно отклонялись от найденных зависимостей [140]. Из рис. 1 отчетливо видно, что точки (незачерненные символы) для аминов, содержащих электроотрицательные заместители, отклоняются (иногда существенно) от полученных прямых, т.е. здесь наблюдается то же явление, что и при сопоставлении величин Н протонирования аминов в воде и газовой фазе.
Отклонения, наблюдаемые для диаминов (табл. 1, № 16—21), обусловлены внутримолекулярной сольватацией типа III [156,157]. Влияние этой сольватации, которое можно количественно оценить по отклонению соответствующих точек от прямой I на рис. 4, сильнее всего проявляется при n = 4, что можно связать с устойчивостью соответствующих структур.
Внутримолекулярная сольватация того же типа, вероятнее всего, ответственна и за отклонения вверх точек для -метоксиэтиламина (№ 22), пиперазина (№ 46), морфолина (№ 47) и N,N-тетраметилэтилендиамина (№ 68) от соответствующих прямых. В случае диазобициклооктана (№ 69) существенное отклонение (~ 13 ккал/моль) точки о! прямой для третичных аминов, вероятно, обусловлено стабилизацией его катиона за счет взаимодействия неподеленной электронной пары непротонированного атома азота с орбиталым атомом азота, к которому присоединен протон.
О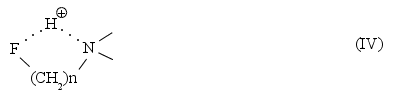
тклонения
точек для аминов,
содержащих
электроотрицательные
заместители,
также, по-видимому,
следует связывать
с увеличением
GB этих
аминов за счет
стабилизации
их катионов
при образовании
внутримолекулярных
водородных
связей, например
типа IV для фторсодержащих
алкиламинов.
Труднее объяснить наблюдаемые отклонения от соответствующих прямых точек для циклогексиламина (№1 4), гидразина (№ 15), манксина (№ 66) и N,N-диметилгидразина (№ 67). Здесь, по-видимому, проявляется как некоторое расхождение в величинах GB, полученных разными авторами (например, в случае манксина приведенное в табл. 1 значение GB было рассчитано при сопоставлении данных по РА этого амина и GB других аминов), так и влияние (в гидразинах) неподеленной электронной пары на α-гетероатоме (α-эффект ).
При рассмотрении
основности
ароматических
аминов в газовой
фазе (табл. 1, №
31, 52, 53,74—78), прежде
всего обращает
внимание тот
факт, что их
величины GB
значительно
выше, чем для
аммиака, и
практически
совпадают с
таковыми для
алифатических
аминов с насыщенными
углеводородными
заместителями.
Такое аномальное
поведение
анилина и его
производных
объясняется
повышенным
влиянием
поляризуемости
фенильного
кольца в газовой
фазе, которое
превышает
действие резонансного
эффекта. Указанное
влияние поляризуемости
α-непредельных
связей проявляется
и в случае дифенил-
и трифениламинов.
Так, трифениламин,
основность
которого в воде
не поддаётся
измерению в
газовой фазе,оказался
сильнее, чем
даже метиламин.
Повышена основность
и дифенилами
на, который по
своему сродству
к протону в
газовой фазе
находится между
метиламином
и анилином.
Используя
отданные, можно
попытаться
количественно
оценить различие
во влиянии
поляризуемости
и резонанса
фенильной
группы на основность
ариламинов.
Для анилина,
где соответствующая
величина
расчитывалась
как отклонение
его точки от
корреляционной
прямой для
первичных
алкнламинов,
она оказалась
равной примерно
10 ккал/моль. В
случае дифениламина
(отклонение
от прямой для
вторнчных
алкиламинов)
при использовании
среднего значения
GB между
анилином и
метиламином
(~ 8 ккал/моль)
получается,
что действие
каждой фенильной
группы равно
~ 10 ккал/моль. А
для трифениламина
(GB = ~ 11 ккал/моль
как среднее
значение между
метиламином
и М-метиланилином
данная величина,
определенная
по отклонению
от прямой для
третичных
алкиламинов,
оказа лась
равной ~ 11 ккал/моль.
Таким образом,
можно считать,
что; различие
в действии
эффектов
поляризуемости
и резонанса
каждой
α-кратной связи
практически
не зависит от
числа таких
связей.
Влияние
только резонансного
эффекта количественно
оценивается
при сравнении
основности
в газовой фазе
бензохинуклиди-1
на (№ 79) и N,N-диалкиланилинов
(№ 74—78). Сопоставление
значений GB
для этих аминов
приводит к
величине ~ 5
ккал/моль, Принимая
во внимание
отмеченное
выше различие
во влиянии
поляризационного
и резонансного
эффектов фенильных
групп, можно
считать, что
эффект поляризуемости
α-непасыщеной
связи на газофазную
основность
аминов равен
~ 15 ккал/моль.
Вероятно, вследствие проявления эффектов поляризуемости пиррол (№ 54 в газовой фазе из-за повышающего основность влияния двух α-кратных связей оказался основнее аммиака на 4 ккал/моль.
Влияние поляризуемости, по-видимому, является ответственным за значительное повышение основности газовой фазе пиридина (№ 80) амидов* (№ 32, 33, 55, 81, 82) по сравнению с аммиаком и алкил- аминами.
Рассмотренные данные показывают, что влияние поляризуемости непредельных группировок на основность аминов в газовой фазе оказывается весьма эффективным (оно значительно превышает резонансные влияния). В то же время поляризуемость насыщенных радикалов, которая должна увеличивать основность соединения с ростом числа заместителей у реакционного центра в данном случае практически не проявляется, поскольку третичные алкиламины являются более слабыми основаниями, чем вторичные и первичные при равных величинах Σσ*(ср. расположение прямых I - III на рис. 1).
Интересно сопоставить основность в газовой фазе трехфтористого азота (см. № 83 в табл.1) и аммиака (№ 1). Пониженная основность NF3 в первом приближении может быть объяснена акцепторным действием трех атомов фтора у азота. Однако при количественном рассмотрении получается, что с учетом величины Σσ* атомов фтора значение ΔGB для этого соединения должно быть равным примерно — 190 ккал/ моль. Повышение наблюдаемой величины над расчётной (примерно на 130 ккал/моль) трудно объяснить на основе любых известных эффектов атомов фтора. Однако возможно, что здесь протоиирование осуществляется не по атому азота, а по атом у фтора. В пользу этого может свидетельствовать тот факт, что величины РА для НF, СН3F и С2Н5F равны 137, 151, 163 ккал/моль соответственно, т. е. практически совпадают со значением для NF3 (151 ± 10 ккал/моль ).
Следует отметить, что влияние алкильных заместителей у атома азота в анилине оказывается аналогичным таковому для алифатических аминов, т. е. основность их увеличивается с ростом числа и размера радикалов (ср. № 31, 52, 53, 74—78), и это влияние удовлетворительно описывается уравнением типа (1). Из рис. 1 видно, что точки (частично зачерненные символы) для N-алкил- и N,N-Диалкиланилинов ложатся на отдельные прямые практически с тем же наклоном, что и для алифатических аминов.
В связи с тем, что наклоны прямых па рис. 1 для алифатических и ароматических аминов практически совпадают, все рассмотреные данные для 34 аминов были обработаны по единому уравнению. В соответствии с этими расчетами влияние структуры названных аминов описывается следующими уравнениями
GB = 32,7 ± 0,2 — 23,1 ± 0,З Σσ*
(первичные
алкиламины),
(5а)
GB
= 27,6 ± 0,3 — 23,1 ± 0,3 Σσ*
(вторичные
алкиламины),
(56)
GB =
20,3 ± 0,3 — 23,1 ± 0,3 Σσ*
(третичные
алкиламины),
(5в)
GВ
= 38 ± 0,5 — 23,1 ± 0,3 Σσ*
(N-алкиланилины),
(5 г)
GB = 32,6 ± 0,4 — 23,1 ± 0,З Σσ* (N,N-диалкиланилины), (5д)
(s-0,731, R = 0,990).
При этом оказалось, что первичные алифатические и третичные ароматические амины случайно ложатся практически на одну и ту же линию (прямые I и V на рис. 1). Величина ρ* (~ — 17, если перевести ее в размерность рКа) здесь оказалась значительно выше, чем для воды (3) и других заместителей.
Расположение прямых на рис. 4 свидетельствует о том, что в газовой фазе сродство аминов к протону при равенстве Σσ* их радикалов изменяется в ряду: первичные> вторичные> третичные
ВН · (Н2О)п-1 + Н2О ВН • (Н20)n (6)
Эти данные свидетельствуют о том, что, например, кластер |МН4 (Н20)4 практически не обладает особой устойчивостью по сражению с кластерами другого состава, поскольку на графиках «свойство — n» (n изменяется от 1 до 5) некоторый излом при N = 4 обнаруживается только при рассмотрении изменений энтальпии процесса В случае изменений свободной энергии [180] никакого излома не наблюдается, хотя при преимущественном образовании первого гидратного слоя в соответствии с рассмотренной, выше сольватационной теорией следовало бы ожидать различный характер обеих указанных зависимостей в области n < 4 (образование первого гидратного слоя) и n > 4 (образование следующего слоя), т. е заметные изломы при n = 4 Для катиона триметиламмония соответствующий график как для H°, так и для G° не претерпевает никаких изменений при любых n (от 1 до 5) Аналогичная монотонная зависимость соблюдается при любых n [от 1 до 8) при гидратации протона в газовой фазе.
Таким образом, рассмотрение закономерностей влияния структуры аминов на их основность в газовой фазе показало, что эго влияние оказалось не проще, чем в конденсированной, а даже несколько сложнее, поскольку здесь наряду с эффектами, действующими в растворах, проявляются и другие факторы. Поэтому использование величин GB или РА, являющихся, по мнению Арнетта, “наиболее подходящей характеристикой основности”, для оценки влияния строения аминосоединений на их свойства и эффектов сольватации из-за сложности учета всех указанных факторов в настоящее время пока затруднительно. Тем не менее выявленные закономерности дают основание полагать, что с накоплением нового экспериментального материала положение в этой области существенно прояснится.
Удалось показать, что значения РА подчиняются принципу линейности свободных энергий (ЛСЭ). Так, при изменении свойств заместителя в -положении пиридинового цикла наблюдаются хорошо коррелирующие зависимости с электронными константами i и r + (10)
РА/РА0 = 1б,7 I + 10 , 3 r + (8)
где РА° и РА - сродство к протону пиридина и пиридина, замещенного в -положении. Интересно, что основность пиридинов в газовой фазе в большей степени чувствительна к электронным эффектам заместителей, чем в водном растворе. Более подробно причины этих различий, которые часто принимают характер инверсии, будут обсуждаться дальше. Здесь же отметим, что основность соединения в соответствии со схемой (4) определяется разностью свободных энергий нейтральных молекул и соответствующих протежированных форм. Бри этом главный вклад в энергетический баланс вносит стабильность ионов BН+.
Ионы в газовой фазе не стабильны. Раз образовавшись, они быстро гибнут в результате рекомбинации с ионами противоположного знака или на стенке [5]. Наиболее неустойчивы в газовой фазе простейшие ионы Н30+, NН4+ . В жидкой среде ионы стабилизируются за счет сольватации, энергия которой может превысить энергию образования иона из молекулы. В этом случае можно ожидать инверсии основности при сопоставлении данных в газовой фазе и в растворе. Строение многих слабых органических оснований способствует делокализации образовавшегося при протонировании заряда. Такие ионы стабильны в газовой фазе, а основность соответствующих оснований при прочих равных условиях будет выше. Именно возможностью делокализации положительного заряда в анилиниевом ионе объясняется более высокая по сравнению с аммиаком основность анилина в газовой фазе, тогда как в воде аммиак - значительно более сильное основание, чем анилин [5,11].
Таким образом, эксперименты в газовой фазе позволяют выдвинуть критерий сравнения основности соединений (в том числе и слабых оснований), проследить влияние на основность заместителей в реакционных сериях. Во всех подобных случаях в качестве такого критерия рассматривается сродство к протону РА. Однако экспериментальная техника определения РА пока еще чрезвычайно сложна и недоступна для большинства химических лабораторий. Кроме того, в сложных случаях, когда возможно присоединение протона к более чем одному центру основности соединения (а такие ситуации - отнюдь не редкость), интерпретация полученных экспериментально параметров вызывает существенные затруднения. 3 связи с этим были предприняты попытки установления линейных зависимостей между РА и другими параметрами, более доступными экспериментально и адекватно отражающими сложный характер протонирования.
В работах [12, 13] одновременно и независимо предложена линейная зависимость между РА и энергией ионизации для кислород- и азотсодержащих оснований:
РА = -
IЕ(Х1s) + const
(9)
где IЕ(Х1s)
- энергия ионизации
для 1s-электрона
центра основности
- атома кислорода
(X = 0) или азота X =
М). Теоретическое
обоснование
зависимости
(9) базируется
на сходстве
моделей протонизации
и удаления
1s-электрона
при ионизации,
И в
том и в другом
случае энергия
может быть
выражена суммой
двух членов
(термов): один
терм связан
с электронной
плотностью
на орбитали,
ответственной
за ионизацию
(initial state),
другой - со
стабилизацией
заряда после
ионизации
(final state).Заместители
могут оказывать
влияние как
на первый терм
(индуктивный
эффект), так и
на второй
(поляризационный
эффект), причем
последний в
случав органических
оснований
обычно преобладает
в обеих моделях
ионизации [13].
Вместо IЕ в уравнении
(9) было предложено
использовать
потенциал
ионизации (IР)
[13,14]. По мнению
авторов, применение
величины IР*
более корректно
в случае сложных
органических
молекул, направление
протонизации
в которых может
быть неоднозначным.
В работе [13] приведены
корреляционные
соотношения
между РА и IР
и, в частности,
для карбонильных
соединений
(РА = -0,690 IР + 15,03) и для
спиртов и эфиров
(РА = - 0,397 IР + 12,29). Подводя
итог рассмотрению
экспериментальных
исследований
процесса переноса
протона в газовой
фазе, отметим,
что найденные
в этих работах
критерии полезны
и пригодны для
количественного
сравнения
основности
в данных условиях*.
Более того, из
сопоставления
экспериментальных
данных, полученных
для одних и тех
же соединений
в газовой фазе
и в растворе,
могут быть
выполнены
количественные
оценки энергии
сольватации
про тонированных
оснований. В
основу таких
расчетов положен
термодинамический
цикл Борна [б].
Однако довольно часто при изучении протонирования органических оснований возникает необходимость установить центр присоединения протона. В тех случаях, когда органическая молекула обладает несколькими вероятными центрами основности, не всегда можно предугадать, куда именно присоединится протон. При этом весьма желательно иметь наглядное представление об изменении электронной структуры и конфигурации молекулы в результате протонирования. Как правило, экспериментальные метода не дают однозначного ответа на эти вопросы. Кроме того,