Получение пурпуреосоли. Аммиакаты кобальта (III)
Водный раствор розеосоли, не подвергавшейся нагреванию, показывает величину молекулярной электропроводности, характерную для электролитов, распадающихся на четыре иона.
Между тем после высушивания эта же соль дает значения, характерные для пурпуреосоли, т. е. для электролита, распадающегося на три иона:
Таким образом, удаление молекулы воды из розеосоли вызвало резкое изменение окраски, уменьшение молекулярной электропроводности и утрату одним из кислотных остатков свойств свободного иона. Последнее обстоятельство собственно и определяет два первых.
На оснований приведенных данных можно сказать, что для суждения о нахождении или не нахождении воды в составе комплексного катиона необходимо установить — сопровождается ли удаление молекулы воды вступлением в комплекс одного из первоначально не входивших в него кислотных остатков.
Таким образом, можно теперь считать вопрос о составе комплексного катиона розеосоли выясненным и изображать эту соль формулой [Co(NH3)5H20]Cl3. Следует подчеркнуть, что наличие кислотных свойств розеосоли также является убедительным доводом в пользу принятой координационной формулы.
Решение вопроса о функции воды в аквосолях, одним из простейших представителей которых является рассмотренная розеосоль, имеет очень большое значение не только с точки зрения химии комплексных соединений, но и с точки зрения учения о растворах. Это станет совершенно очевидным, если принять во внимание, что ионы в водных растворах обязательно гидратированы.
При изучении превращений соединений ацидопентаминового типа уже видно, что в растворах этих последних всегда имеется гидратационное равновесие, причем в растворе именно и образуются аквосоли. Образование аквосолей вытеснением водой неионогенно связанных, находящихся внутри комплексного радикала, остатков и является тем процессом, который обусловливает нарастание молекулярной электропроводности во времени, служившее нам критерием для оценки сравнительной лабильности связи отдельных кислотных остатков.
Сопоставляя формулы розеосолей с различными анионами можно видеть, что розеосоли могут содержать различное число молекул воды. Так, соль [Co(NH3)5H20]Сl3 содержит только одну молекулу воды на один атом кобальта, между тем как соль [Co(NH3)5H20]2(C204)3-4H2Q содержит три молекулы воды на один атом кобальта, а соль [Co(NH3)5H20]2[PtCl6]3-6H20 — четыре молекулы воды на один атом кобальта. Эти молекулы воды неравноценны по химической функции. Так, из соединения [Co(NH3) 5H20]2(C204) 34H20 можно удалить четыре молекулы воды без изменения функции кислотных остатков, и лишь удаление пятой и шестой молекул воды влечет за собой переход ионов H20| в неионоенное состояние. Это значит, что четыре молекулы воды в соединении [Со(NНз)5Н20]2(С204)з4Н20 не входят в состав комплексного иона, а связаны как-то иначе, возможно за счет притяжения электростатическими полями комплексного катиона и входящих в состав соединений анионов. Вопрос о механизме связи этих избыточных молекул воды довольно сложен и не во всех случаях поддается однозначному разрешению. Часто эти избыточные молекулы воды связаны менее прочно, чем молекулы воды, входящие в состав комплекса.
Так, избыточные молекулы воды в соединениях
[Co(NH3)5H2O](S04)33H20 и [Co(NH3)5H20] 2[PtCl6]3.6H20
могут быть осторожным сушением удалены, в то время как внутрикомплексно связанные молекулы воды остаются нетронутыми. Но это не всегда так. Иногда "внутрикомплексная" вода удаляется чрезвычайно легко, так что, вообще говоря, прочность связи воды не может служить критерием ее локализации в соединении.
Переход розеосоли в пурпуреосоль, быстро осуществляющийся при температуре около 100° С, протекает медленно при обыкновенной температуре за счет постепенного испарения воды.
Здесь происходит нечто аналогичное процессу выветривания обычных кристаллогидратов, с той лишь разницей, что процесс выветривания внутрикомплексной воды сопровождается коренным изменением химических свойств соединения.
Если приготовить розеосоль и оставить ее лежать значительный промежуток времени в условиях свободного испарения, то розеосоль все в большей степени будет превращаться в пурпуреосоль. Аналогичные явления характерны и для всех прочих комплексных соединений, содержащих компоненты с достаточно значительной величиной давления пара при обыкновенной температуре
Розеосоль [Co(NH3)5H20]Cl3 является представителем комплексных соединений смешанной функции. В ней содержатся и комплексно связанные молекуды аммиака, что характерно для комплексных сбъединений, относящихся к группе аммиакатов, и комплексно связанная молекула воды, что характерно для аквосолей. По своему типу эта соль относится к рассмотренным выше соединениям гексаминого типа. Среди представителей гексаминов смешанного типа (с разными нейтральными молекулами) были приведены также и другие соединения, содержащие не одну координированную (комплексно связанную) молекулу воды, а две, три и даже шесть (например в [Сг(Н20)6]С13). Доказательство, что в этих соединениях вода действительно входит в состав комплексного иона, в принципе не отличается от доказательства, изложенного при рассмотрении розеосоли. И снова можно утверждать, что вода входит в состав комплексного катиона в тех случаях, если удаление воды влечет за собой утрату ионных свойств одним из кислотных остатков.
Доказательство существования гексааквоионов типа [Ме(H20)6Г] (где п — валентность металла Me) было впервые дано Вернером в 1901 г.
Вопрос о характере связи избыточных молекул воды еще не может считаться разрешенным. Несомненно, лишь то, что эти молекулы воды могут быть удалены без изменения функции кислотных остатков и поэтому резко отличаются от шести молекул воды, показанных внутри квадратных скобок. Удаление хотя бы одной из этих последних молекул воды сразу же влечет за собой вступление в комплекс одного из кислотных остатков, причем этот процесс сопровождается изменением окраски из фиолетовой в зеленую.
Из сказанного ясно, что строгое химическое доказательство функции комплексно связанной воды может быть проведено только на соединениях таких элементов, способность к комплексообразованию которых достаточна для того, чтобы в их растворах могли находиться ионы, заключающие неионогенно связанные кислотные остатки.
Соединения диацидотетраминового типа
Если взять раствор хлорида, кобальта (II), содержащий аммиак и большой избыток (в отличие от вышеописанного случая) карбоната аммония, и окислять его путем лросасывашш воздуха, то из раствора выделяется прекрасно кристаллизующееся в ромбических табличках карминового цвета соединение, имеющее состав CoC034NHa.
При испытании раствора этого соединения реагентами на отдельные составные части, выясняется, что раствор не содержит свободного аммиака, ионов кобальта и ионов- С03
Отсутствие свободного аммиака и ионов кобальта устанавливается известными приемами. Отсутствие свободных ионов С03 выясняется при действии на раствор данной соли солей кальция или бария на холоду. Осадка при этом не получается. Если действовать солями кальция или бария при кипячении, то осадок соответствующих карбонатов постепенно образуется. Ион хлора не входит в состав комплексного иона, так как при действии на раствор нитрата серебра на холоду образуется осадок AgCI. Таким образом данная соль имеет строение [Со(NН3)4С03]Cl
Такое представление подтверждается и измерением молекулярной электропроводности, которое дает значения, характерные для двойного (бинарного) электролита:
Итак, группа С03 связана в этом соединении неионогенно. Однако мы уже знаем, что различные неионогенно связанные кислотные остатки могут сильно различаться по прочности связи.
В частности, неионогенная связь группы С03 с кобальтом может быть сравнительно легко разрушена при действии на раствор карбонатотетраммина сильных кислот даже в разбавленных растворах. В зависимости от условий воздействия получаются различные продукты.
Так, при действии на холоду разбавленного раствора соляной кислоты продуктом реакции являются так называемые диаквотетрам-мины, образующиеся согласно уравнению:
[Co(NH3)4C03]X + 2HCl + H20 = [Co(NH3)4(H20)2]XCl2+C02
В данном случае, следовательно, произошло вытеснение из комплекса группы С03, причем на место ее вступили две молекулы воды.
Если изменять условия в направлении увеличения действующей массы кислоты и повышения температуры, то это приводит к образованию соединений, заключающих комплексно связанный хлор. Так, можно приготовить соль [Со(NН3)4(Н20)С1]С12, а при еще более энергичном действии концентрированной соляной кислоты при нагревании также соль [Co(NH3)4Cl2]Cl (зеленого цвета).
Первая из только что упомянутых солей относится к ацидопентаминовому типу, а вторая — к диацидотетраминовому.
Ясно поэтому, что соли диацидотетраминового типа характеризуются наличием в составе комплексного иона центрального иона металла, четырех нейтральных молекул типа NH3 или Н20, а также двух одновалентных кислотных остатков, связанных неионогенно. Простейшие представители диацидотетраминового типа могут быть изображены формулой [МеА4Х2] (где X и Y — одновалентные кислотные остатки, а/г — валентность металла).
В уже рассмотренных соединениях ацидопентаминового типа можно было варьировать: а) металл, б) молекулы А, в) иоиогенно связанные кислотные остатки Y и, наконец, г) неионогенно связанные кислотные остатки X. В данном случае разнообразие солей типа [MeA4X2]Yn_2 еще увеличивается, так как комплексно связанных кислотных остатков X имеется два, причем они могут быть неодинаковыми.
Следует отметить, что два комплексно связанных одновалентных кислотных остатка X могут быть замещены одним двухвалентным остатком или даже более высоковалентным остатком. Это обстоятельство может привести к тому, что заряд комплексного иона может быть различным в зависимости от заряда центрального иона и неионогенно связанных кислотных остатков.
Исходным соединением для синтеза диацидотетраминов трехвалентного кобальта у нас был карбонатотетраминхлорид состава [Co(NH3)4C03]Cl.
При действии соляной кислоты группа С03 может быть заменена хлором. Разумеется, можно заменить группу С03не только хлором, но и другими кислотными остатками.
В частности, легко идет замещение группы С03группами N02 при действии нитрита натрия на раствор карбонатотетраммина.
Мы уже знаем из предыдущего, что группа N02 стремится вступить в неионогенное сочетание с кобальтом. При действии на [Co(NH3)4C03]X нитрита натрия в азотнокислом растворе группа С03
Замещается N02 группами в соответствии с уравнением:
[Сo(NH3)4С03]X +2NaN02 = [Co(NH3)4 (N02)2]X + Na2C03
Превращение это обычно осуществляется в кислом растворе, чтобы разрушить Na2C03 и обеспечить практическую необратимость реакции в направлении полного замещения группы С03/ Возникающая при этом соль, сыгравшая крупную роль в развитии химии комплексных соединений, была получена Иергенсеном в 1894г.
Так как соль [Co(NH3)4(N02)2]N03 кристаллизуется в ромбических призмах коричнево-желтого цвета, ей было присвоено, в соответствии с латинским обозначением этого цвета, название флавосоль (от латинского flavus). Понятие флавосоль (так же как лутео-соль или пурпуреосоль) — это родовое понятие, которое охватывает всю совокупность солей, содержащих данный комплексный катион [Со(NH3)4(NO2)2]+ в сочетании с различными ионогенно связанными кислотными остатками. В соответствии с этим в литературе нередко встречаются такие названия, как флавонитрат, флавохлорид, флаво-сульфат и. т. п.
Детальное исследование флавосолей с помощью реакций двойного обмена показывает, что все они содержат ион [Go(NH3)4(N02)2]+в котором обе группы NO2- неионогенно связаны внутри комплекса.
Разница в химическом поведении комплексно связанных групп NO2 и свободных ионов NO2 ясно обнаруживается, если взять в качестве примера флавонитрит, т. е. соль [Co(NH3)4(N02)2]NO2.
При перекристаллизации этой соли из уксуснокислого раствора внешняя группа NO2 разрушается с выделением окислов азота, в то время как обе группы NO2, находящиеся внутри комплекса, остаются при этом нетронутыми. Представление о структуре флавосолей, вытекающее из сопоставления результатов реакций двойного обмена, подтверждается также данными измерения молекулярной электропроводности.
В связи с описанием свойств флавосоли следует указать еще на одно явление, подобного которому еще не встречалась при описании соединений гексаминового и ацидопентаминового типов. Еще задолго до получения солей флаворяда были известны соли, отвечающие тому же составу, но обладающие иными свойствами. Эти соли были получены еще в 1875 г. Гиббсом и, имея тот же эмпирический состав, что и флавосоли, отличались от последних своей окраской, растворимостью, а также некоторыми химическими реакциями. В соответствии с присущим им винно-желтым цветом они получили название кроцеосолей. Существует несколько методов получения этих солей, из которых укажем на следующие:
1.Кроцеосоли могут быть получены путем окисления водного раствора СоС12 в присутствии NH3, NH4C1 и NaN02.
2. Кроцеосоли могут быть получены также путем взаимодействия в водном растворе солей нитропентаминового ряда [Co(NH3)5N02]X2 с NaN02 при нагревании.
Реакция протекает согласно уравнению:
[Co(NH3)5N02](N03)2 + NaN02 = [Co(NH3)4(N02)2]N03 + NaN03 +NH3
В данном случае происходит вытеснение молекулы аммиака нитрогруппой, вступающей в комплекс.
3, Кроцеосоли образуются и при действии нитрита натрия на празеохлорид [Co(NH3)4Cl2]Сl в уксуснокислом растворе. Следовательно, при действии NaN02 на карбонатотетраммин [Co(NH3)4C03]N03 получается флавосоль состава [Co(NH3)4(N02)2]N03, а при действии NaN02 на [Co(NH3)5N02](N03)2 получается изомерная с ней кро-цеосоль того же состава.
Таким образом, на примере соединений динитротетрамминового ряда мы впервые встречаемся с явлением изомерии комплексных соединений, сыгравшим исключительно важную роль в разработке координационной теории. Существенно отметить, что при исследовании реакций двойного обмена с участием кроцеосолей получается однозначный вывод относительно того, что комплексный ион, как и в случае флавосолей, состоит из иона Со (III), прочно соединенного с четырьмя молекулами аммиака и двумя неионогенно связанными нитрогруппами. Этот комплексный ион несет один положительный заряд и связан с одним одновалентным кислотным остатком, обладающим всеми свойствами свободного иона. Таким образом, кроцеосоли и флавосоли одинаковы не только по составу, но и по характеру ионного распада. И те и другие распадаются на ионы согласно уравнению:
[Co(NH3)4(N02)2]X = [Co(NH3)4(N02)2]+ + X-
Молекулярная электропроводность водного раствора кроцео-нитрата почти не отличается от молекулярной электропроводности,флавонитрата.
Возникает вопрос о природе этой изомерии. В связнее этим необходимо несколько остановиться на "подходах" к объяснению явлений изомерии. Сталкиваясь в лаборатории с новым явлением изомерии, можно подойти к его объяснению с различной степенью глубины. Так, Иергенсен, открывший флавосоли, а следовательно, и изомерию флаво- и кроцеосолей, пытался толковать эту изомерию с точки зрения особенностей строения нитрогруппы, входящей в состав комплекса. Он предполагал., что во флавосолях ^нитрогруппа связана с кобальтом через кислородна в кроцеосолях — через азот. Основанием для такого предположения служило некоторое различие в прочности связи нитрогруппы в солях обоих изомерных рядов.
Так, при действии соляной кислоты в определенных условиях флавосоли превращались в зеленые дихлоросоли состава [Co(NH3)4Cl2]Cl, между тем как изомерные кроцеосоли в тех же условиях превращались в хлоронитросоли [Co(NH3)4N02Cl]Cl, т. е. хлором замещалась только одна нитрогруппа. Эта идея о причине изомерии флаво- и кроцеосолей, по-видимому, подкреплялась фактом открытия в 1894 г. на примере солей состава [Co(NH3)6N02]X2 солевой изомерии, действительно обусловленной неодинаковым характером связи нитрогруппы с кобальтом (ксанто-изоксантосоли). Эта изомерия будет рассмотрена в дальнейшем. Здесь же необходимо указать, что изомерия флаво- и кроцеосолей обусловлена другими причинами. Действительно, незадолго до открытия изомерии флаво- и кроцеосолей тот же автор открыл также изомерию дихлородиэтилендиа-миновых солей кобальта состава [СоЕn2С12]С1. Эти соли по составу аналогичны уже упоминавшейся нами соли [Co(NH3)4Gl2]Cl, отличаясь от нее лишь тем, что в них четыре молекулы аммиака заменены двумя молекулами этилендиамина. Один из рядов изомерных солей [СоЕn2С12]С1 окрашен в зеленый цвет наподобие [Co(NH3)4Cl2]Cl и получил поэтому название солей празеоряда (от греческого названия зеленого цвета), а соли второго ряда окрашены в сине-голубой цвет и были названы солями виолеоряда. Часто говорят просто о празео- и виолеосолях. Рассмотрим свойства этих изомеров. Прежде всего необходимо подчеркнуть, что здесь не может быть и речи о какой-либо физической изомерии, в частности о диморфизме. Различие свойств не ограничивается областью твердого состояния, оно сохраняется и в растворе. Если растворить в воде соль празеоряда, Точно такое же превращение испытывает и виолеохлорид с той разницей, что раствор первоначально окрашен не в зеленый цвет, а в синий.Скорость гидратации празеохлорида [СоЕn2С12]С1 изучалась также по методу свертывания золя As2S3. Этот метод основан на образовании в растворе по мере гидратации более высоко заряженных катионов, обладающих, как известно, резко увеличенным по сравнению с одновалентными катионами коагулирующим действием. Таким путем удалось показать, что процесс гидратации празеохлорида протекает в две последовательные стадии.
Конечным продуктом гидратации празео- и виолеохлорида является равновесная смесь изомерных диаквосолей [СоЕn2(Н20)2]С13. В водном растворе при 25° С резко преобладающим продуктом является диаквосоль виолеоряда.
Кроме окраски и лабильности в водном растворе, изомеры отличаются друг от друга всей совокупностью свойств. В частности, существенным является различие в растворимости* Так, при комнатной температуре 1 вес. ч. празеохлорида растворяется примерно в 4 вес. ч. воды, между тем как 1 вес. ч. виолеохлорида при тех же условиях требует для растворения 25 вес. ч. воды.
При реакциях двойного обмена, осуществляемых со свежеприготовленными растворами и не затрагивающих комплексно связанных кислотных остатков, соли празео- и виолеоряда могут переводиться в соли с другими анионами, причем, как правило, не происходит перегруппировок и превращений солей одного ряда в другой. Так, при взаимодействии сине-фиолетового раствора соли [СоЕn2С12]С1 с HN03, с HI, с растворами дитионатов выпадают соответственно виолеонитрат, виолеоиодид и виолеодитионат.
Совершенно аналогично ведут себя и соли празеоряда. Если, однако, затрагивать внутренние компоненты комплексного иона, то процессы замещения часто сопровождаются молекулярными перегруппировками, т/е. превращением солей виолеоряда в соли празеоряда, и наоборот. Весьма часто при подобных реакциях замещения получаются смеси солей, относящихся к обоим рядам.
Соответствующие молекулярные перегруппировки и их механизм будут подробно рассмотрены в последующих главах. Здесь существенно уже само наличие у соединений диацидодиэтилендиаминового ряда изомерии, аналогичной изомерии флаво- и кроцеосолей. Как уже было указано (стр. 72), предполагалось, что изомерия флаво- и кроцеосолей обусловлена неодинаковым характером связи нитрогруппы с ионом кобальта. Так как в диацидодиэтилендиамино-вых комплексах нитрогруппы нет, то для объяснения изомерии сначала допускали неравноценность валентностей атома кобальту.
Чрезвычайно существенным явилось то обстоятельство, что дальнейшие исследования, которыми мы обязаны, главным образом, Вернеру, показали, что способность существовать в двух изомерных видоизменениях является характерной особенностью солей диацидотетраминового типа независимо от природы отдельных заместителей. Мы пока ознакомились с этой изомерией на примере соединений состава [Co(NH3)4(N02)2]X и [СоЕп2С12]Х. В первую очередь было показано, что подобная же изомерия характерна также для соединений состава [Co(NH3)4Cl2]Cl и [CoEn2(N02)2]X. Впоследствии было синтезировано около 30 рядов изомерных солей диацидотетра-минового типа.
Известно, что при действии соляной кислоты, на карбонатотетраммины состава [Co(NH3) 4C03]X может быть получена зеленая соль [Co(NH3)4Cl2]Cl.
Исходя из излагаемых ниже основных положений координационной теории, можно было предположить, что должно существовать, как и в случае соли [СоЕn2С12]С1, второе, изомерное видоизменение этой соли, которое бы соответствовало виолеосолям [СоЕn2С12]С1. Те же теоретические положения, а также аналогия с соединениями состава [СоЕn2С12]С1 указывали путь для получения этого изомера. Соль эта, изомерная празеосоли [Co(NH3)4Cl2]Cl, должна была бы быть первичным продуктом действия соляной кислоты на карбонато-тетраммин [Co(NH3)4C03]X, сульфитотетраммин [Co(NH3)4S03]X или на октаммин- диолкобальтисульфат.
Однако на самом деле, как мы уже знаем, действие разбавленной соляной кислоты в водном растворе на карбонатотетрам-мин [Co(NH3)4C03]X приводит к солям состава [Co(NH3)4(H20)2]X3 и затем [Co(NH3)4(H20)X]X2; [Co(NH3)4Cl2]Cl образуется в условиях действия на карбонатотетраммин концентрированной НС1 при нагревании. Как уже было сказано, [Co(NH3)4Cl2]Cl получается при этом в форме празеосоли. Так как при изучении свойств виолеосоли [СоЕn2С12]С1 выяснилось, что это соединение при нагревании в растворе с НС1 переходит в празеоформу и что этилендиаминовые комплексы вообще устойчивее аммиачных, Вернер предположил, что первично образующаяся изомерная форма соли [Co(NH3)4CI2]Cl в условиях реакции успевает перейти в празеоформу. Чтобы замедлить этот процесс, он попытался заменить водную среду спиртовой.
Действительно, при действии спиртовым раствором HCI на [Co(NH3)4CO3]Cl Вернеру удалось получить, наряду с солью зеленого цвета состава [Co(NH3)4Cl2]Cl, также и соль сине-фиолетового цвета того же состава. Понижая температуру реакции с помощью охлаждения жидким воздухом, он смог получить соль сине-фиолетового цвета в чистом виде, хотя и с небольшим выходом Таким образом выяснилось, что замена этилендиамина аммиаком не уничтожает изомерии. Интересно, что окраска изомерных рядов аммиачных производных соответствует окраске этилендиаминовых, так что и в данном случае мы имеем дело с солями празео- и виолеоряда. C помощью реакций двойного обмена, а также с помощью метода измерения электропроводности можно показать, что данные соли содержат комплексный катион состава [Co(NH3)4Cl2]+ и что в водном растворе они первично диссоциируют согласно уравнению:
[Co(NH3)4Cl2]Cl = [ Co(NH3)4Cl2]+ + Cl-
Сопоставление величин электропроводности [Co(NH3)4(H20)2]Br3 с конечным значением электропроводности [Co(NH3)4GI2]Cl ясно показывает, что гидратация идет с вытеснением из комплекса обоих кислотных остатков. Если бы вытеснялся только один ион хлора, то это соответствовало бы электролиту, распадающемуся не на четыре иона, а на три. Так же как и в случае дихлородиэтилендиаминовых солей, процесс гидратации обнаруживается не только по величине нарастания молекулярной электропроводности, но также по характерному изменению окраски (переход к красному цвету), по растущей осаждаемости первоначально неионогенного хлора ионами серебра, а также по усилению коагуляции золя As2S3. Виолеосоли состава [Co(NH3)4Cl2]X в растворе еще лабильнее празеосолей. В случае дихлородиэтилендиаминовых солей можно наблюдать как превращение солей виолеоряда в соли празеоряда (при нагревании в растворе, содержащем HC1), так и обратное превращение (при упаривании водных растворов). Для дихлоротетрамминов пока наблюдалось только превращение солей виолеоряда в соли празеоряда (также под действием НС1), но не обратно.
Отмеченная большая устойчивость этилендиаминовых комплексов по сравнению с аммиачными — явление общее в химии комплексных соединений. Эта закономерность, подчеркивающая стабилизирующее действие циклических заместителей типа этилендиамина, характерна не .только для соединений кобальта, но отчетливо обнаруживается и на соединениях других металлов.
Выше уже упоминалось, что способность существовать в двух изомерных формах оказалась характерной для солей диацидотетраминового типа.
Изомерия соединений [СоЕn2Х2]Х сохраняется не только при любых X, но также и в тех случаях, когда речь идет о соединениях типа [CoEn2XY]X (где X и Y — одновалентные анионы) и, наконец, даже о соединениях, заключающих комплексный ион типа [СоЕn2АВ] (где А и В могут быть как кислотными остатками, так и нейтральными молекулами).
Наличие изомерии у рассмотренных выше соединений показывает, что самое явление не зависит ни от природы кислотных остатков, ни от природы нейтральных молекул. Природа составных частой комплекса определяет свойства изомеров, их устойчивость в водном растворе, возможность их взаимной превращаемости, но наличие самого факта изомерии не зависит от природы заместителей.
Можно представить себе такой случай, когда неустойчивость комплекса настолько велика, что одна из изомерных форм может не поддаваться изолированию, но совокупность имеющегося экспериментального материала заставляет смотреть на подобные случаи как на исключение, обусловленное именно неустойчивостью соединения. Высказанное положение подтверждается далее тем, что изомерия отнюдь не ограничивается производными трехвалентного кобальта, но наблюдается также на соединениях других металлов, относящихся к диацидотетраминовому типу.
Кроме производных Со(Ш) известны соли диацидотетраминового типа, образующиеся от Сr(III), Rh (III), Ir(III) и Pt(IV).
Механизм замещения реакций комплексов кобальта (III)
Поскольку рассмотрение реакций лабильных комплексов не дало возможности четко определить вероятный механизм реакции, необходимо рассмотреть более медленно реагирующие системы. Как и следовало ожидать, наибольшее количество кинетических исследований проведено для инертных комплексов Со(Ш), Сг(1П) и некоторых соседних с ними элементов. Так как Со(Ш) образует самые разнообразные комплексы, то естественно ожидать, что в этом случае можно получить наиболее полные сведения о тонком механизме реакции Реакции замещения можно для удобства разделить на несколько категорий и рассмотреть каждую из них.
Кислотный гидролиз
Кинетическими методами наиболее интенсивно изучалась реакция замещения, которую обычно называют реакцией аквотации, например
МА5Хn+ Н20 = MA5H2On+1 + X-
Аналогично часто термином "гидролиз" называют реакцию
МА5Хn+ ОН- = МА5ОНn + Х-.
Так как обе эти реакции по существу являются реакциями комплексного иона с водой, то было предложено называть их реакциями гидролиза. Если продуктом реакции является акво-комплекс, то реакцию называют реакцией кислотного гидролиза, а если продуктом реакции является гидроксо-комплекс, то реакцию называют реакцией основного гидролиза.
В зависимости от рН раствора и кислотно-основных свойств аква-комплекса очевидно, что продуктами реакции могут быть одновременно акво-и гидроксокомплексы в соизмеримых количествах.
В таком случае реакцию просто называют реакцией гидролиза, не указывая специально, происходит ли кислотный или основной гидролиз. Такая терминология будет использоваться в настоящей книге, так как считают, что в ней заложено больше информации, чем в более старых терминах аквотация и гидролиз.
По скоростям кислотного гидролиза имеется большое количество данных. Для водных растворов установлено, что кинетика соответствует реакции первого порядка. Этого результата следовало ожидать, так как концентрация реагирующего вещества и растворителя не изменяется во время реакции. Поэтому скорость реакции зависит только от концентрации комплекса, и реакция является реакцией первого или псевдопервого порядка. Этот факт сам по себе не дает какой-либо информации относительно роли молекул воды и о молекулярном механизме этих реакций.
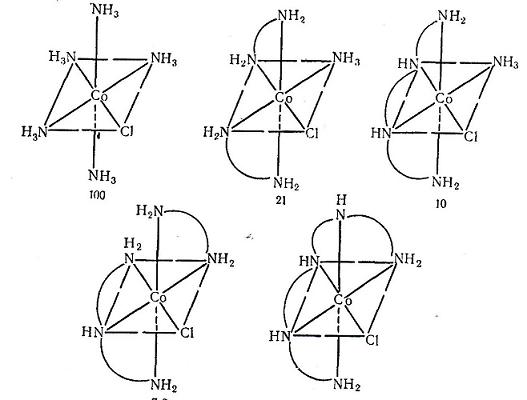
Тем не менее можно ожидать, что зависимость констант скорости реакций от природы комплекса даст некоторую информацию о механизме реакции. В табл. 3 приведены данные по кислотному гидролизу ряда хлороамминов Со(Ш). Эти данные позволяют сделать два вывода: 1) увеличение числа циклов в комплексе, как, например, при замещении двух NH3-rpyпп на молекулу этилендиамина, заметно уменьшает скорость кислотного гидролиза; 2) моно-хлоро-комплекеы металлов с зарядом два реагируют примерно в 100 раз медленнее, чем дихлоро-комплекс с зарядом плюс один. Это также подтверждается тем фактом, что кислотный гидролиз таких комплексов происходит в две ступени:
Со(АА)2С12+ + Н20 = Со(АА)2(Н20)С12+ + С1- "а"
Со(АА)2(Н20)С12+ + Н20 -> Со(АА)2(Н20)Г + С1- "б"
Вторая реакция протекает примерно в 100 раз медленнее, чем первая.В табл. 3 приведены константы скорости для реакций типа "а".
Объяснение влияния положительного заряда комплекса на скорости реакции очевидно. Удаление отрицательного заряда (ион С1-) из комплекса тем более трудно, чем выше получающийся в результате этого заряд комплекса. Это прямо указывает на существенную роль разрывающейся связи и на то, что в любом случае механизм SN2(lim) отсутствует. Если реакции происходят по диссоциативным механизмам, то реагентом является молекула воды и взаимодействие заряженного комплекса с диполем молекулы воды будет меньше, чем с электрическим зарядом хлорид-иона. Следовательно, процесс 8к2 нельзя исключить, хотя, как установлено, относительный порядок "разрывающейся связи более важен, чем порядок образующейся связи".
Интерпретация влияния числа циклов в комплексе на скорость реакции менее ясна. Конечно, возможно, что механизм диссоциации, действующий с противоположной по отношению к замещаемому галогенид-иону стороны комплекса, будет затруднен.
На рис. показано влияние числа циклов на относительную скорость реакции. Действительно, для комплексов Co(en)(dien)Cl2+ и Co(tetraen)Cl2t кажется, что такой механизм невозможен. Тот факт, что эти комплексы реагируют лишь немного медленнее, чем другие комплексы этого ряда, указывает на невозможность механизма SN2 с транс-атакой.
Очевидно, решающее влияние на скорость реакции оказывает индуктивный эффект циклического амина по сравнению с NH3. Константы кислотной диссоциации монопротонированных ониевых ионов следующие: NH* 9,28; епН+ 9,93; dienH* 9,98; trienH+ 9,92 [55]. Таким образом, NH3 —(несколько более слабое основание и, следовательно, не отдает полностью свою электронную пару иону Со(Ш). Но если это правильно, то хлорид-ион должен был бы удерживаться более прочно положительным зарядом иона кобальта и реакция должна была бы быть медленной. Однако экспериментально наблюдается прямо противоположное.
Это можно объяснить на основании других аргументов, использующих электростатическую теорию. Когда ион С1- уходит из исходного комплекса, то необходима дополнительная сольватация молекулами воды, создающими вторую координационную сферу. Это означает, что трехзарядный катион сольватируется более интенсивно, чем двухзарядный. Из уравнения Борна видно, что энергия сольватации тем больше, чем меньше размер иона. Одним из последствий замещения молекул NH3 на полиамины является, конечно, увеличение размера комплекса. Чем больше ион, тем меньшей будет энергия сольватации и тем труднее он образуется. Эти аргументы справедливы также для переходного состояния, в котором хлорид-ион только частично удален.
Таким образом, при образовании циклов в комплексе скорость понижается вследствие уменьшения устойчивости переходного состояния благодаря менее эффективной сольватации.
В соответствии с этим рассмотрением логарифмы констант скоростейг приведенных в табл. 3, линейно зависят от числа хелатных циклов или числа N — Н-связей для хлоро- или т/жис-дихлоро-комплексов. Логарифмы констант скоростей пропорциональны свободным энергиям активации. Эта теория сольватации, если она верна, не дает возможности различить механизмы SN1 и SN2. Все это опять указывает на важную роль разрыва ионной связи в переходном состоянии.
Такое увеличение скорости реакции с увеличением числа заместителей является веским доказательством диссоциативного механизма реакции" Конечно, увеличение числа различных групп вокруг атома кобальта не должно было бы обусловливать протекание реакции до механизму Sj^2, при котором необходимо увеличение координационного числа до семи. С другой стороны, можно ожидать, что такое увеличение размера инертных лигандов будет способствовать механизму SN1T при котором координационное число уменьшается до пяти. Объяснение, вероятно, заключается в том, что стерические напряжения в комплексе вызывают его неустойчивость вследствие отталкивания и возмущения лигандов. При удалении одной группы, в данном случае хлорид-иона, пять остающихся в комплексе лигандов перегруппировываются и размещаются более свободно, благодаря чему пространственные напряжения могут быть сняты. Ускорение реакции, обусловленное избыточным сжатием групп в реагирующем веществе, наблюдалось в больших по объему органических галогенидах . Доказательством того, что пространственное напряжение исходного комплекса ответственно за скорость реакции, является обнаруженная для комплексов никеля с рядом диаминов корреляция констант диссоциации и скоростей гидролиза
Для пентаамминов кобальта порядок реакционной способности, поскольку речь идет о влиянии уходящей группы, следующий: NOr >Г > Вг- > Н20 > NН3 > N02>S042- > Н2РО; > СН3С02->NH3>NCS~ОН . Этот порядок хорошо согласуется с ожидаемым на основе устойчивости комплексов. (см. таблицу 2)
Для случая, когда уходящая группа является однозарядным анионом, линейная зависимость выполняется прекрасно. Более того, тангенс угла наклона прямой линии равен единице. Как отметил Лэнг-форд - это указывает, что природа группы X в интермедиате та же, что я в исходном веществе, т. е. X — это сольватированный анион.
Такой вывод согласуется с теоретическими выводами