Равновесные и поляризационные диаграммы потенциал-pH
где
 - энергия активации.
Если мы найдем
связь между
энергией активации
 или
 и сдвигом потенциала
от равновесного
значения
 ,
то с помощью
уравнения
(1.5.1) можно определить
зависимость
между скоростями
реакций
 или
 и
.
Величина
работы А перехода
1 г-иона металла
в раствор измеряется
разностью
потенциальной
энергии катионов
на поверхности
электрода и
сольватированных
катионов в
плотной части
двойного слоя,
находящихся
на расстоянии
 от
поверхности
электрода. В
плотной части
двойного слоя
осуществляется
скачок потенциала
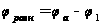 .
Выражая величину
А в электрических
единицах, получим
 (1.5.2)
Величина
 зависит от
природы металла
и концентрации
ионов в двойном
слое. Очевидно,
что изменить
потенциал
металла можно,
изменив строение
двойного слоя,
в частности,
увеличив или
уменьшив концентрацию
ионов у поверхности
электрода.
Этого можно
в известной
мере добиться
просто изменением
концентрации
раствора. Однако
в данном случае
такой вариант
не подходит,
так как новой
концентрации
будет отвечать
новый равновесный
потенциал, и
реакции окисления
протекать не
будет. Также
потенциал можно
изменить и за
счет приложения
ЭДС от внешнего
источника,
причем через
поверхность
электрода
протекает ток.
Для этого должен
быть использован
вспомогательный
электрод, и от
какого-либо
источника ЭДС
между электродами
должен быть
пропущен ток.
В зависимости
от направления
тока потенциал
рассматриваемого
электрода может
быть сдвинут
в сторону более
положительных
или более
отрицательных
значений от
равновесного
[5].
Измеряемый катодный ток определяется разность токов прямого и обратного направления:
 (1.5.3)
Поскольку
ток обмена
является частным
значением токов
 или
 при
 ,
уравнение
(1.5.3) можно преобразовать
к виду
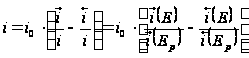 (1.5.4)
Так как
функциональные
зависимости
 и
 имеют вид
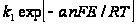 и
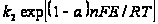 ,
то уравнение
(1.5.4) можно записать
в форме
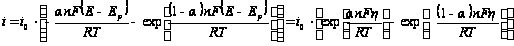 (1.5.5)
Где
 - катодное
перенапряжение
стадии разряда
– ионизации.
Уравнение
(1.5.5) в сочетании
с выражением
для тока обмена
является общим
уравнением
поляризационной
кривой для
одностадийной
реакции разряда
– ионизации.
Проанализируем
уравнение
(1.5.5), предполагая,
что
 ,
а
 - потенциал
достаточно
мал для того,
чтобы можно
было пренебречь
зависимостью
от
 .
При выполнении
условия, что
 намного
превышает
значение
 можно пренебречь
второй экспонентой
в уравнении
(1.5.5), так что
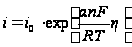 (1.5.6)
или
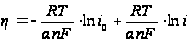 (1.5.7)
Вводя обозначения
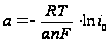 и
 ,
уравнение
(1.5.7) можно переписать
в виде
 (1.5.8)
Уравнение
(1.5.8) называют
уравнением
Тафеля. По наклону
тафелевской
прямой легко
найти коэффициент
переноса
 ,
а затем, учитывая
связь константы
с
 ,
определить
ток обмена.
При больших
анодных перенапряжениях,
когда
 и намного превышает
значение
 ,
из уравнения
(1.5.5) следует
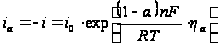 (1.5.9)
или
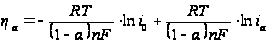 (1.5.10)
Уравнение (1.5.10) также имеет вид уравнения Тафеля.
В области
малых перенапряжений,
где
 намного меньше
значения
,
можно разложить
экспоненты
в уравнении
(1.5.5) и ограничиться
первыми двумя
членами разложения:
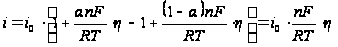 (1.5.11)
откуда
 (1.5.12)
Таким образом,
вблизи равновесного
потенциала
должна наблюдаться
линейная зависимость
между
и
 .
Из соотношения
(1.5.12) видно, что
чем больше ток
обмена, тем
меньше отклонение
потенциала
от его равновесного
значения при
данной плотности
тока и наоборот.
На основе уравнения
(1.5.12) можно дать
более строгое
определение
понятиям идеально
поляризуемого
и идеально
неполяризуемого
электродов.
Так, идеально
поляризуемый
электрод – это
такой электрод,
плотность тока
обмена на котором
равна нулю:
 .
Если бы не было
двойного слоя,
любой сколь
угодно малый
ток вызвал бы
бесконечно
большое смещение
потенциала.
Идеально
неполяризуемый
электрод – это
электрод, которому
отвечает бесконечно
большой ток
обмена:
 .
Реальный ток
обмена всегда
имеет некоторую
конечную величину.
Но если
 оказывается
значительно
больше протекающего
через электрод
тока
,
то согласно
уравнению
(1.5.12) изменением
потенциала
этого электрода
можно пренебречь.
Так как при
условии, что
 ,
сдвиг потенциала
электрода не
должен превышать
2,5 мкВ. Поэтому
в качестве
электродов
сравнения
обычно выбирают
электрохимические
системы с достаточно
большими токами
обмена. Если
 ,
то уравнение
(1.5.5) преобразуется:
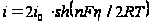 (1.5.13)
Рассчитанная
по (1.5.13) кривая
 симметричная
относительно
начала координат
(рис. 1.5.1). При отклонениях
от 0,5 нарушается
симметричность
 -кривой.
Пунктиром на
рис. 1.5.1 показаны
поляризационные
кривые, отвечающие
зависимостям
и
.
При

 .
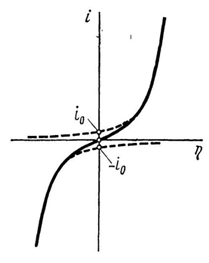
Рис. 1.5.1 - Поляризационная
кривая стадии
разряда – ионизации
при
и

Поскольку
в широком интервале
потенциалов
зависимость
тока от перенапряжения
носит экспоненциальный
характер, обычно
поляризационную
кривую изображают
в полулогарифмических
координатах
(рис. 1.5.2). Экстраполяция
прямолинейных
участков кривых
для катодного
и анодного
перенапряжения
до
позволяет
рассчитать
ток обмена
 .
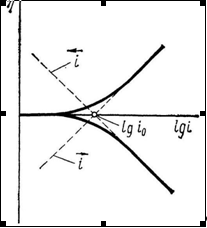
Рис. 1.5.2 - Поляризационная
кривая стадии
разряда – ионизации
при
и
в
полулогарифмических
координатах
На практике редко встречаются простые электрохимические системы, для которых кинетические закономерности стадии разряда – ионизации можно было бы экспериментально изучить как вблизи равновесного потенциала, так и при значительном удалении от равновесного состояния. Это связано с различной зависимостью от потенциала диффузионной стадии электродного процесса и стадии разряда – ионизации. С одной стороны, после достижения предельного диффузионного тока скорость диффузионной стадии не зависит от потенциала. С другой стороны, по мере удаления от равновесного потенциала скорость стадии разряда – ионизации очень резко возрастает [7].
1.6 Поляризационные диаграммы потенциал – pH
Теория коррозии – это не рядовое приложение кинетики и термодинамики электродных реакций, а одно из самых сложных направлений электрохимии. В настоящее время рождается новый метод исследования коррозии с помощью поляризационных диаграмм потенциал – pH.
Экспериментальное определение координат поляризационной диаграммы потенциал – pH можно осуществить, используя методику Марселя Пурбе.
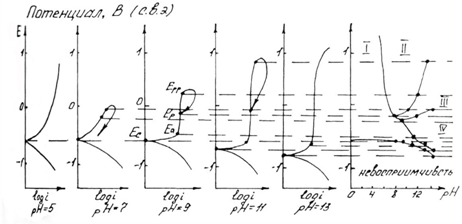
Рис. 1.6.1 - Метод построение экспериментальных диаграмм потенциал – pH: I – общая коррозия, II – питтинговая коррозия, III – неустойчивая пассивность, IV – пассивность
На рис. 1.6.1. схематически показаны пять потенциодинамических поляризационных кривых для железа в растворе хлорида при pH 5, 7, 9, 11 и 13 соответственно. Совмещением особых точек этих кривых справа можно получить поляризационную диаграмму железа, на которой отображены экспериментальные условия иммунности (невосприимчивости), общей коррозии, питтинговой коррозии, пассивности и неустойчивой пассивности, как функцию потенциала и pH. Потенциал, разделяющий области невосприимчивости и общей коррозии, - стационарный или коррозионный (Ec) потенциал. Потенциал, разделяющий область общей коррозии и пассивности, - потенциал пассивации (Ea). При потенциалах положительнее Ea на металле образуется защитная пленка окислов. Потенциал Epp (потенциал питтингообразования) – потенциал, выше которого металл подвергается питтинговой коррозии. При питтинге наблюдается очень быстрое активное растворение металла на определенных участках его поверхности (в коррозионных язвах, или питтингах), в то время как другие участки поверхности металла остаются в пассивном состоянии. Ep – критический защитный потенциал (потенциал репассивации питтингов). При потенциалах отрицательнее Ep уже имеющиеся питтинги не будут расти дальше и поврежденная пассивационная пленка будет восстановлена. Линия, отвечающая потенциалам репассивации питтингов Ep, разделяет область пассивности на две части: верхнюю – область неустойчивой пассивности, в которой уже имеющиеся язвы продолжают расти, и нижняя- полной (устойчивой) пассивности, в которой ранее образовавшиеся питтинги восстанавливают свою пассивность.
Поляризационная диаграмма потенциал – pH реагирует на электродные потенциалы появления новых фаз и фазовые переходы на поверхности металлов, указывая границы начала и конца фазовых превращений. Поэтому поляризационные диаграммы имеют все признаки диаграммы фазового равновесия. Для идентификации фазовых превращений на поляризационных диаграммах их совмещают с соответствующими равновесными диаграммами потенциал – pH [6].
2. Расчет и построение равновесной диаграммы потенциал – pH для системы Cu – H2O
В системе Cu – H2O присутствуют Cu, Cu2+, Cu2O, CuO и Cu2O3.
Реакции окисления меди до оксидов приведены ниже:
(1) Cu0
+ 0,5O2
= CuO
 =
- 129 365 Дж/моль
(2) 2Cu0
+ 0,5O2
= Cu2O
 =
- 150 548 Дж/моль
(3) 2Cu0
+ 1,5O2
= Cu2O3
 =
?
Для (3) реакции:
 =
100 Дж/моль·К для
Cu2O3
=
33,149 Дж/моль·К для
Cu
=
205,036 Дж/моль·К
для O2
 =
- 355 000 Дж/моль·К
Отсюда по
уравнению
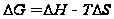 находим
=
- 273 392 Дж/моль
(4) Cu2O
+ 0,5O2
= 2CuO
 =
?
(5) 2CuO + 0,5O2
= Cu2O3
 =
?
Для (4) и (5) реакций по закону Гесса находим:
=
2·
-
= - 106 182 Дж/моль
=
- 2·
= - 14 662 Дж/моль
Для некоторого
процесса
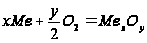 энергию Гиббса
можно рассчитать
как:
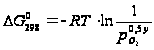 (2.1)
Здесь
 - это минимальное
значение давления
кислорода в
газовой фазе,
при котором
в среде начнется
окисление.
Соответственно,
чем меньше
,
тем легче окисление
Me.
Исходя из
уравнения (2.1)
найдем значения
для реакций
(1), (3) и (4):
 =
4,57·10-46
атм.
 =
1,18·10-38
атм.
 =
7,28·10-6
атм.
В системе может протекать выделение кислорода:
(6) O2
+ 4ē + 4H+
= 2H2O
 =
- 470 461 Дж/моль
Фазовые переходы Cu в данной системе описываются следующими уравнениями:
(I) Cu2+
+ 2ē = Cu0
φ
= 0,337 B
 = - 65 031 Дж/моль
(II) Cu2O
+ 2H+
+ 2ē = 2Cu0
+ H2O
φ
= ?
 = - 84 682 Дж/моль
(III) 2Cu2+ + H2O + 2ē = Cu2O + 2H+ φ = ?
(IV) 2CuO + 2H+ + 2ē = Cu2O + H2O φ = ?
(V) CuO + 2H+ = Cu2+ + H2O φ = ?
(VI) Cu2O3 + 6H+ + 2ē = 3H2O + 2Cu2+ φ = ?
(VII) Cu2O3 + 2H+ + 2ē = 2CuO + H2O φ = ?
По закону Гесса для реакций (III) – (VII):
 =
2·
-
= - 45 380 Дж/моль
 =
+ 0,5·
- 2·
= -127 049 Дж/моль
 =
0,5·
-
-
= - 40 835 Дж/моль
 =
1,5·
- 2·
-