Реакции a-литиированных циклических нитронов с электрофильными реагентами
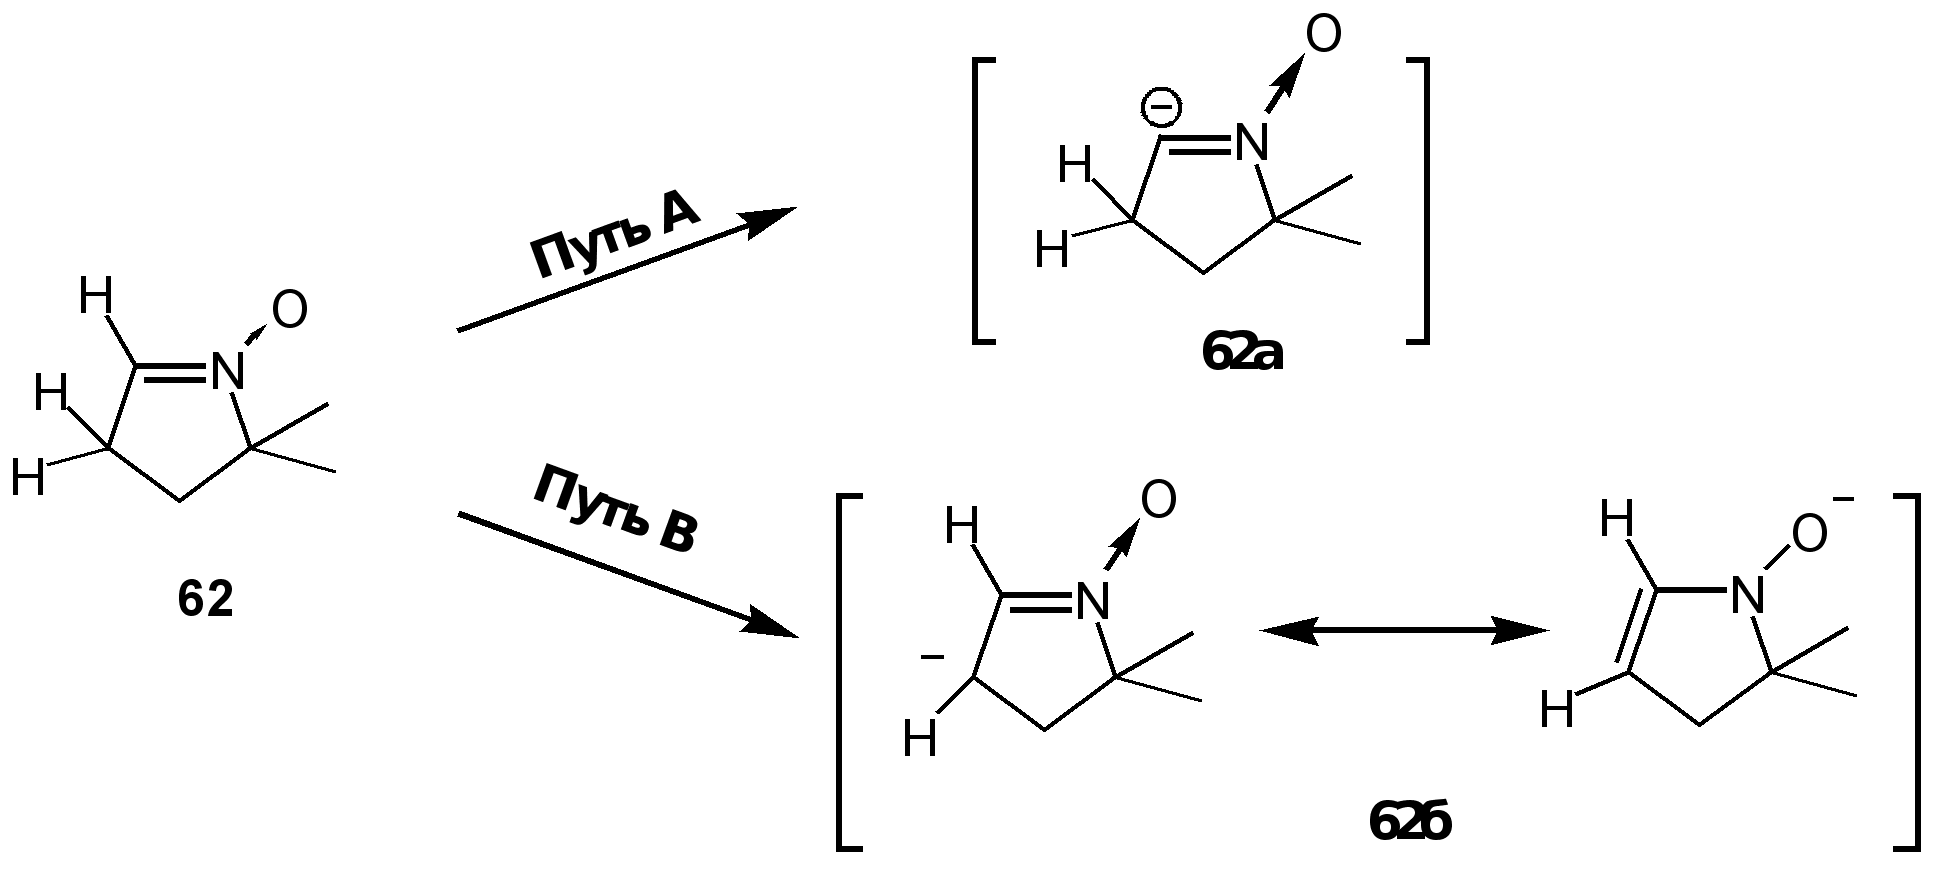
В эксперименте по дейтерообмену ([CD3ONa] = 5·10-3 моль/литр, [ДМПО] = 1·10-4 моль/литр) обнаружено, что интегральная интенсивность мультиплета в области 2.6-2.8 м.д., отнесённого к резонансу атомов водорода метиленовой группы в положении 3 пирролинового цикла, уменьшается за 4 часа на 2/3, а интегральная интенсивность триплета при 7.1 м.д., относящегося к резонансу метинового атома водорода нитронной группы, уменьшается за то же время примерно на 5 %. Через сутки наблюдается полный обмен атомов водорода метиленовой группы и метинового атома водорода альдонитронной группы на дейтерий.
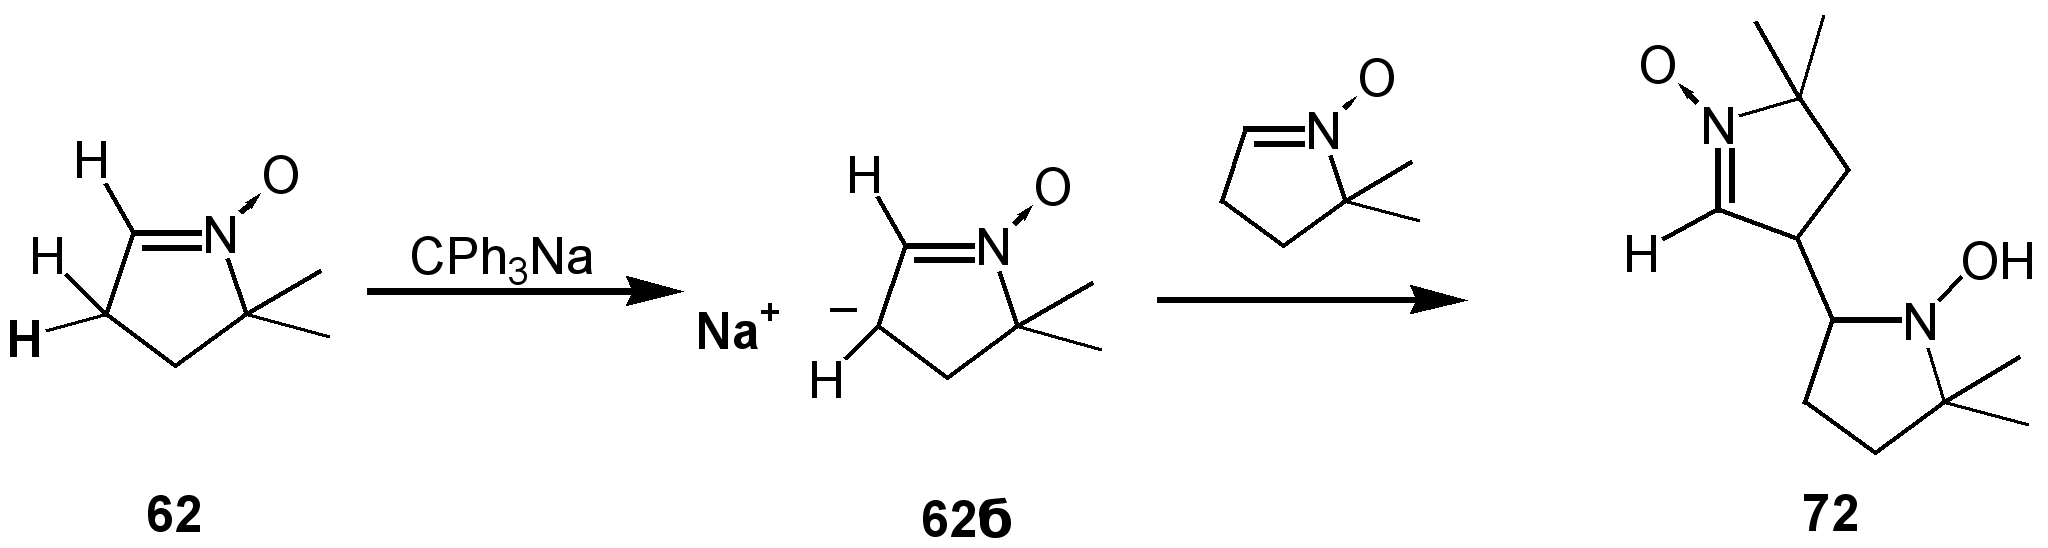
Таким образом, атомы водорода метиленовой группы являются кинетически более кислыми по сравнению с метиновым, что согласуется с литературными данными. Так, известно,42 что обработка ДМПО трифенилметилнатрием в качестве основания приводит к образованию соединения 72 в результате металлирования метиленовой группы в третьем положении пирролинового цикла с образованием производного 62б и его последующего присоединения по альдонитронной группе нитрона 62.
Однако мы обнаружили, что литиирование альдонитрона 62 одним эквивалентом s-BuLi в течение 5 минут при температуре –70 0С и последующее взаимодействие с бензальдегидом приводит к неразделимой смеси продуктов. При увеличении времени литиирования до 30 минут в тех же условиях из реакционной смеси с выходом 50 % было выделено кристаллическое соединение. В спектре ЯМР 1Н полученного продукта реакции присутствуют характерные триплетные сигналы при 1.94 и 2.45 м.д., отнесеные к резонансу атомов водорода метиленовых групп в положении 3 и 4 пирролинового цикла соответственно, уширенный сигнал ОН группы при 7.15 м.д. и сигналы в области 7.1-7.5 м.д., отнесённые к резонансу ароматических атомов водорода. На основании спектральных данных и данных элементного анализа соединению была приписана структура (5,5-диметилпирролин-1-оксид-2-ил)-фенилметанола 73.
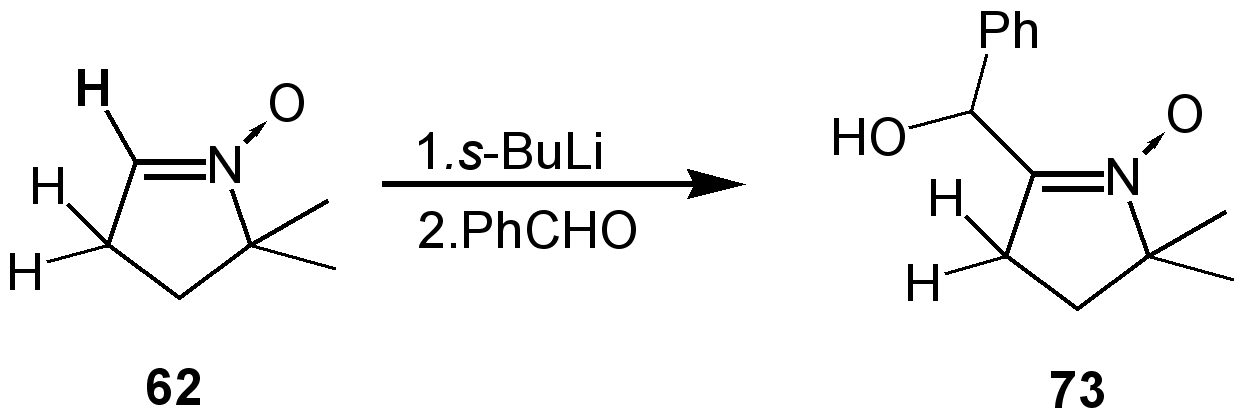
Образование продукта реакции 73 даёт нам основание утверждать, что при увеличении времени металлирования до 30 минут происходит образование термодинамически более стабильного продукта литиирования по альдонитронной группе, что даёт возможность селективно провести взаимодействие с электрофильным реагентом по альдонитронной группе на фоне кинетически более кислой метиленовой группы.
В последовательность реакций металлирование-электрофильное замещение может быть введено производное 3-имидазолин-3-оксида 60, содержащее вторичную аминогруппу в первом положении имидазолинового цикла. В данном случае для литиирования альдонитрона было использовано два эквивалента s-BuLi.
взаимодействие литиированного производного альдонитрона 60 с бензальдегидом с выходом 15 % приводит к образованию продукта нуклеофильного присоединения по карбонильной группе 73а.
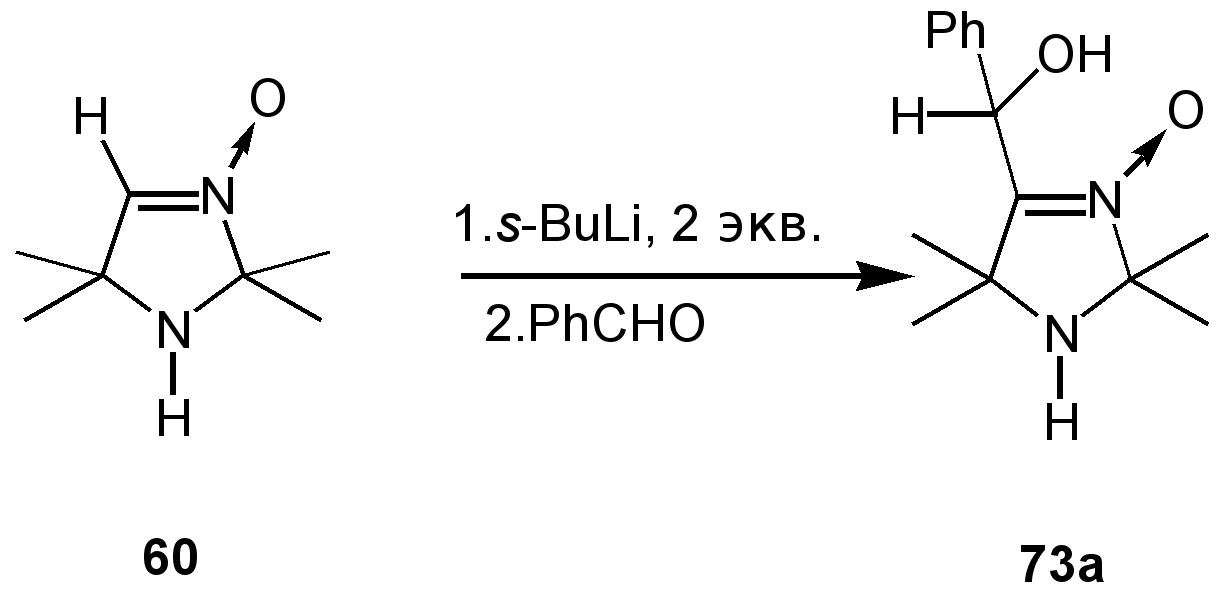
ИК спектр полученного соединения по набору частот колебаний практически полностью совпадает со спектром описанного ранее соединения, содержащего группу CH3 в первом положении имидазолинового цикла.Error: Reference source not found В спектре ЯМР 1Н полученного соединения наряду с сигналами протонов геминальных метильных групп при 1.04, 1.42, 1.56 и 1.59 м.д. и уширенного сигнала атома водорода вторичной аминогруппы при 1.8 м.д., наблюдается дублет при 5.34 м.д., соответствующий фрагменту НСОН, а также мультиплетные сигналы в области 7.2-7.6 м.д., отнесённые к резонансу атомов водорода ароматической системы.
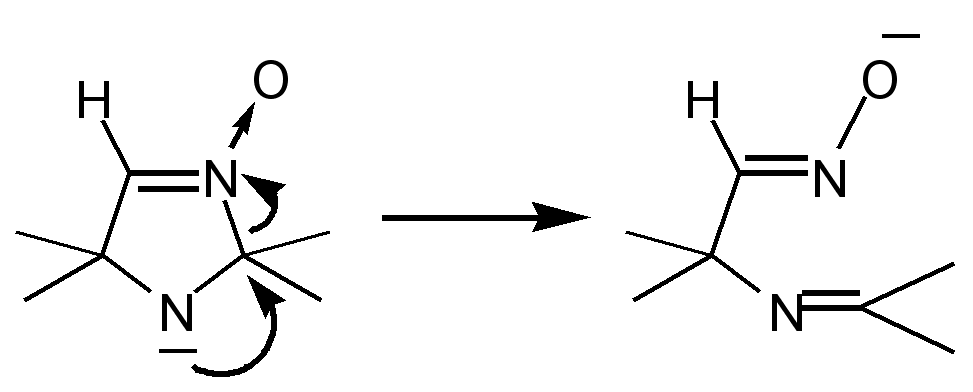
К сожалению, использование нитрона 60 в качестве субстрата в последовательности реакций литииирование–электрофильное замещение приводит к существенному, по сравнению с другими альдонитронами, снижению выхода целевого продукта. возможно, что снижение выхода продукта реакции происходит за счёт побочных процессов, протекающих в результате раскрытия имидазолинового цикла после отщепления протона от вторичной аминогруппы.
2.4. Взаимодействие с алкилгалогенидами.
При взаимодействии литиированного производного альдонитрона 58 с децилбромидом с выходом 47 % было получено кристаллическое соединение, в ИК-спектре которого наблюдается полоса при 1584 см-1, отнесённая к валентным колебаниям группы С=NO. Спектр ЯМР 1Н полученного соединения не соответствует продукту взаимодействия децилбромида с литиированным альдонитроном 58, так как в спектре присутствуют два синглетных сигнала при 2.22 и 2.33 м.д., характерные для резонанса атомов водорода группы N-CH3; соотношение интенсивностей протонов двух групп N-CH3 к интенсивности остальных сигналов в области резонанса алифатических протонов составляет 1:4, что также не соответствует соотношению интенсивностей в ожидаемом продукте алкилирования альдонитрона 58.
В спектре ЯМР 13С можно выделить 8 сигналов атомов углерода в алифатической области (23-30 м.д.), отнесённых к резонансу атомов углерода метильных групп, удвоенный набор сигналов узловых атомов углерода во втором и пятом положениях имидазолинового цикла при 62.04, 64.62 и 81.76, 88.02 м.д. соответственно, и сигнал при 145,7 м.д., отнесённый к резонансу атома углерода нитронной группы.
На основании спектральных данных и данных элементного анализа полученному соединению была приписана структура 1,2,2,5,5,1',2',2',5',5'-декаметил-1,2,4,5,2',5'-гексагидро-1'H-[4,4']биимидазолил-3-ол-3'-оксида 74.
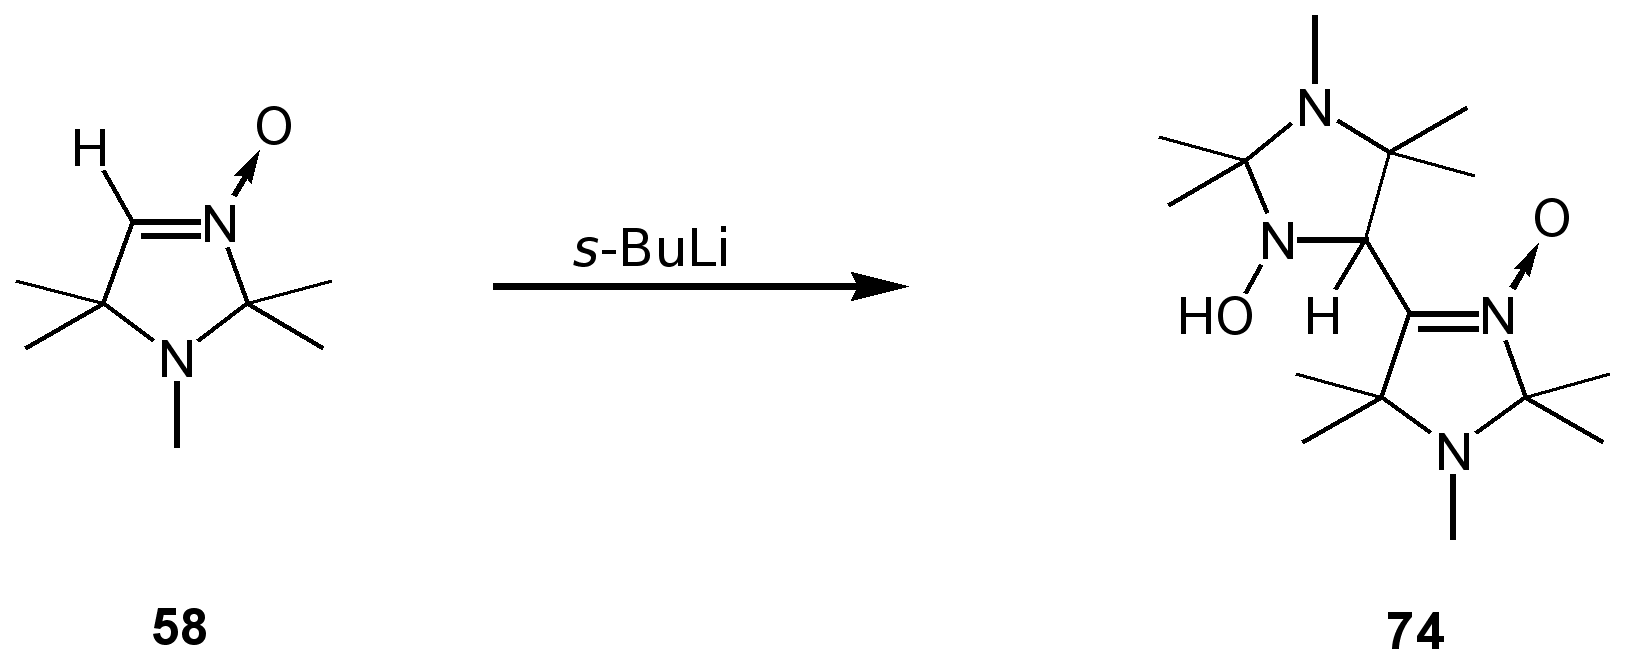
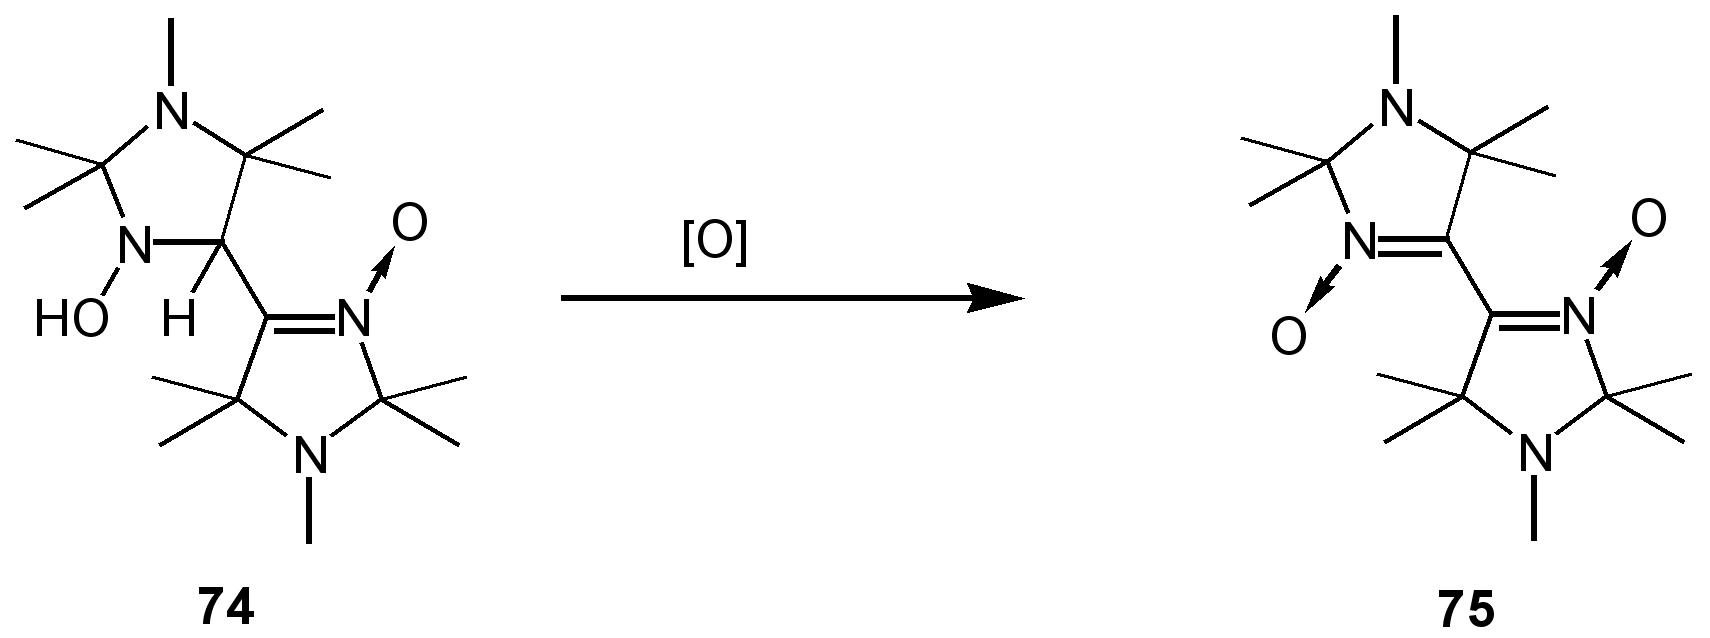
Соединение 74 образуется также при обработке литиированного производного альдонитрона 58 бромистым аллилом. Соединение 74 может храниться при -5 0С длительное время без каких-либо следов разложения. Соединение 74, растворённое в органическом растворителе и оставленное при комнатной температуре, постепенно окисляется на воздухе с образованием сопряжённого динитрона 75, строение которого было подтверждено сравнением его ИК, УФ и ЯМР 1Н спектров с описанными в литературе спектральными данными.43 В частности, характерной чертой ИК-спектра соединения 75 является положение полосы колебаний нитронной группы при 1500 см-1.
Образование соединения 74 можно объяснить следующим образом. Взаимодействие литиированного производного альдонитрона с децилбромидом происходит недостаточно быстро, что даёт возможность литийорганическому соединению проявить свои основные свойства и приводит к отщеплению протона из a-положения алкилгалогенида с образованием исходного альдонитрона 58. В результате металлированная молекула альдонитрона получает возможность реагировать по электрофильной альдонитронной группе неметаллированной молекулы. Ранее при проведении реакции димеризации альдонитрона 58 образование гидроксиламинопроизводного 74 не наблюдалось: в качестве единственного продукта реакции было выделено соединение 75.Error: Reference source not found
3. Синтез a-гетероатомзамещённых нитронов.
3.1 Органические производные олова и ртути как синтетические эквиваленты карбанионов и их синтетические возможности. (Литературный обзор).
3.1.1. Оловоорганические соединения.
Введение.
Взаимодействие литий- и магнийорганических соединений с электрофильными реагентами широко используется в современной органической химии. Однако высокая реакционная способность органических соединений щелочных и щелочноземельных металлов налагает серьёзные структурные ограничения на доступность этих металлоорганических соединений.
В последние несколько десятилетий сформировалось новое направление в химии металлоорганических соединений, основанное на использовании в препаративном органическом синтезе менее реакционоспособных органических соединений, содержащих, в частности, связь C-Sn, C-Ge, C-Hg и C-Al. Находят применение и некоторые другие металлоорганические реагенты.
Пониженная реакционная способность данных соединений по отношению к электрофильным реагентам является следствием более ковалентного характера связи углерод – металл. Однако использование специфического катализа комплексными соединениями переходных металлов и нуклеофильных катализаторов позволяет на несколько порядков увеличить реакционную способность данных «скрытых» нуклеофилов.
Успешной реализацией данного подхода является разработка нового препаративного метода синтеза, основанного на использовании оловоорганических соединений. Взаимодействие органостаннанов с электрофильными реагентами, катализируемое комплексными соединениями Pd(0), получило именное название реакции Стилле. Отличительной особенностью реакции Стилле является высокая толерантность как молекулы реагирующего нуклеофила (органостаннана), так и электрофила к наличию различных функциональных групп. В литературе имеются многочисленные примеры успешного проведения реакции Стилле в присутствии сложноэфирной, нитрильной, альдегидной и даже гидроксильной группы.
Большим преимуществом работы с органостаннанами является возможность выделения и очистки оловоорганического соединения. Реакция не чувствительна к кислороду воздуха и влаге, таким образом, отпадает необходимость использования только абсолютизированных растворителей, сухих камер и инертных газов.
Анализ литературных данных показывает, что различные группы обладают различной миграционной способностью в реакции Стилле, причём, наименьшей способностью обладают алкильные группы.
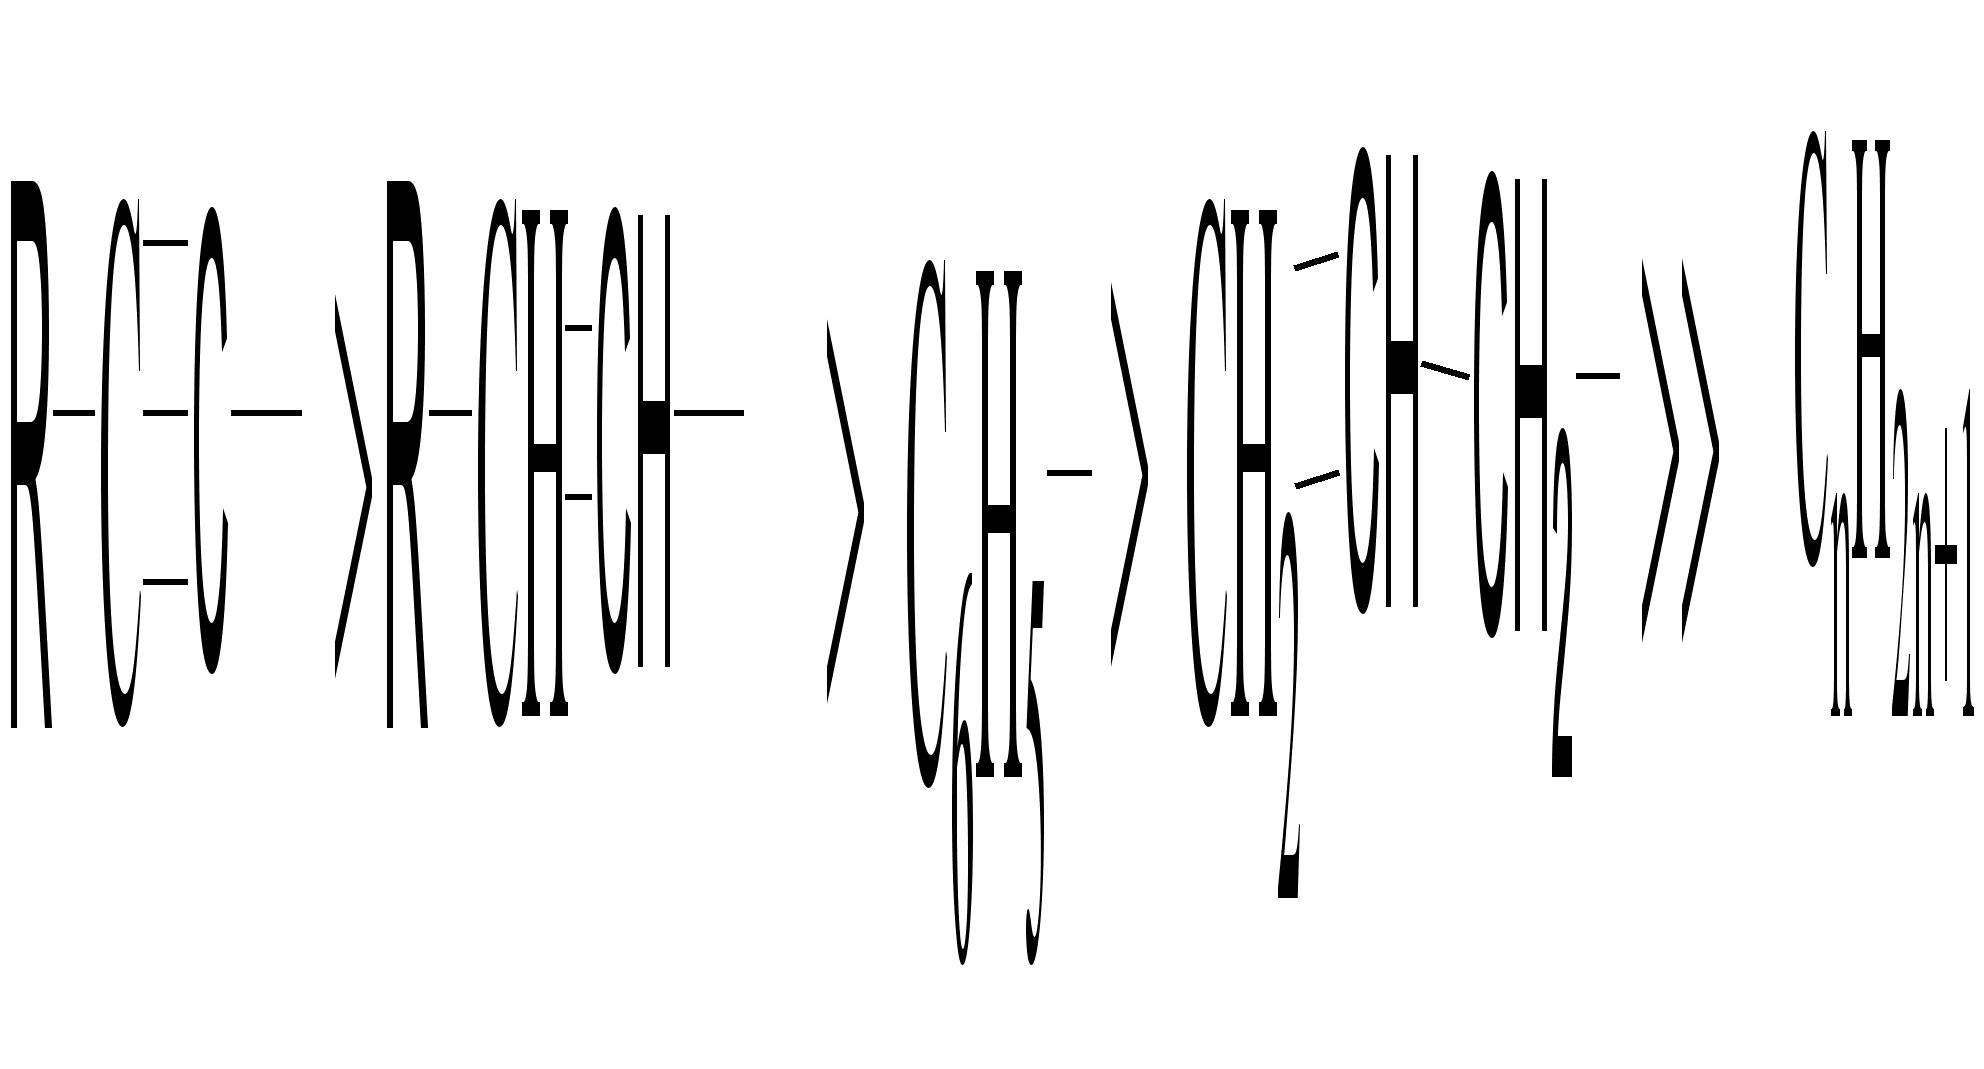
Таким образом, вводя в реакцию Стилле триалкилзамещённые органостаннаны, можно практически всегда получить продукт взаимодействия четвёртой (неалкильной) группы с электрофильным реагентом.
Реакции алкилирования органостаннанов.
Одним из наиболее распространённых методов образования связи С-С является алкилирование металлоорганических соединений. В качестве алкилирующих агентов в реакции алкилдестаннилирования используют различные алкилгалогениды, алкилтрифлаты, эфиры серной кислоты.
Взаимодействие активных алкилирующих реагентов с оловоорганическими соединениями, содержащими сильные электроноакцепторные группы, происходит и без участия катализатора.44 Так, взаимодействие триметил-9-цианофлуоренилстаннана 76 с иодистым этилом в ГМФТА приводит к образованию соответствующего продукта алкилирования 77 и без участия катализатора с выходом 50 %.
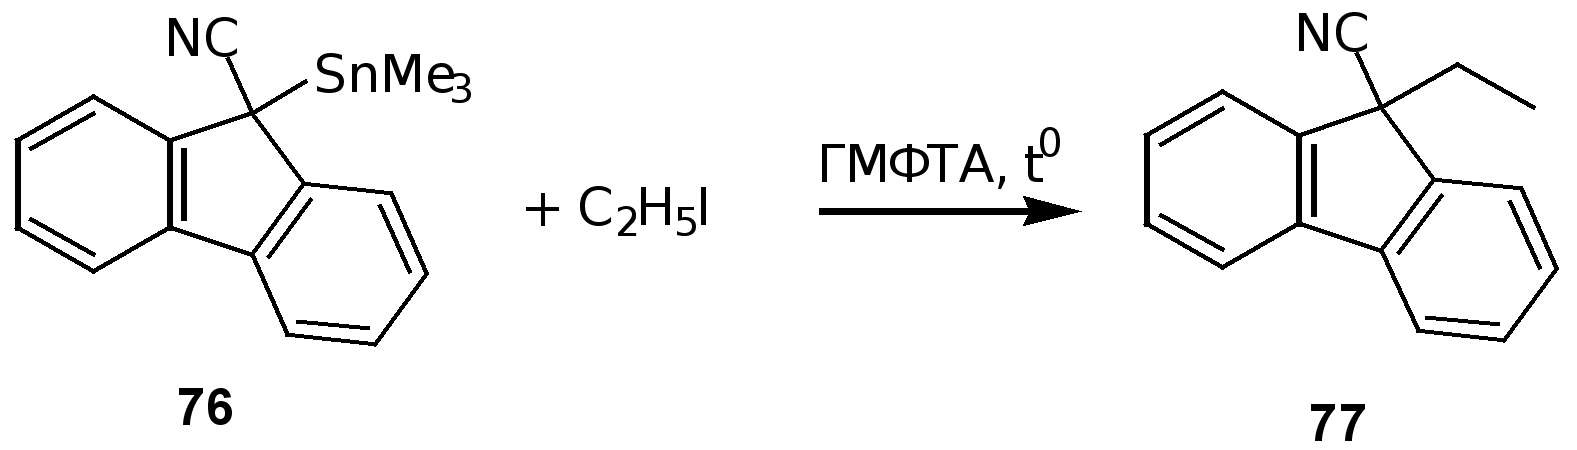
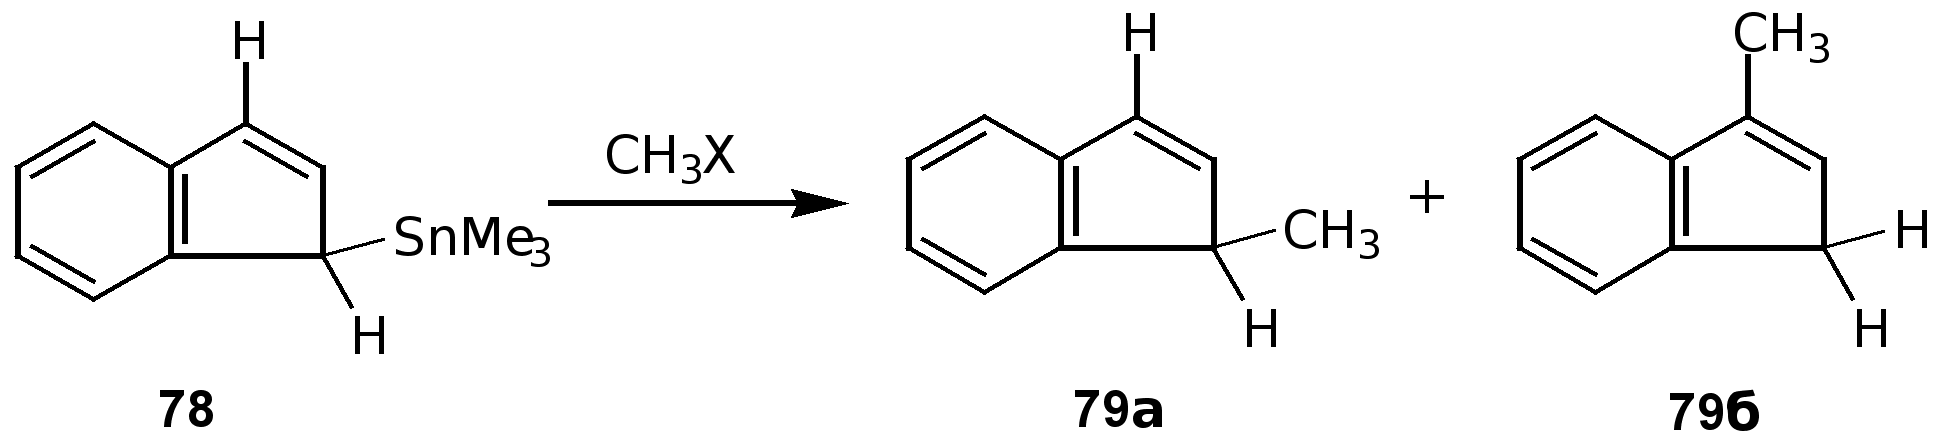
В реакции алкилдеметаллирования инденилтриметилстаннана 78 наряду с ожидаемым 1-метилинденом 79а образуется и некоторое количество 3-метилиндена 79б.
Взаимодействие бензилбромида с тетраметилоловом в присутствии каталитических количеств комплексных соединений палладия (0) с высоким выходом приводит к образованию фенилэтана.45
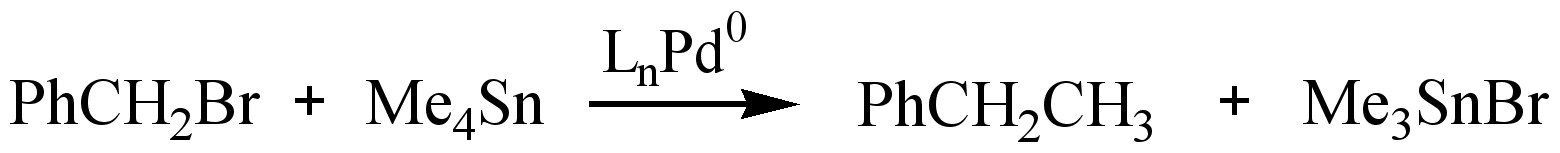
На примере оптически активного дейтеробензилбромида 80 было показано, что алкильный заместитель входит в молекулу со стороны, противоположной уходящей группе. Считается, что каталитический цикл реакции включает в себя стереоспецифичное образование интермедиата 82, происходящее с обращением конфигурации на стадии окислительного восстановления; последующая реакция восстановительного элиминирования протекает с сохранением конфигурации и приводит, в конечном счёте, к образованию продукта реакции 81.46
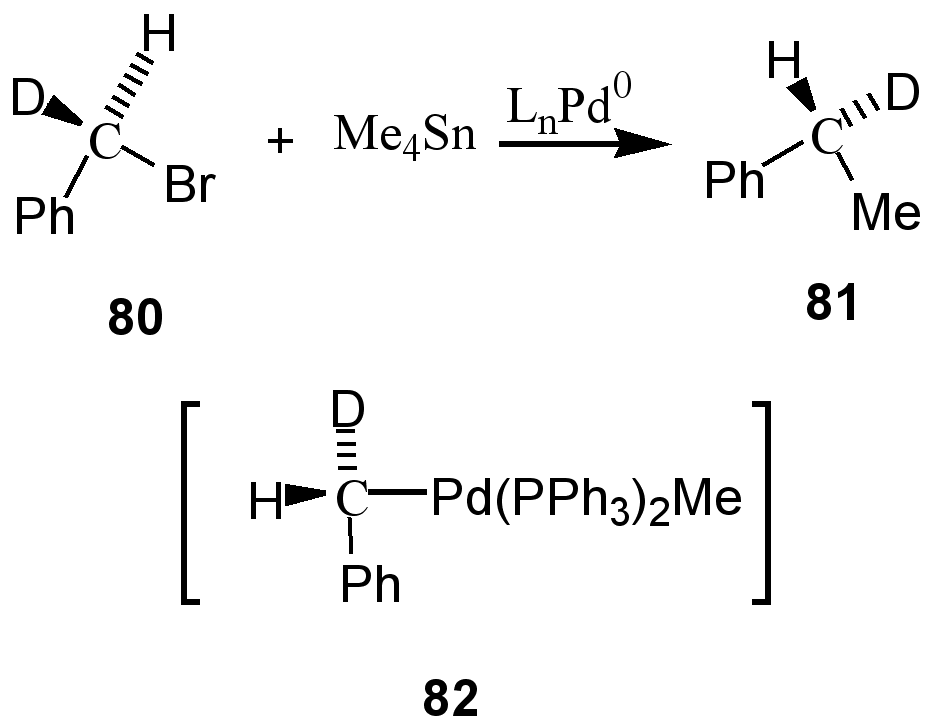
Взаимодействие аллибромидов с аллилоловоорганическими реагентами осложняется образованием продуктов аллильной перегруппировки.47 Соотношение продуктов реакции принципиально можно изменить, варьируя заместители уходящей группы оловоорганического реагента, а также используя различные катализаторы, сокатализаторы и растворители.
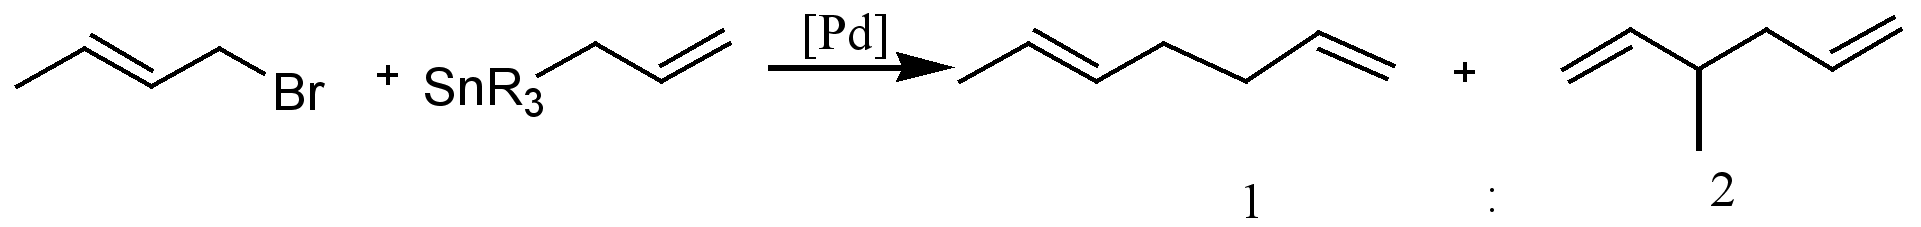
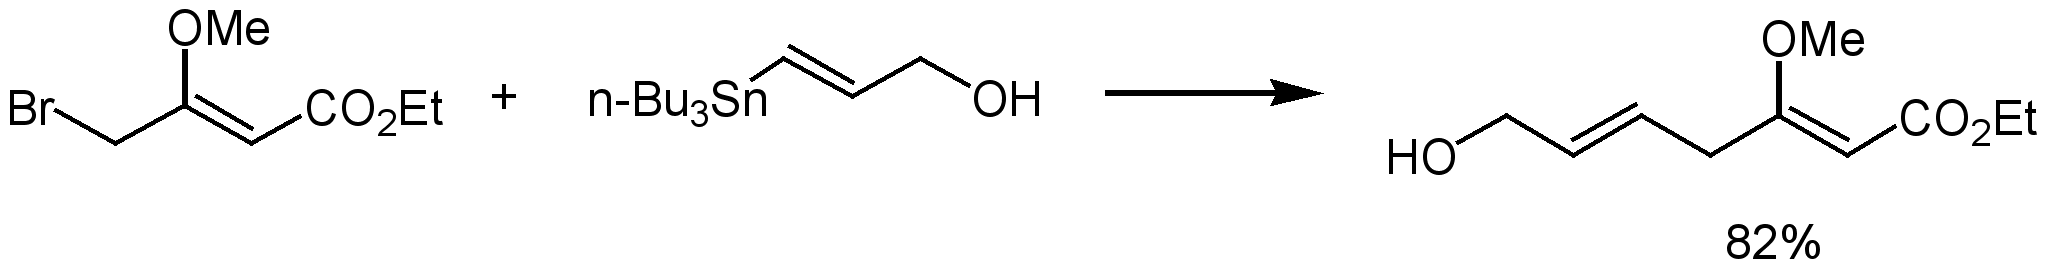
Несмотря на возможные осложнения, реакция активно используется во многих синтетических стратегиях, в том числе в синтезе природных соединений, так как необычная совместимость металлоорганической части молекулы с активными функциональными группами (гидроксильная, нитрильная, альдегидная) предоставляет неограниченные возможности конструирования молекул. Реакция проходит регио- и стереоспецифично с сохранением конфигурации двойной связи алкена.Error: Reference source not found
Реакции арилирования оловоорганических соединений.
Деактивированные винил- и арилгалогениды имеют достаточно низкую реакционную способность для того, чтобы использовать их в качестве электрофильных реагентов в реакциях с литий- и магнийорганическими соединениями. Если же реакция и идёт, то не как нуклеофильное замещение, а по механизму присоединение – элиминирование, или же через промежуточное образование дегидробензола.Error: Reference source not found
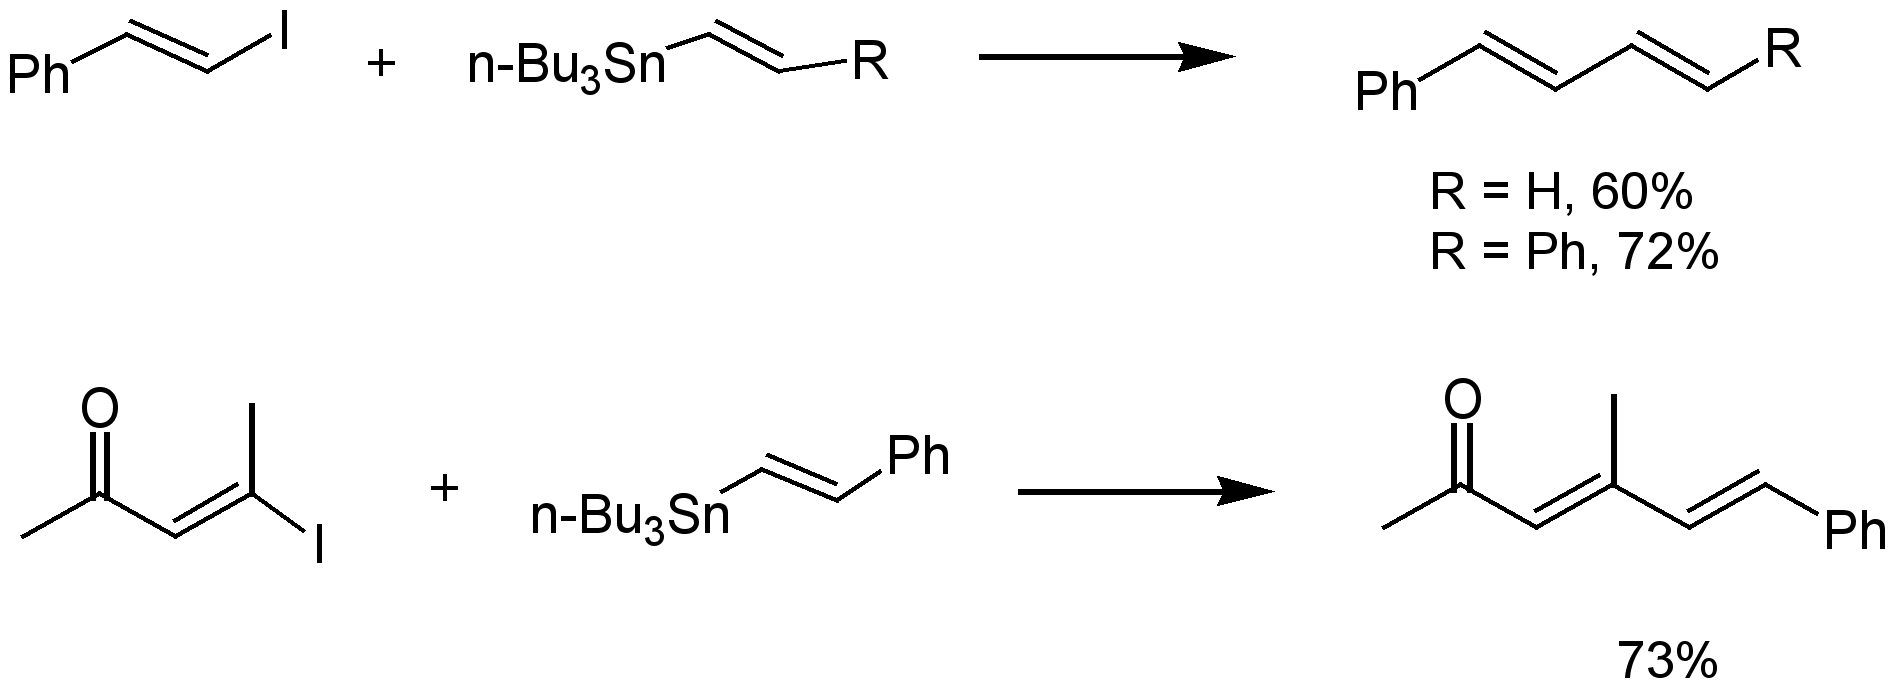
Взаимодействие оловоорганических реагентов с арил- и винилгалогенидами проходит в очень мягких условиях в присутствии каталитических количеств комплексных соединений палладия (0).
Так, винилгалогениды взаимодействуют с винилорганостаннанами при комнатной температуре с образованием арилсодержащих диенов.
Особенно успешной оказалась реализация реакции Стилле в синтезе биарилов. Биарильный фрагмент входит в состав многих соединений, представляющих большой синтетический и практический интерес: биарильный остов можно найти в составе природных соединений, полимеров, жидких кристаллов.48 В реакцию синтеза биарилов успешно вводятся различные ароматические и гетероциклические органостаннаны.
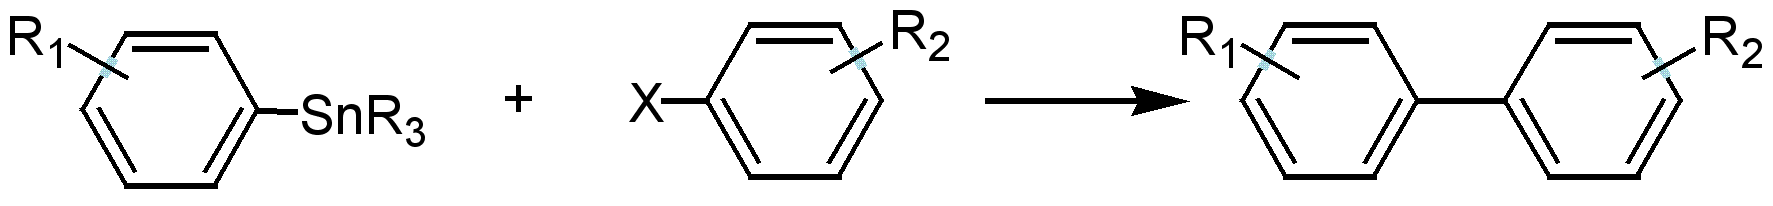
Таблица 2.
|
R1 |
R2 |
R3 |
X |
Катализатор |
Выход, % |
Ссылка |
| Н | Н | Ph | Br |
BnPd(PPh3)2Cl2 |
78 |
Error: Reference source not found |
| H | п-Me | Bu |
N2+BF4- |
Pd(OAc)2 |
56 |
49 |
| H |
п-NO2 |
Me | I |
ArPd(PPh3)2I2 |
83 |
50 |
| 2-CHO | п-COMe | Bu | OTf |
Pd2(dba)3/AsPh3 |
25 |
51 |
Органостаннан 83 – производное тиазола, селективно реагирует с 4-бромхлорбензолом по атому углерода, замещённому бромом, с образованием хлорсодержащего продукта реакции 84 с выходом 80 %.52
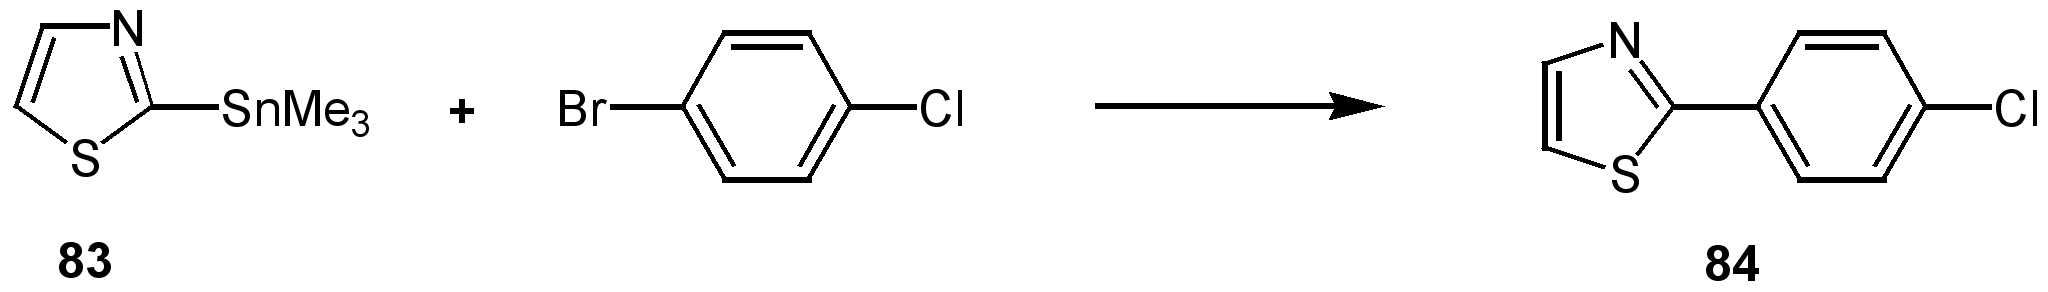
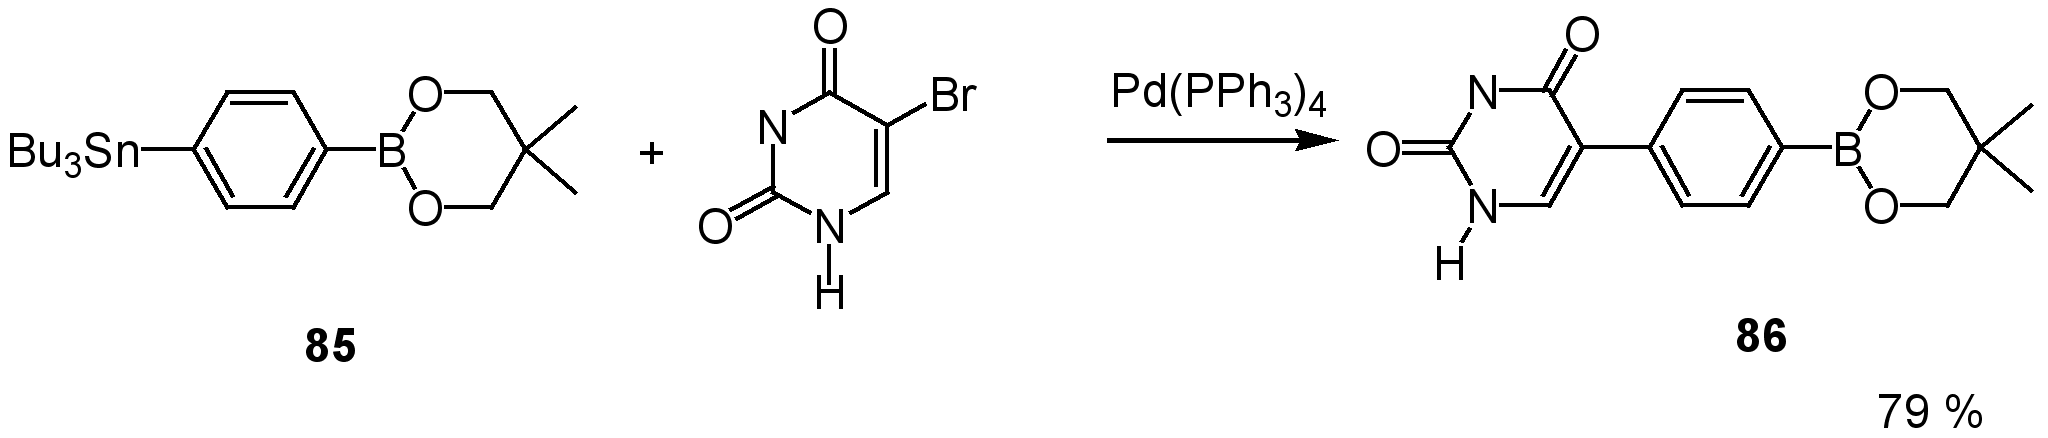
Соединение 85, содержащее наряду с оловоорганическим фрагментом остаток борной кислоты, селективно реагирует по станнильной группе (реакция Стилле), но не по остатку борной кислоты (реакция Сузуки, также катализируемая комплексными соединениями палладия).53
Во многих проблемных случаях увеличение препаративного выхода продукта реакции достигается использованием добавок солей меди.54
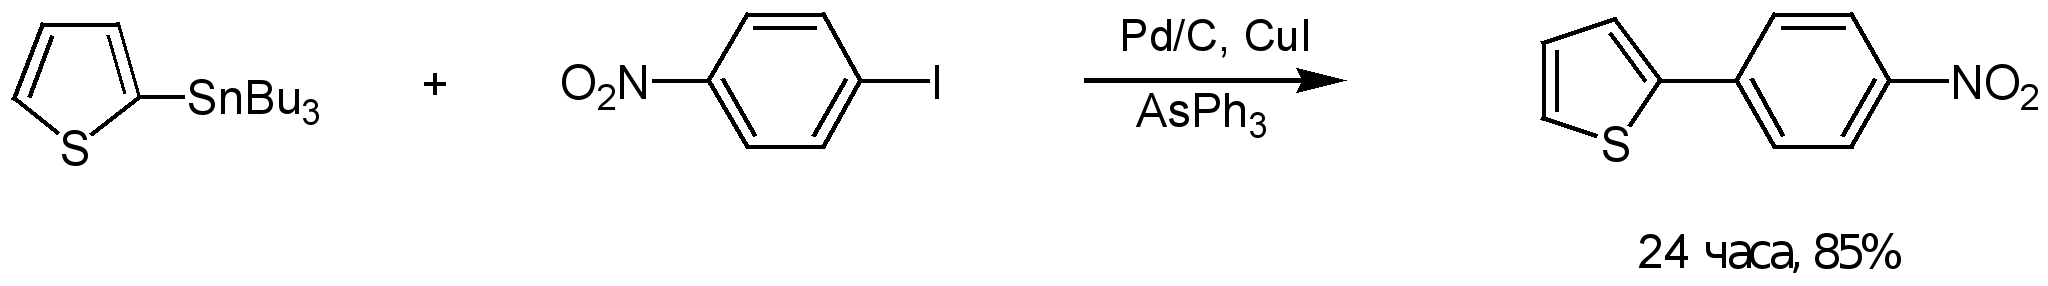
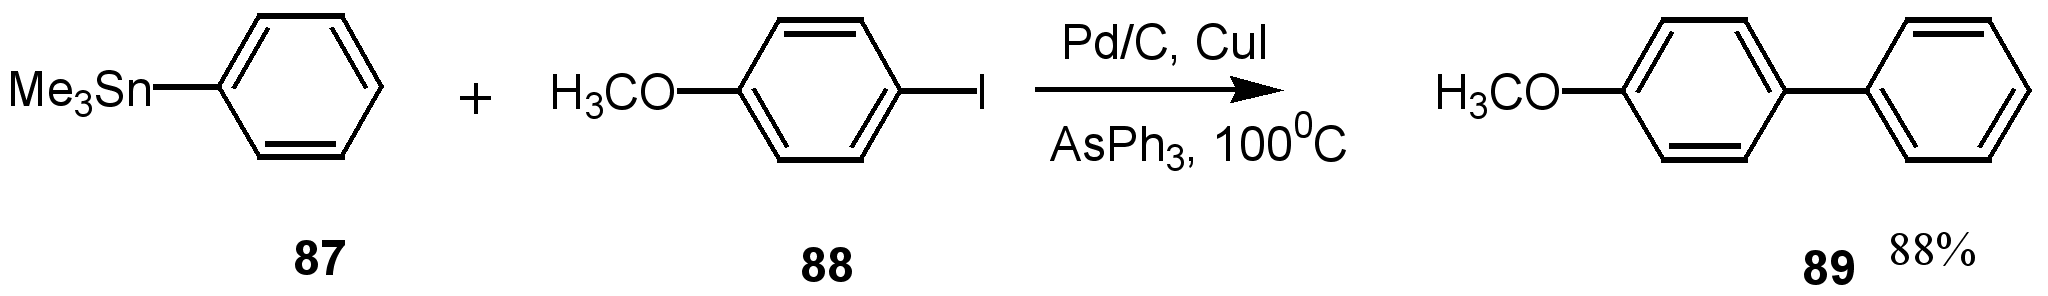
Авторами данной работы предложена удобная модификация реакции с использованием доступного катализатора – палладия на твёрдом носителе углероде (Pd/C). При использовании в качестве электрофильного реагента арилгалогенидов, содержащих метоксигруппу, наблюдалось образование бифенила, являющегося продуктом побочной реакции диметоксилирования. На примере реакции трибутилфенилстаннана 87 с пара-иоданизолом 88 подобраны оптимальные условия проведения реакции. Оказалось, что использование добавок 10% CuI и 20% AsPh3 позволяет практически полностью подавить реакцию образования бифенила, а выход целевого продукта 89 составил 88 % в отличие от 46 % выхода, наблюдаемого при использовании только лишь Pd/C.
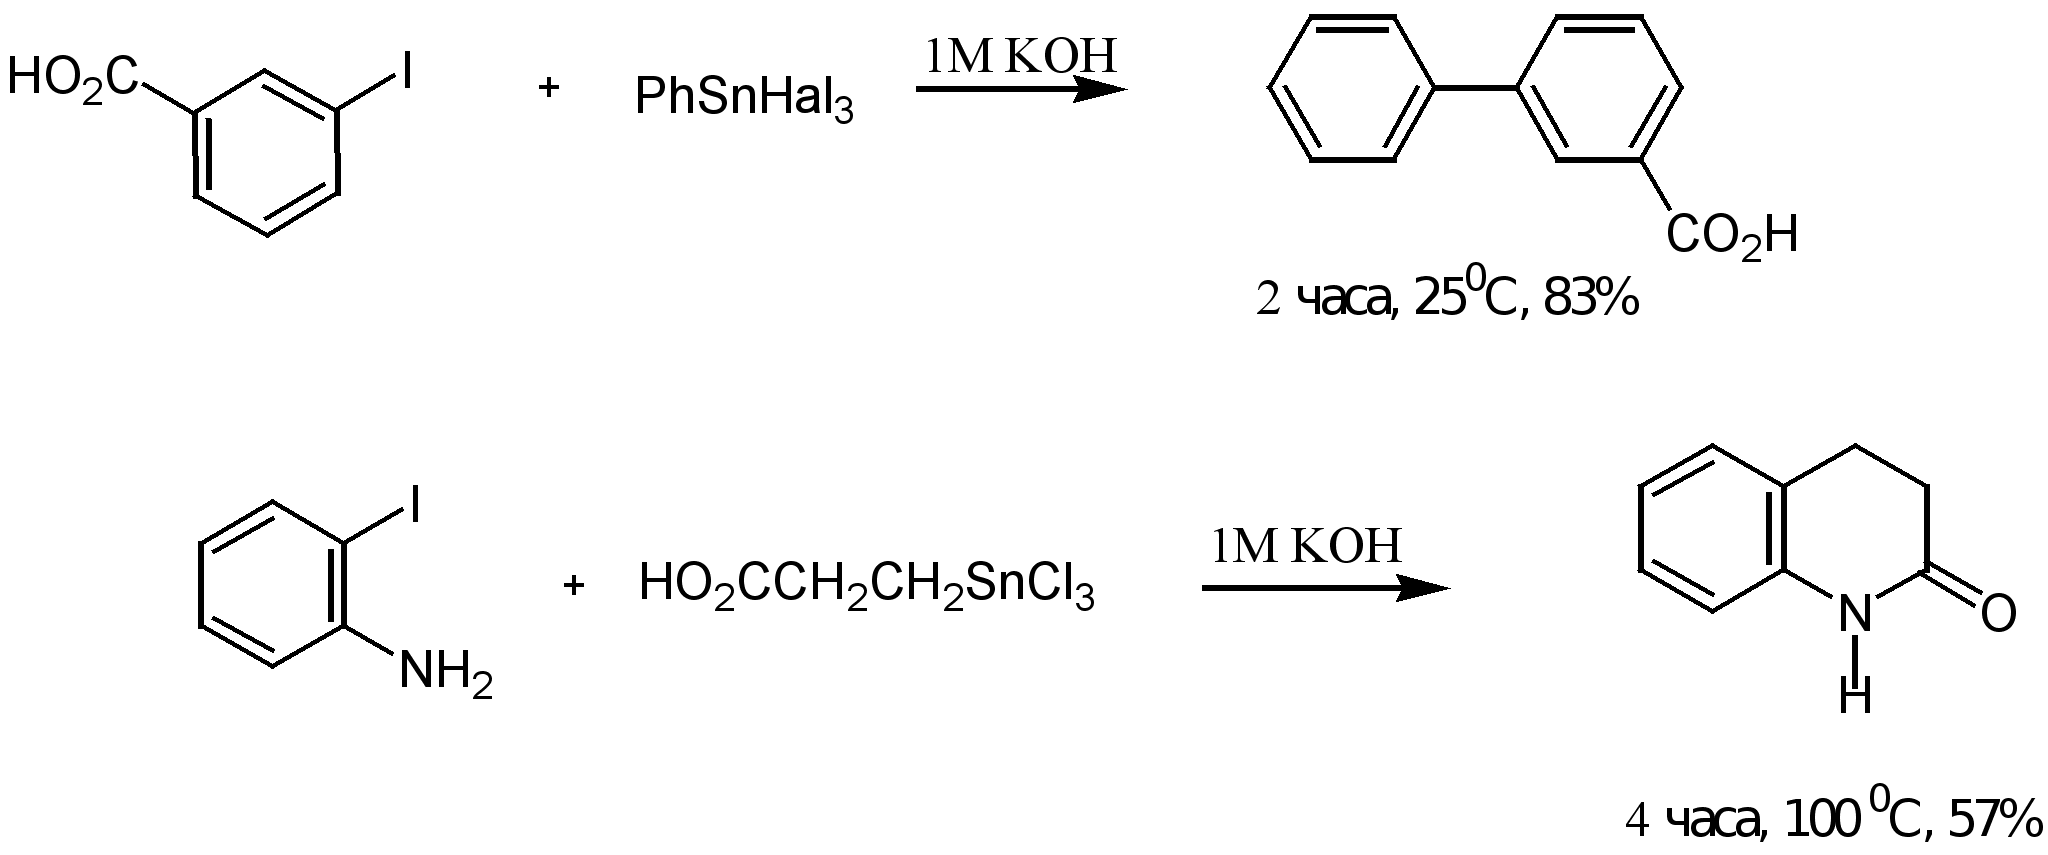
Оловоорганические гидроксиды, полученные взаимодействием едкого калия с бензотрихлоридоловом, были успешно использованы в синтезе биарилов в водной среде.55
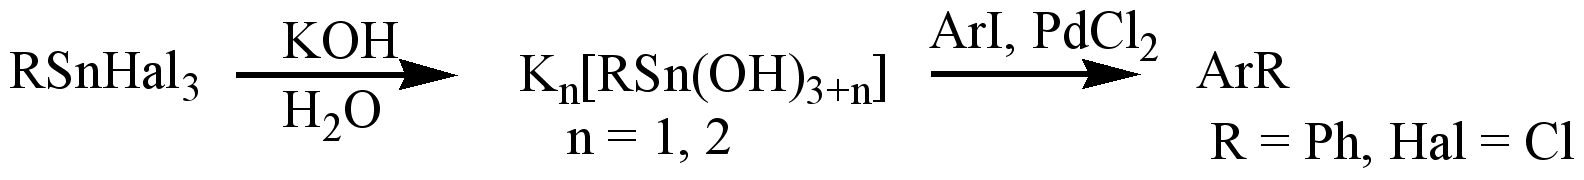
Особенно эффективен данный метод при использовании сильнополярных арилгалогенидов, содержащих кислые атомы водорода (карбоновые кислоты, фенолы и др.). Выходы при проведении данной реакции составляют от 60 до 98 %.
Реакции ацилирования органостаннанов.
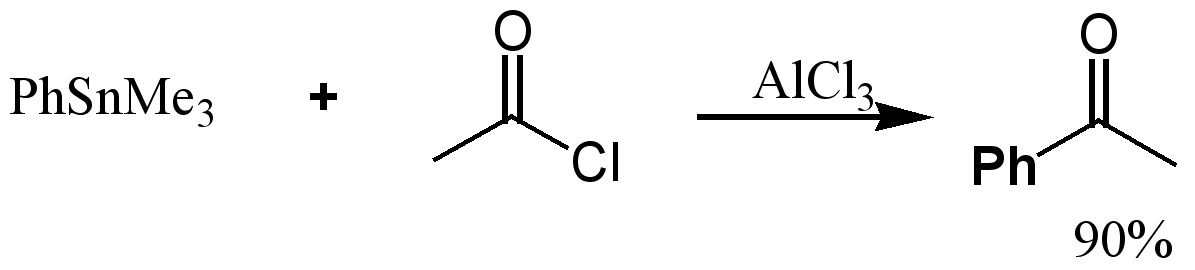
В 1942 году советскими химиками было показано, что алкил- и арилстаннаны реагируют с ацилирующими агентами в присутствии AlCl3.56
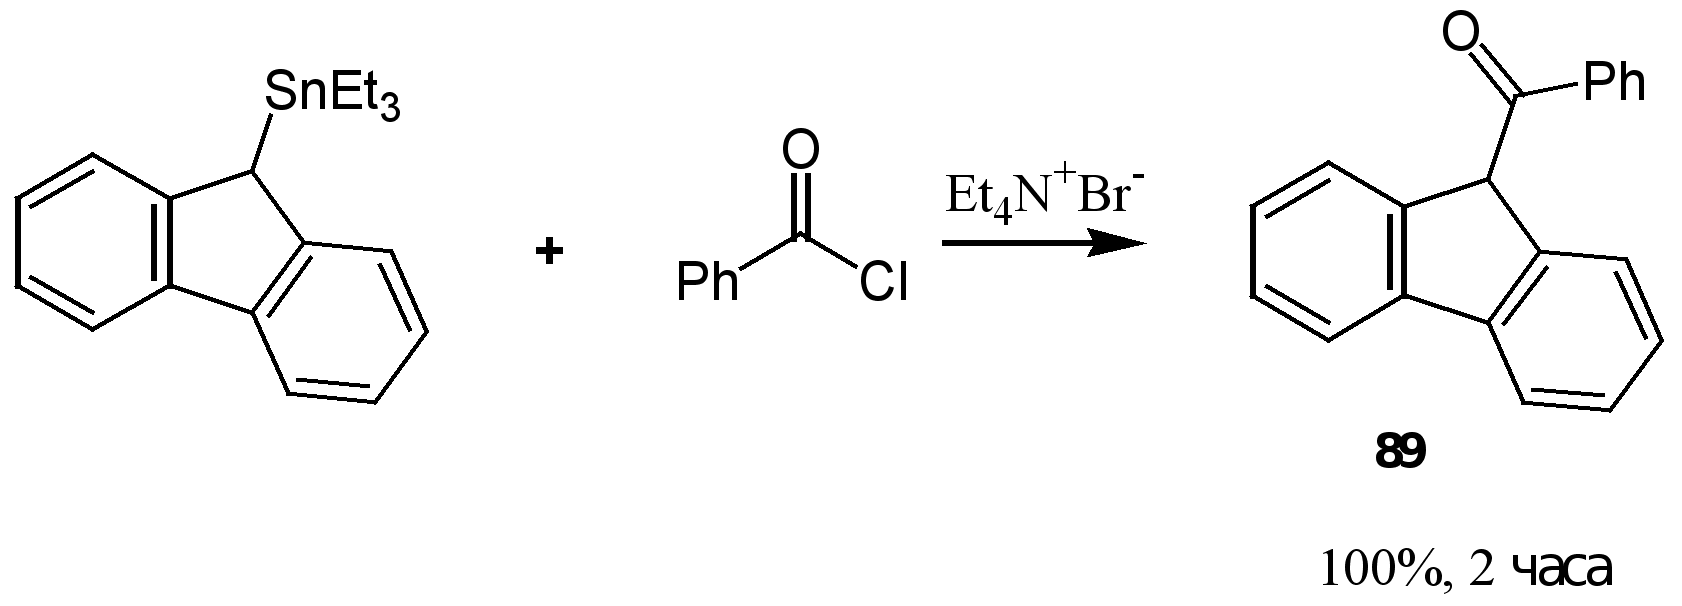
Взаимодействие хлорангидридов кислот с органостаннанами в присутствии нуклеофильных катализаторов Et4N+Br- и Et4N+Cl- позволило авторам провести реакцию в отсутствии хлорида алюминия. При этом выход кетона 89 составил 100 процентов.
Хлорангидриды кислот реагируют с органостаннанами в условиях реакции Стилле с образованием кетонов. Реакция не осложняется образованием третичных спиртов, что зачастую наблюдается при взаимодействии литий- и магнийорганических соединений с хлорангидридами кислот.Error: Reference source not found
Хлорангириды ароматических, алифатических и гетероциклических кислот могут быть введены в реакцию Стилле; выходы данной реакции составляют от 75 до 100%, а время проведения реакции не превышает одного часа.
Таким образом, например, были получены кетоны ацетиленового ряда.57
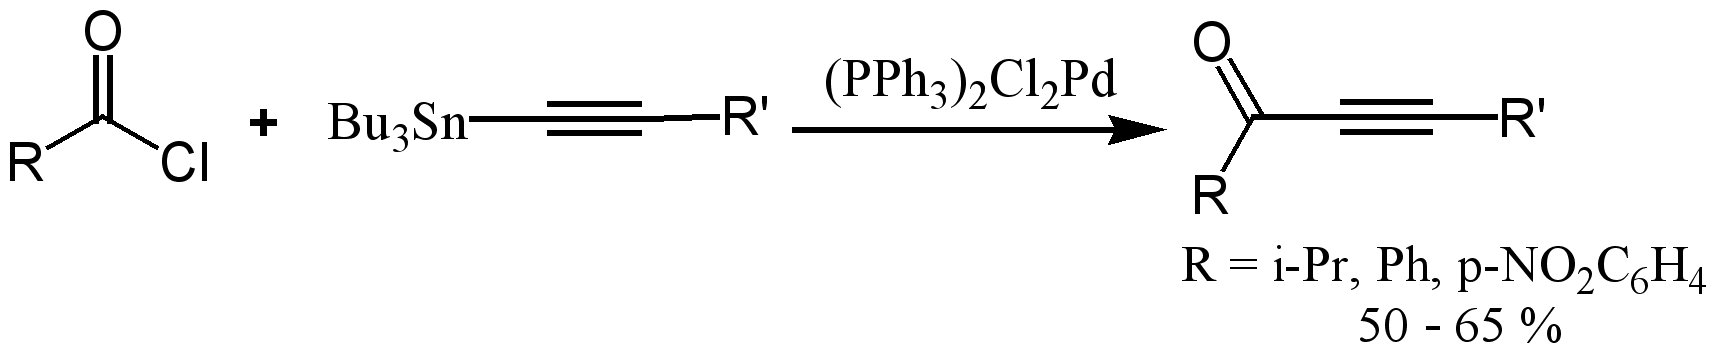
Взаимодействие триалкилпиридилстаннанов с хлорангидридами кислот открыло новый перспективный способ получения производных пиридина, многие из которых являются биологически активными соединениями.58
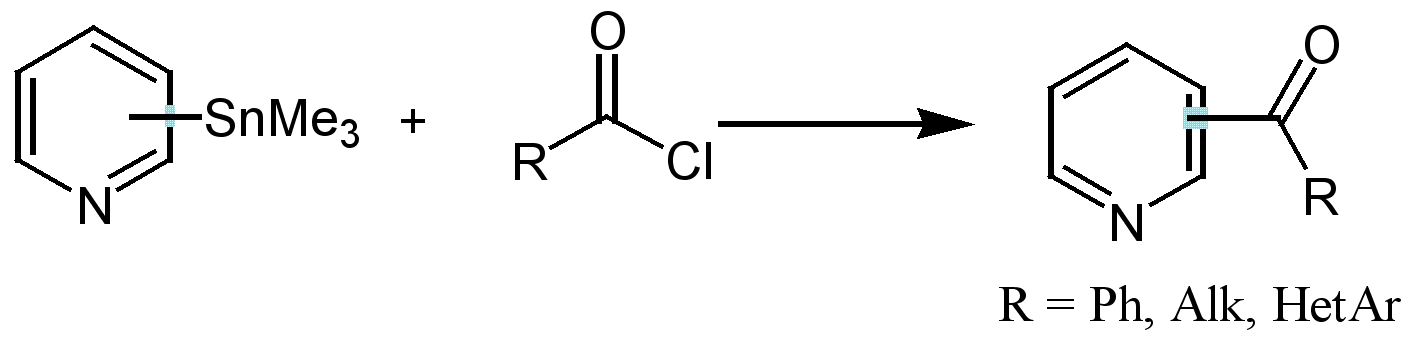
Интересно отметить, что взаимодействие 2-триметилстаннилпиридина с бензоилхлоридом при комнатной температуре происходит за 3 часа с выходом 70% даже без участия катализатора, в то время как 3- и 4-замещённые производные пиридина реагирует только в присутствии катализатора за 10 часов.
Авторы предлагают возможную интерпретацию данного неожиданно лёгкого ацилирования во второе положение пиридинового цикла: реакция начинается с нуклеофильной атаки атома азота пиридинового цикла на карбонильную группу хлорангидрида кислоты с образованием четвертичной соли с последующей миграцией ацильной группы к -атому углерода с образованием продукта реакции.
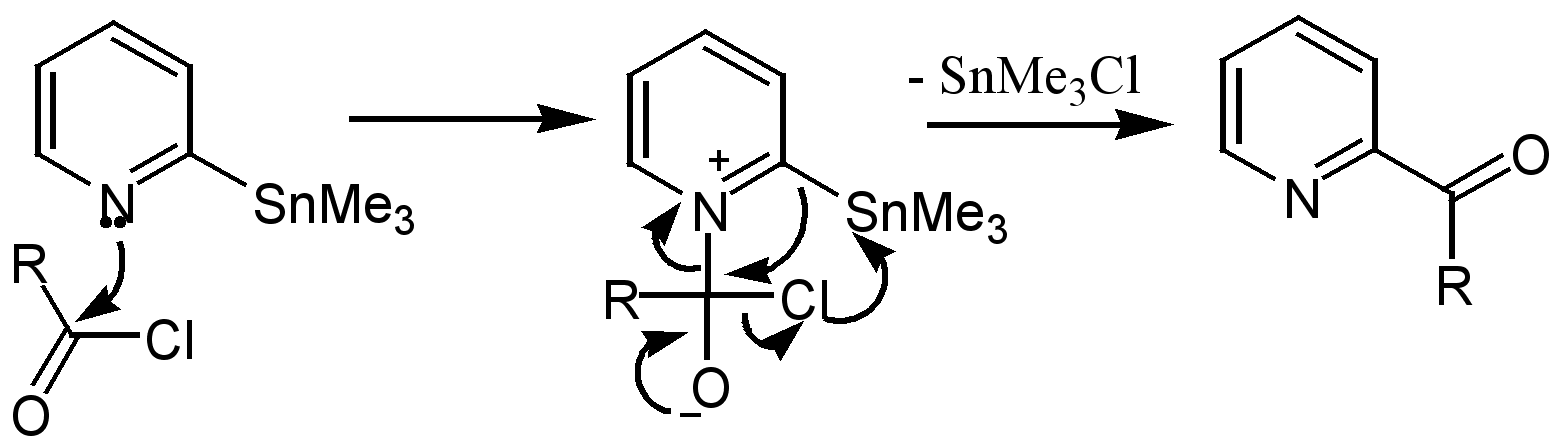
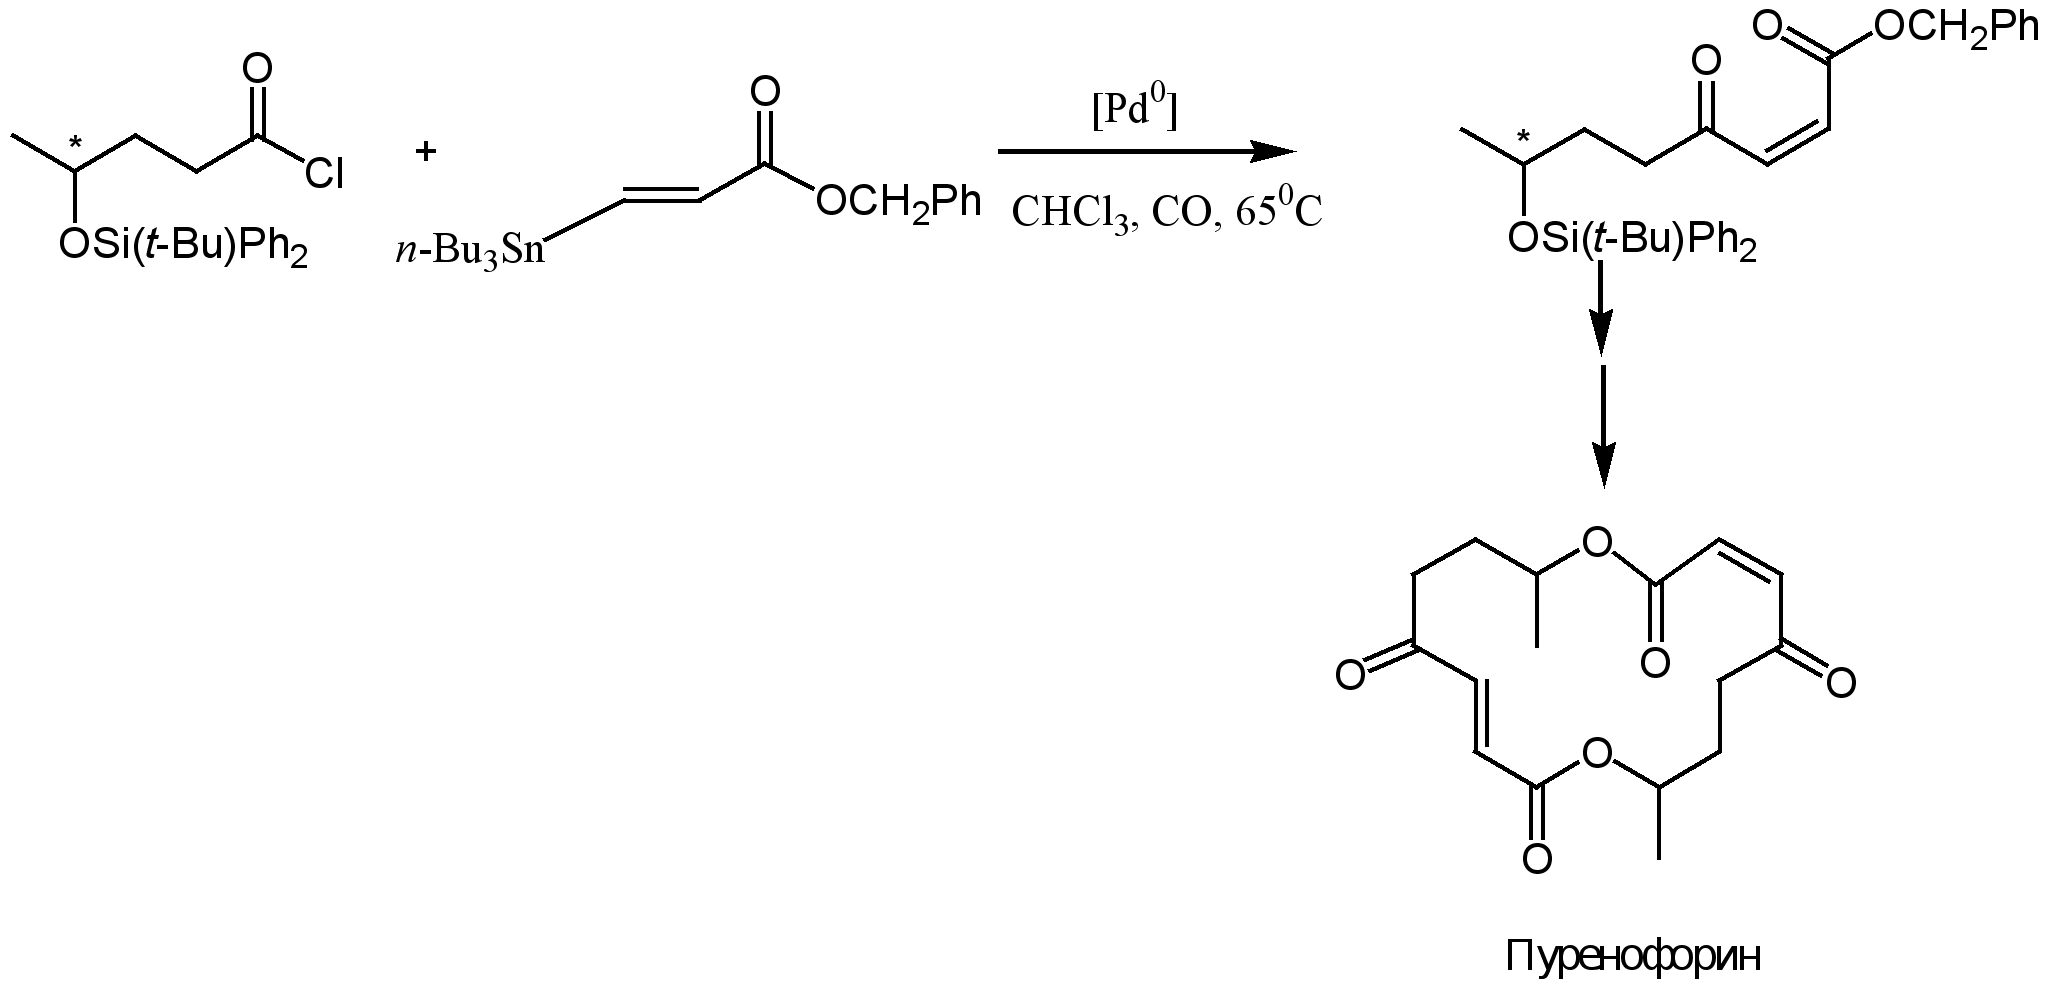
Реакция образования кетонов активно используется в синтезе природных соединений. Так, ключевой интермедиат в синтезе антибиотика пуренофорина был получен по реакции Стилле, причём реакция происходит с сохранением Z-конфигурации реагирующего ,-ненасыщенного сложного эфира.59
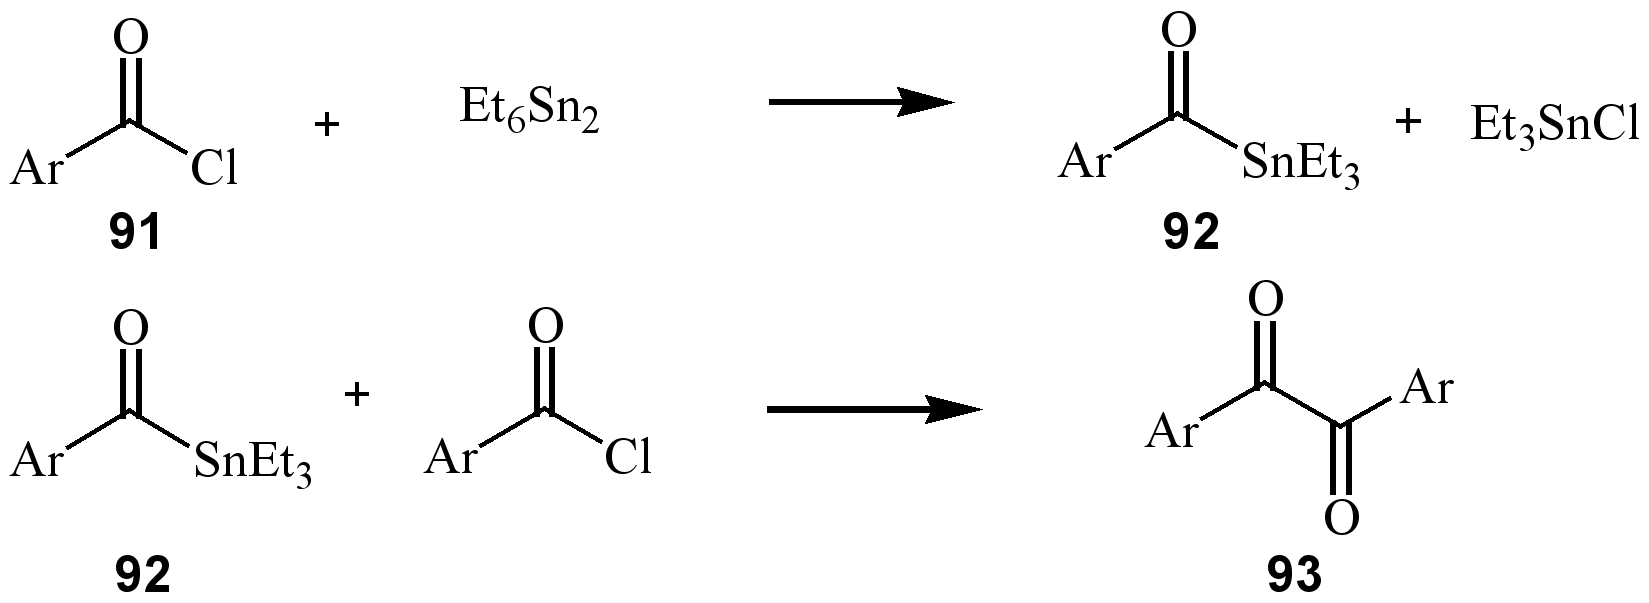
Симметричные 1,2-дикетоны могут быть получены из хлорангидридов ароматических кислот. Реакция проводится с Ѕ эквивалента Et6Sn2, взаимодействие которого с хлорангидридом бензойной кислоты 91 приводит к образованию оловоорганического реагента 92, взаимодействие которого в свою очередь с хлорангидридом кислоты 91 приводит к образованию продукта реакции 93.
3.1.2. Ртутьорганические соединения.
Ртутьорганические соединения находят несравненно меньшее применение в современном органическом синтезе по сравнению с оловоорганическими соединениями, несмотря на то, что ртутьсодержащий заместитель также проявляет исключительную совместимость с различными функциональными группами.
Ртутьорганические соединения являются очень слабыми основаниями, и в отличие от сильноосновных магний- и литийорганических соединений, чувствительных даже к незначительным количествам влаги, протонирование ртутьорганических соединений осуществляется только сильными минеральными кислотами.
Следует подчеркнуть, что в ранних работах по протонированию ртутьорганических соединений основной упор был сделан на изучении механизма реакции электрофильного замещения в ряду алифатических соединений.60 Некоторое применение нашли реакции селективного введения изотопных меток при разложении ртутьорганических соединений дейтерированными минеральными кислотами.61
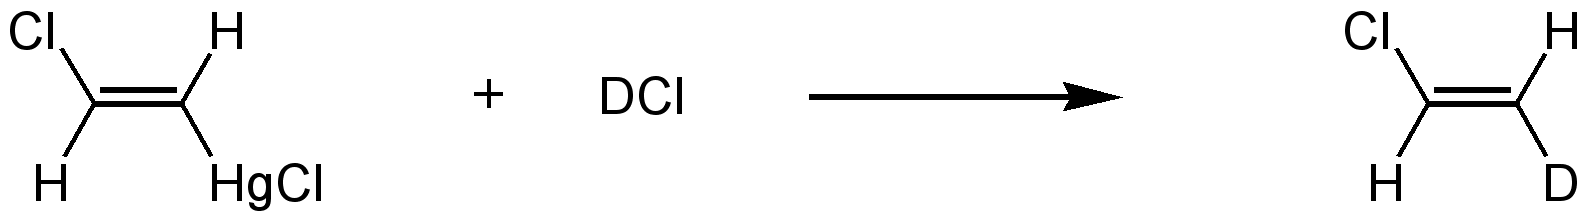
Реакция галогенирования ртутьорганических соединений является удобным методом получения галогенсодержащих органических соединений. Однако, данная реакция крайне чувствительна к условиям проведения процесса. В зависимости от структуры исходного ртутьорганического соединения, полярности растворителя, присутствия влаги или света, механизм реакции может измениться, и процесс будет проходить по радикальному механизму, что во многих случаях приводит к образованию продуктов реакции изомеризации и перегруппировки.
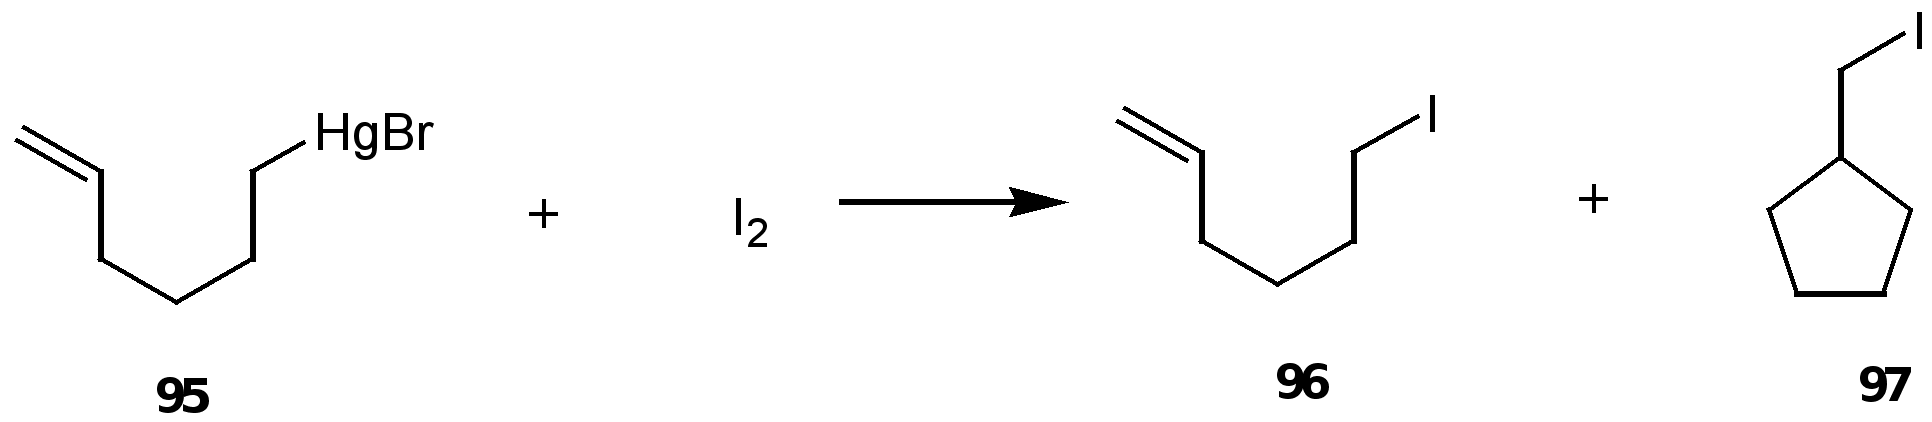
Так, при взаимодействии 6-бромомеркурогексена-1 95 с йодом наряду с ожидаемым продуктом электрофильного замещения 96, происходит образование циклического продукта 97. 62
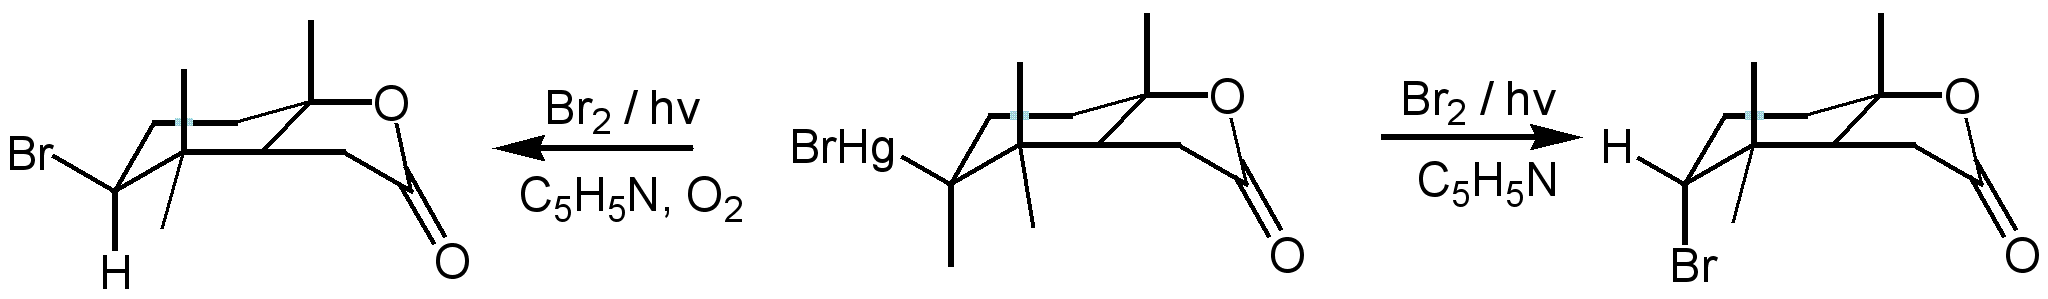
Однако, при проведении реакции галогенирования бромом, продукты перегруппировок наблюдаются в меньшей степени. А при проведении реакции в абсолютированном растворителе и в инертной атмосфере образование продуктов реакции рацемизации вообще не наблюдается.63
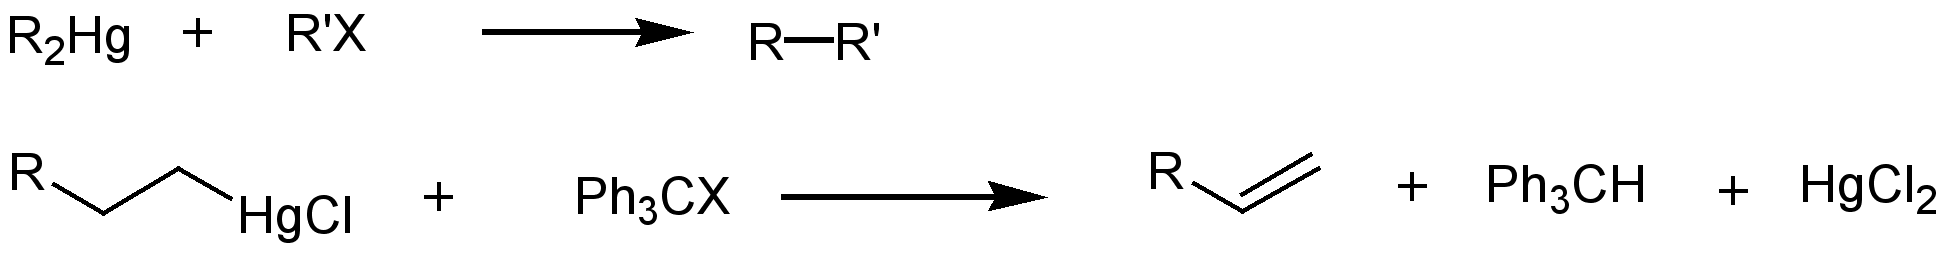
Реакции алкилирования ртутьорганических соединений проводят обычно в достаточно жёстких условиях в присутствии катализаторов, в роли которых могут выступать комплексные соединения палладия или же кислоты Льюиса. В реакцию эффективно вступают только активированные электрофильные реагенты, поэтому успешные примеры проведения реакции алкилирования были получены только при взаимодействии с трифенилметилгалогенидами и бензилгалогенидами.64 При использовании данных алкилирующих реагентов зачастую наблюдаются процессы отщепления ртутьгалогенидной группы с последующей реакцией образования двойной связи.65
Ртутьорганические соединения вступают в реакцию ацилирования. В качестве ацилирующих агентов используют ацилгалогениды в присутствии каталитических количеств солей палладия или же кислот Люиса. Выходы соответствующих кетонов обычно достаточно велики и составляют от 70 до 100 %.66
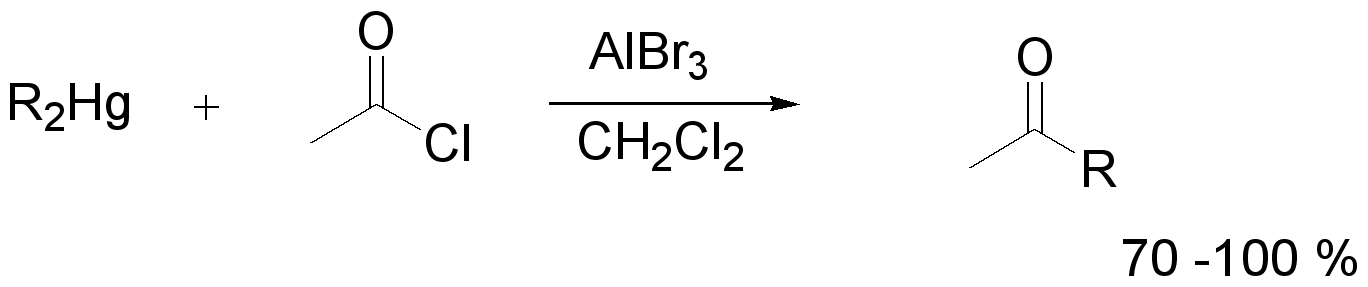
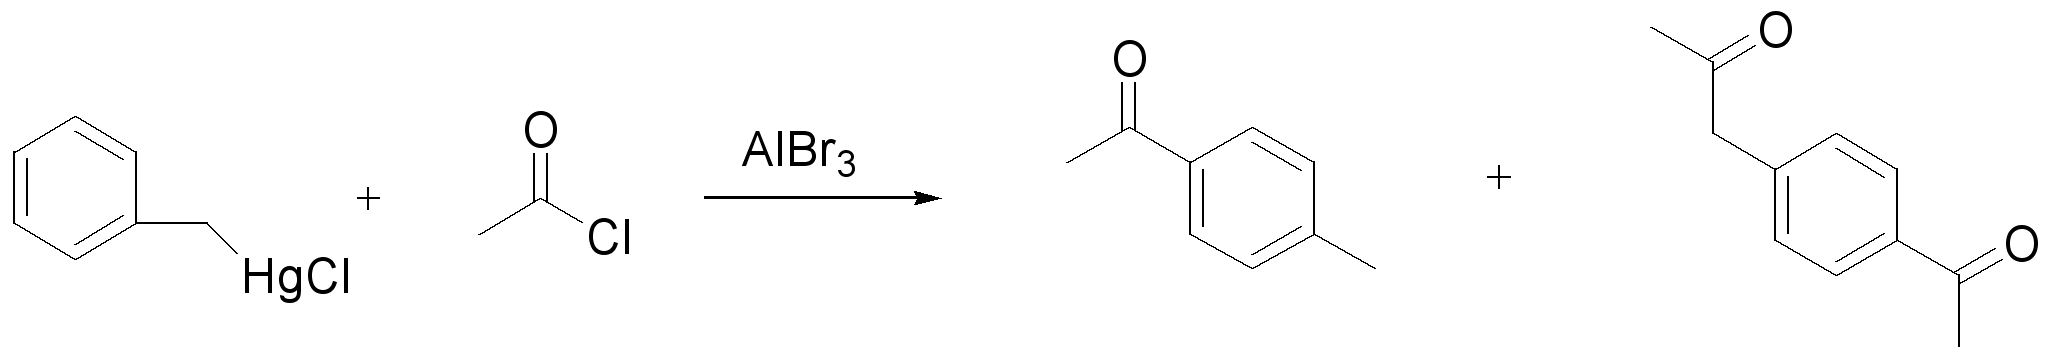
Реакции ацилирования ароматических меркурохлоридов в присутствии кислот Льюиса зачастую приводят к образованию продуктов ацилирования по бензольному кольцу.67
Взаимодействие ртутьорганических соединений с α,β-ненасыщенными карбонильными соединениями происходит исключительно как 1,4-нуклеофильное присоединение. Реакция проводится в кислой среде (активирование карбонильного соединения) в присутствии каталитических количеств солей палладия в условиях межфазного переноса.
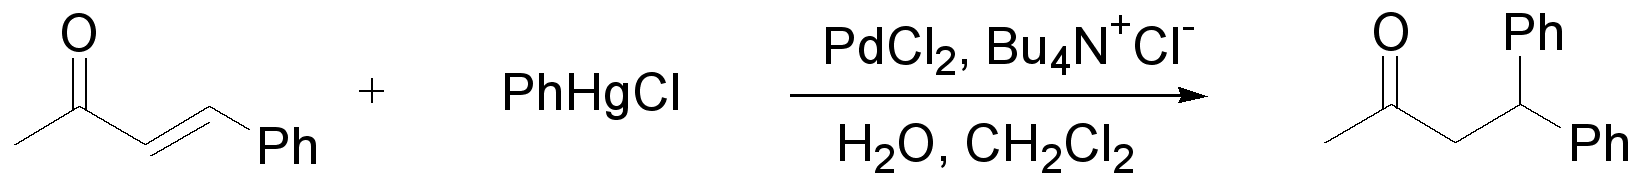
Данный литературный обзор не претендует на охват всего огромного массива знаний, накопленного в химии олово- и ртутьорганических соединений, однако, показаны наиболее интересные с точки зрения автора и относительно новые направления развития химии металлоорганических соединений, а внимание читателя принципиально акцентировано на использовании олово- и ртутьорганических соединений в качестве “скрытых” нуклеофилов, являющихся синтетическими эквивалентами соответствующих карбанионов. На многочисленных примерах показаны преимущества работы с данными соединениями, в частности, химическая толерантность металлоорганической части молекулы к присутствию активных функциональных групп, в том числе содержащих подвижные атомы водорода.
***
3.2 Синтез a-гетероатомзамещённых нитронов.
В литературе описано всего лишь несколько примеров синтеза нитронов, содержащих связь a-углерод-гетероатом. К ним относятся алкоксинитроны,68 хлорнитроны,69 фосфононитрон,70 аминонитроны71 и меркаптонитроны72. Мы использовали последовательность реакций литиирование альдонитронов - электрофильное замещение с целью синтеза различных неизвестных и недоступных ранее a-гетероатомзамещённых нитронов.
Так, взаимодействие литиированного нитрона 58 с пара-толуолсульфохлоридом с высоким выходом приводит к образованию соединения, дающего положительную пробу Бельштейна на присутствие атома галогена. В спектре ЯМР 1Н полученного соединения наблюдаются лишь сигналы протонов геминальных метильных групп имидазолинового цикла при 1.1 и 1.3 м.д. и протонов группы N-CH3 при 2.2 м.д. В спектре ЯМР 13С полученного соединения наблюдаются лишь сигналы атомов углерода геминальных метильных групп при 23.43 и 23.75 м.д. и группы N-CH3 при 27.25 м.д., сигналы атомов углерода в положении 2 и 5 имидазолинового цикла при 63.28 и 90.26 м.д., и сигнал при 132.46 м.д., отнесённый к резонансу атома углерода нитронной группы. В масс-спектре полученного соединения имеется пик молекулярного иона с массой 190.08729 м.д., соответствующей соединению с брутто формулой С8Н15N2OCl. На основании данных элементного анализа и спектральной информации полученному соединению была приписана структура 4-хлоро-1,2,2,5,5-пентаметил-3-имидазолин- 3-оксида 100.
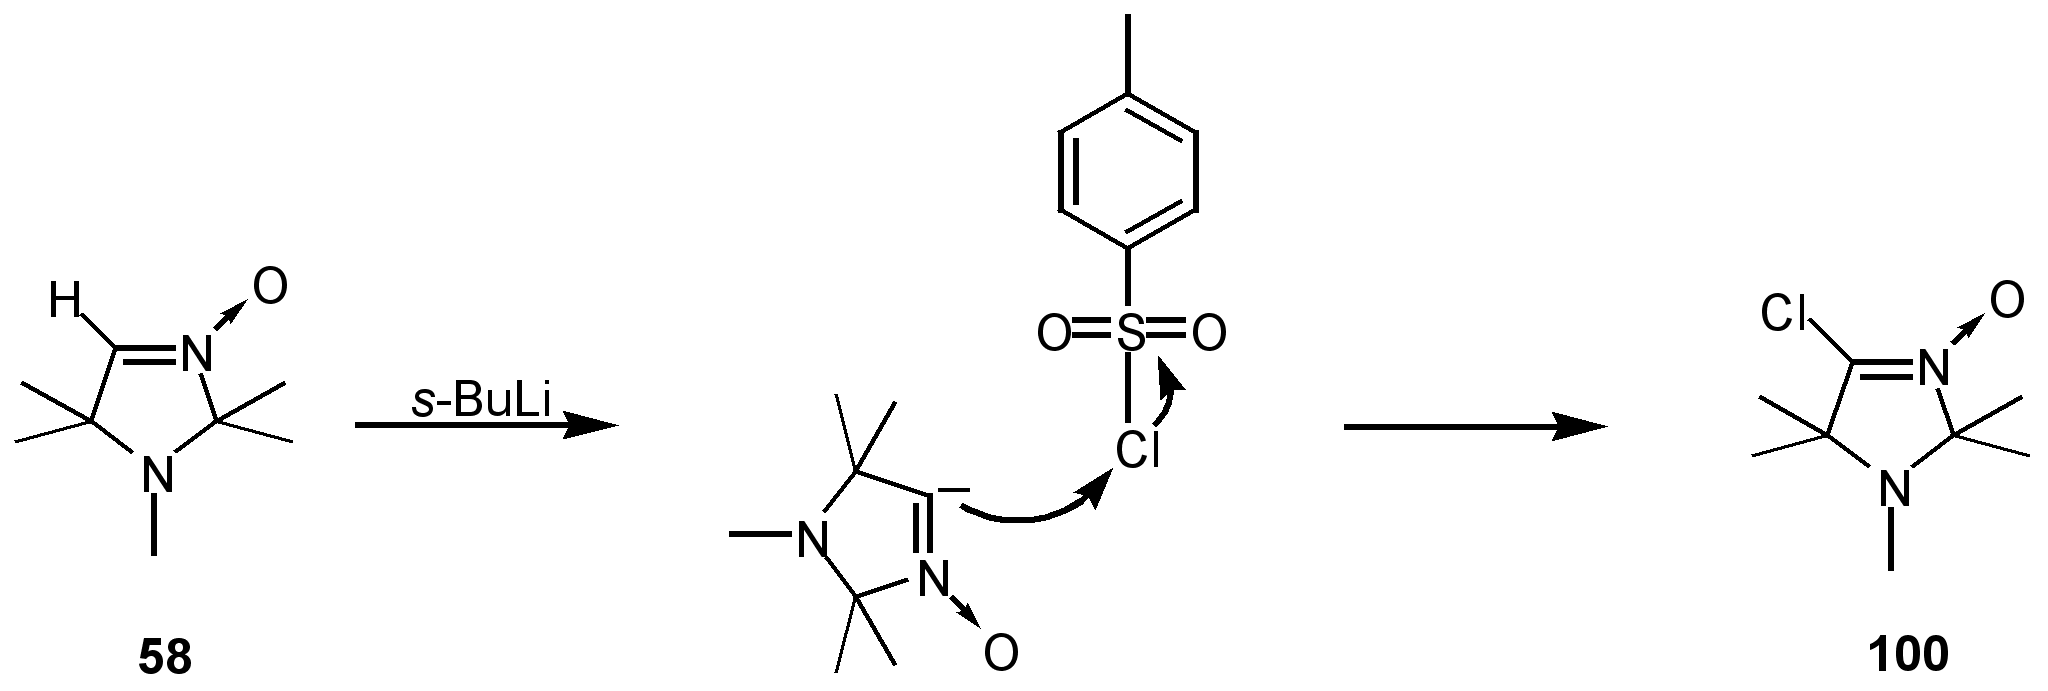
В перекристаллизованном виде a-хлорнитрон 100 может храниться при -5 0С длительное время без каких-либо следов разложения. Однако, хлорнитрон полностью разлагается в течение суток в органическом растворителе при комнатной температуре.
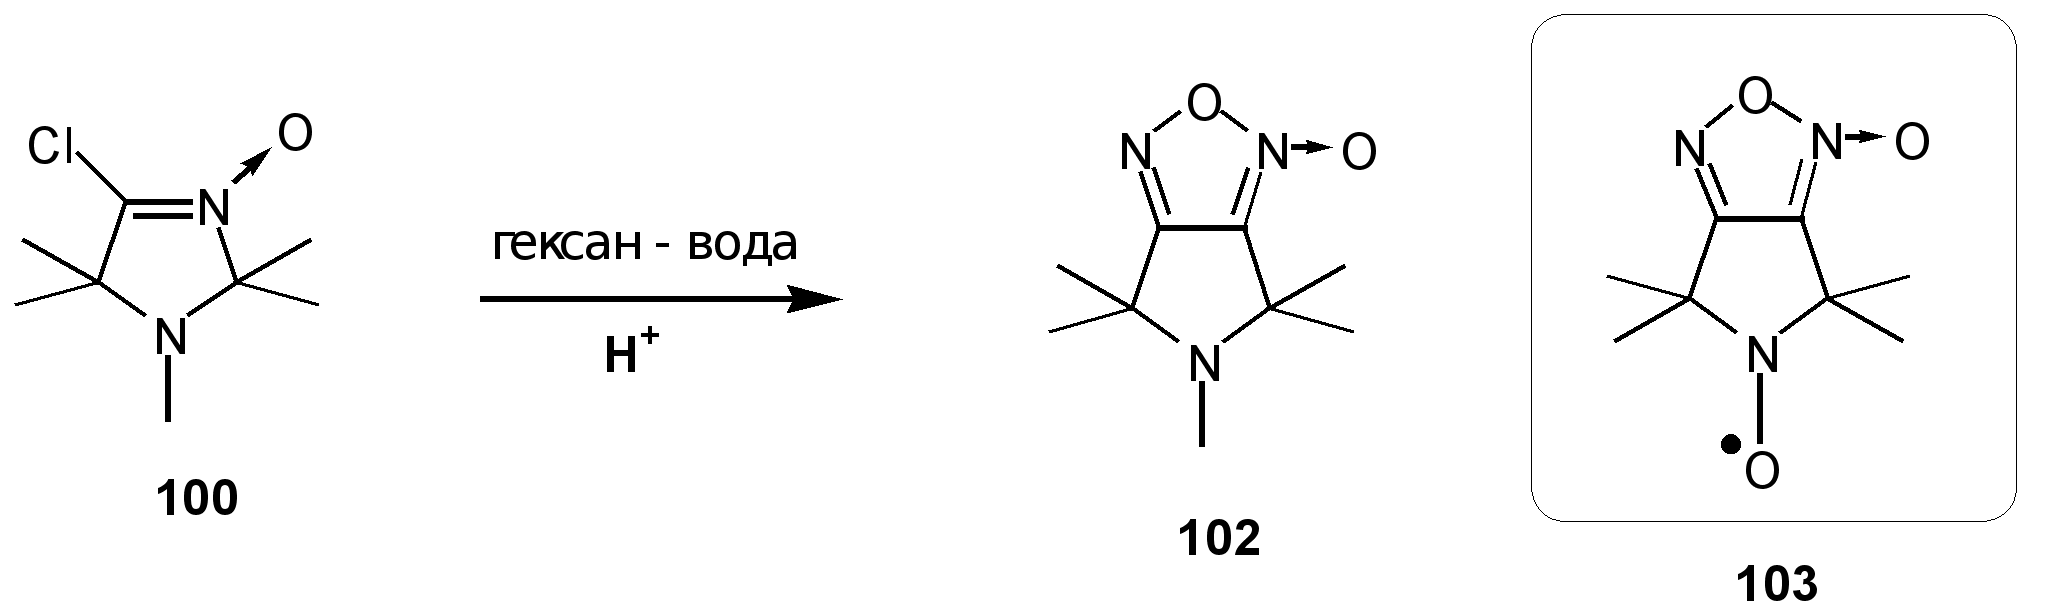
При попытке замещения атома хлора в -хлорнитроне 100 на фтор в условиях межфазного катализа, было получено, по данным тонкослойной хроматографии, слабополярное соединение, в котором, по данным спектра ЯМР 13С, отсутствовал 3-имидазолин-3-оксидный фрагмент. В двухфазной системе гексан - 2 % водная уксусная кислота (1:1) из a-хлорнитрона в течение 30 минут образуется то же соединение, которое и было выделено из реакционной смеси с выходом 80 %. Данное превращение не наблюдается в сухом гексане в присутствии уксусной кислоты.
С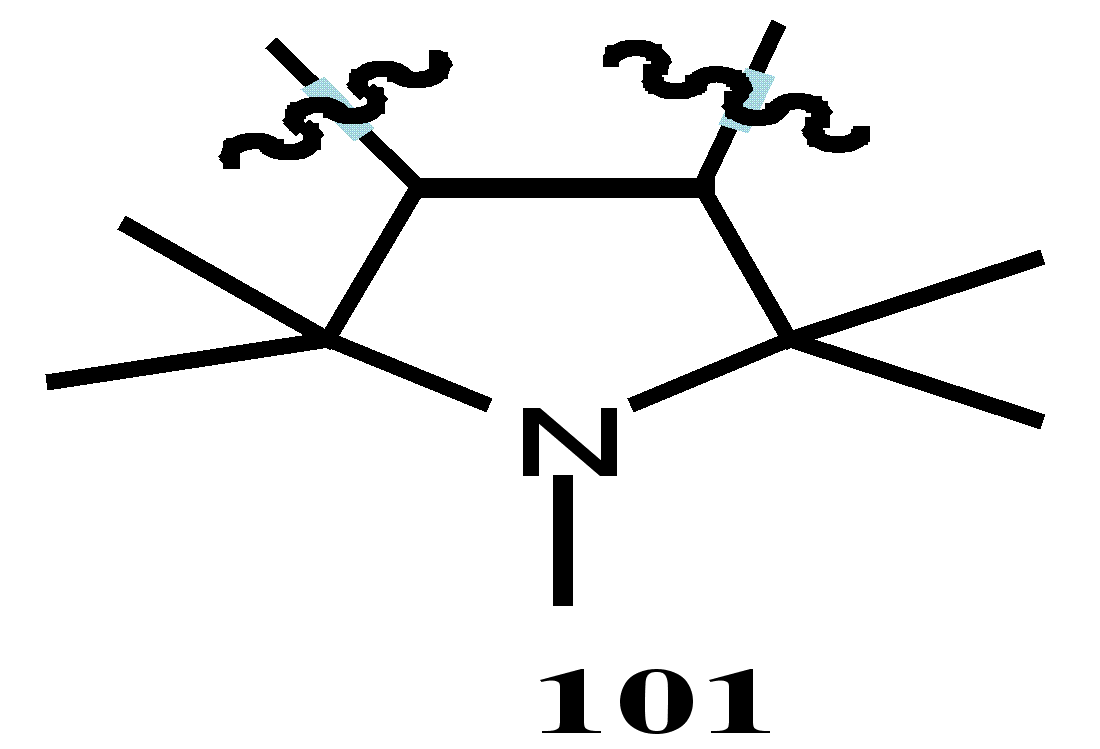 пектр
ЯМР 13С
полученного
соединения
содержит сигналы
атомов углерода
в алифатической
области при
22.41, 24.33 и 25.54 м.д., и сигналы
при 58.57, 59.21, 168.54 и 117.13 м.д..
Сигналы в области
55-70 м.д. характерны
для резонанса
четвертичных
атомов углерода,
находящихся
в соседнем
положении к
атому азота,73
и их наличие
наводит на
мысль о существовании
фрагмента 101
в структуре
молекулы и об
отсутствии
3-имидазолин-3-оксидного
фрагмента.
Сигнал при
168.54 м.д. был отнесён
к резонансу
атомов углерода
группы С=N,
а при 117.13 м.д. - к
резонансу атома
углерода фрагмента
С=NO.
В масс-спектре
синтезированного
соединения
имеется пик
молекулярного
иона с массой
197.11648 а.е.м., соответствующей
брутто формуле
C9H15N3O2.
Имеющиеся
спектральные
данные позволили
идентифицировать
полученное
соединение
как
4,4,5,6,6-пентаметил-5,6-дигидро-4Н-пирроло[3,4-с][1,2,5]оксадиазол-1-оксид
102. ИК-спектр
полученного
соединения
по набору колебаний
подобен спектру
производного
фуроксана 103,
полученного
ранее независимым
способом.74
В частности,
характерной
чертой ИК спектров
обсуждаемых
соединений
является наличие
интенсивной
полосы колебаний
при 1666 см-1.
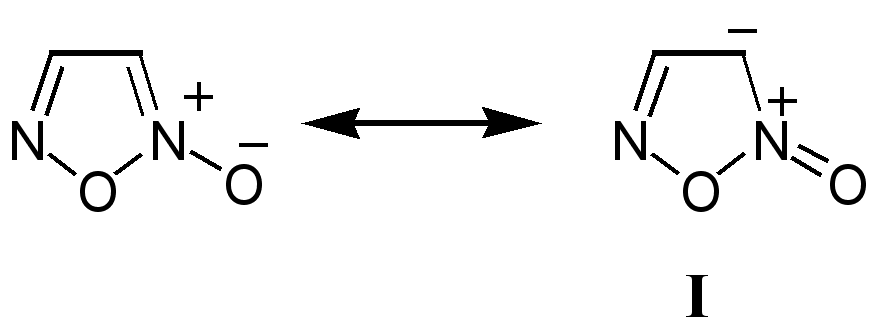
В спектре ЯМР 13С обращает на себя внимание большая разница в химических сдвигах атомов углерода фуроксанового цикла, составляющая 51 м.д.. Как известно анизотропные эффекты практически не влияют на положение сигнала в спектре ЯМР 13С, поэтому, по мнению ряда авторов,Error: Reference source not found дополнительное экранирование достигается за счёт повышения электронной плотности на атоме углерода, примыкающем к N-оксидной группе, благодаря значительному вкладу в резонансный гибрид структур типа I.
Образование производного фуроксана 102 может быть объяснено следующей схемой. На первой стадии реакции происходит гидролиз a-хлорнитрона 100 с образованием a-хлороксима d. Элиминирование молекулы НСl из a-хлороксима приводит к образованию окиси нитрила e, димеризация которой приводит к формированию фуроксановой гетероциклической системы.75 Протонирование метиламиногруппы и последующее отщепление метиламина приводит к образованию третичного карбокатиона h, нуклеофильная атака которого атомом азота группы NHCH3 с последующим депротонированием приводит к образованию конечного продукта реакции 102 (см. Схема 1). Мы считаем, что образование продукта 102 связано с низкой гидролитической устойчивостью имидазолинового цикла.
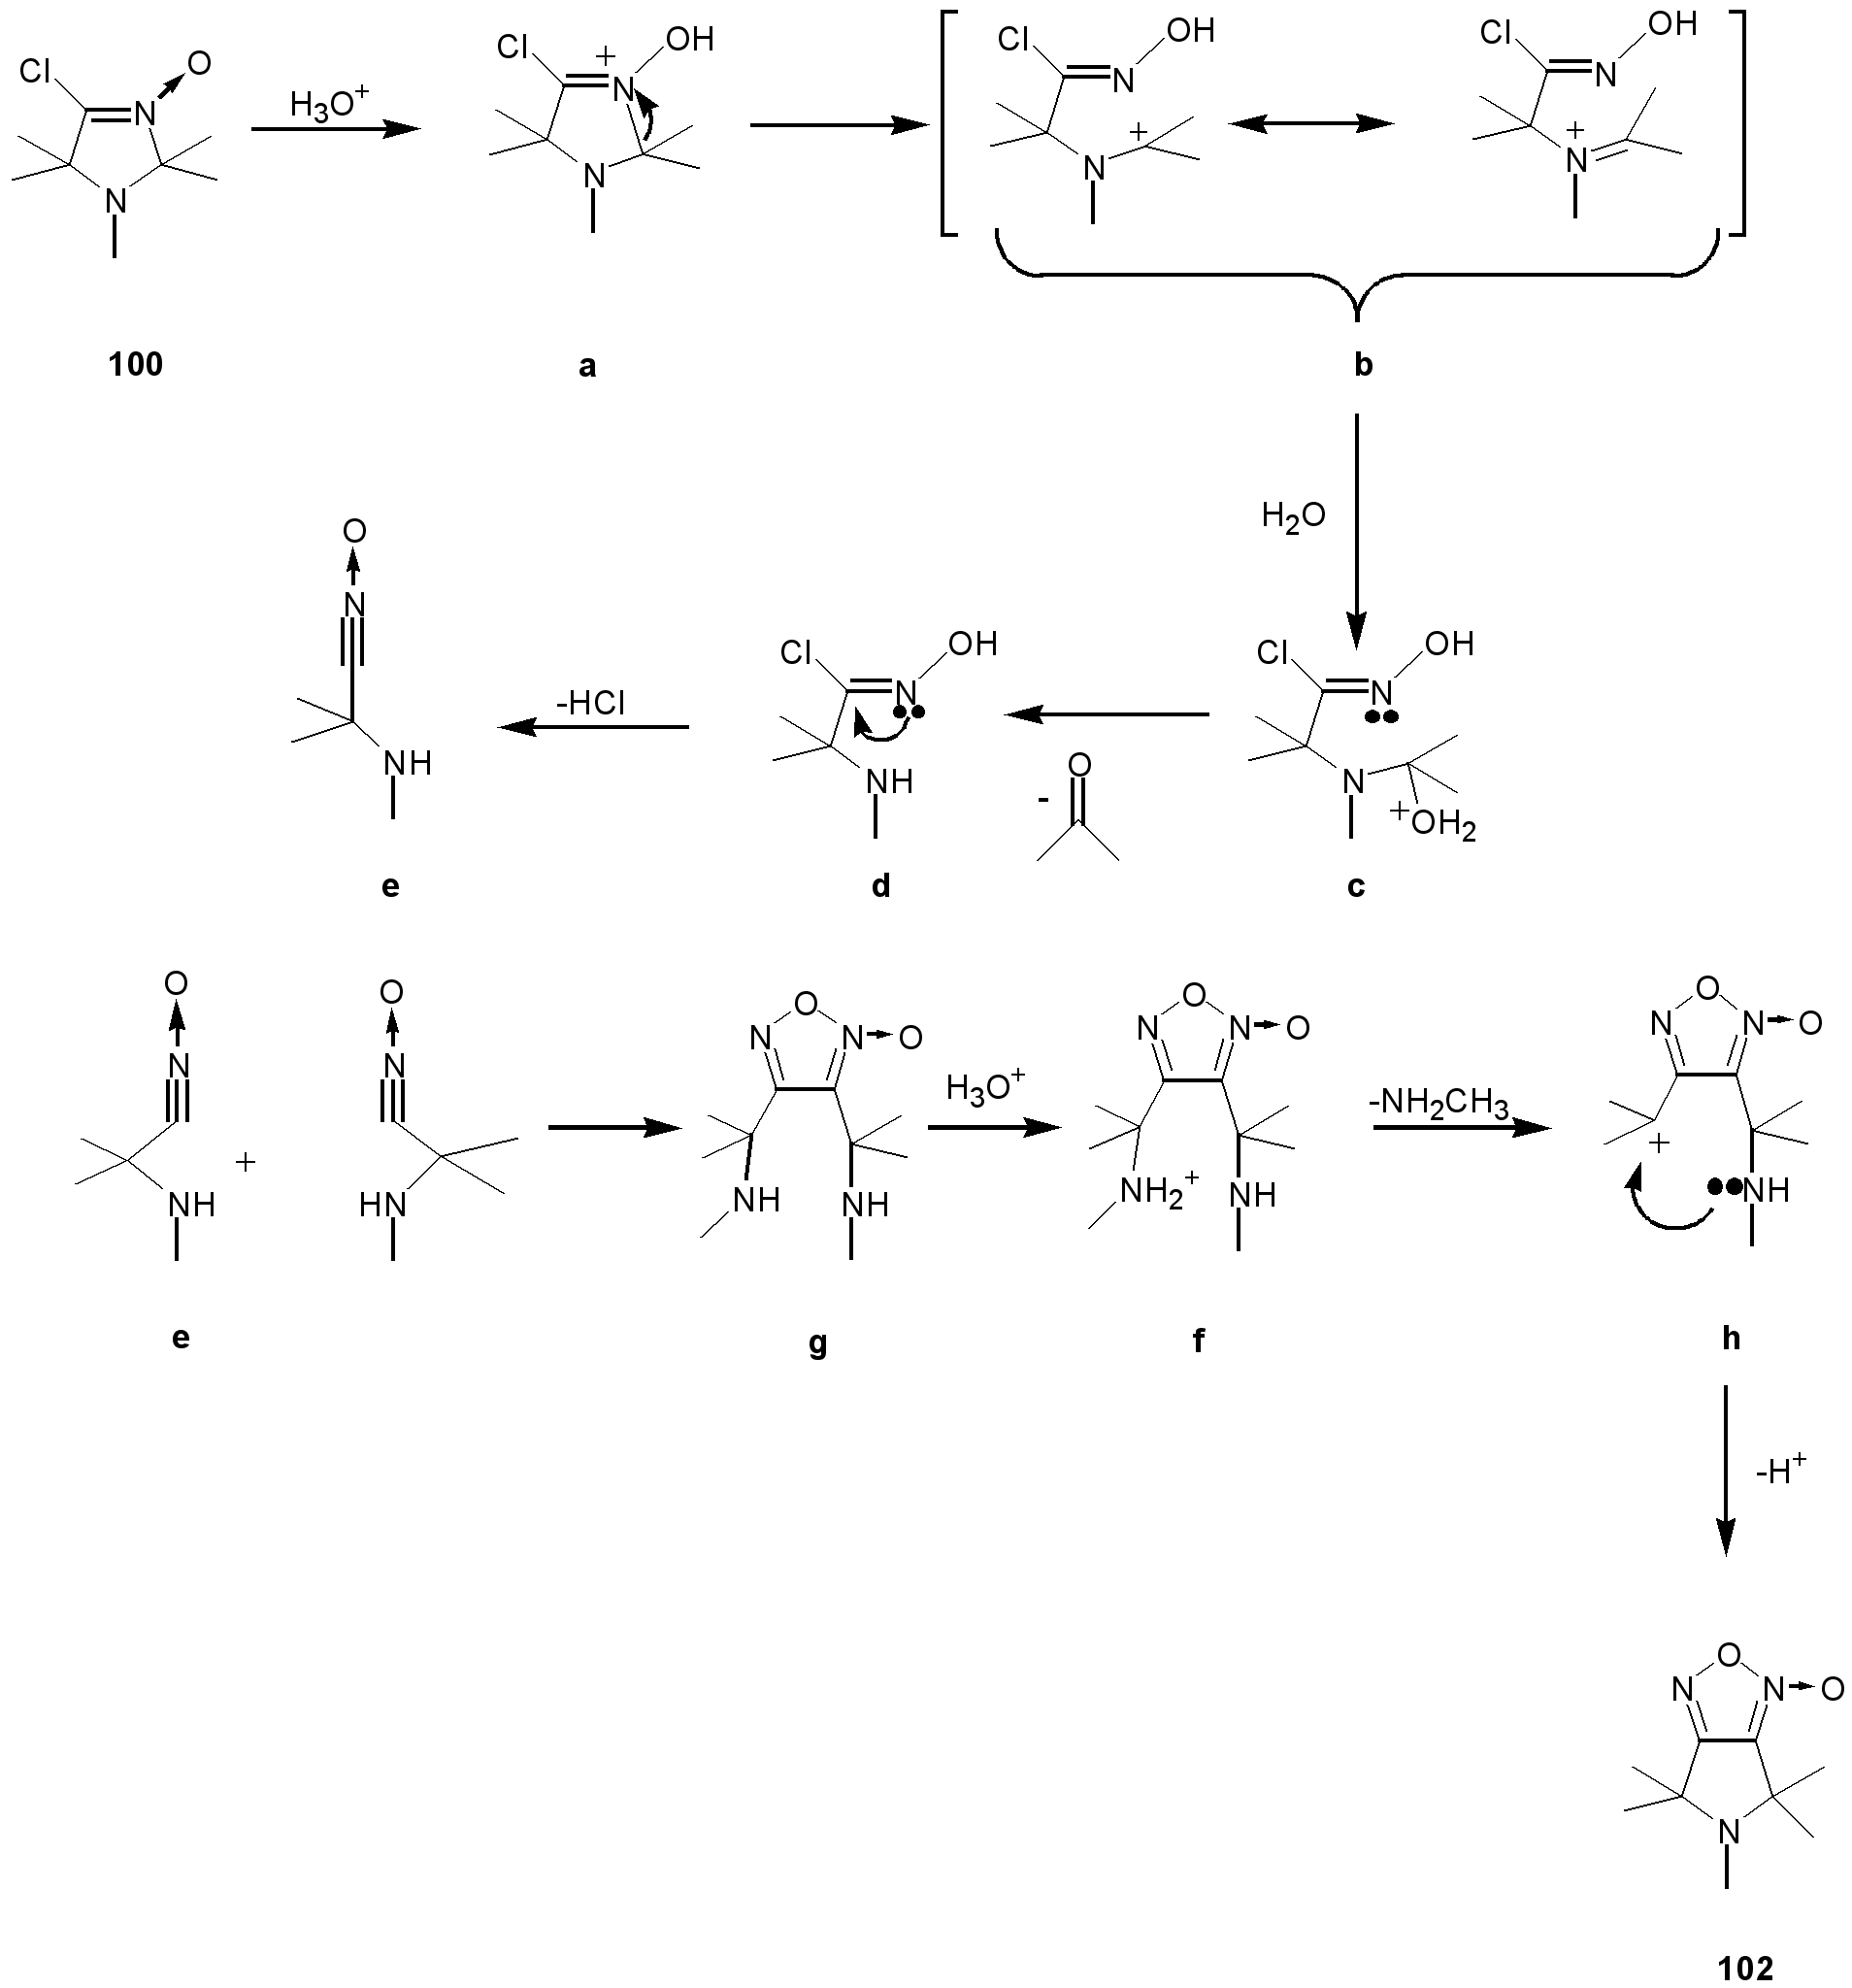
Схема 1
Реакция литиированного производного альдонитрона 58 с пара-толуолсульфофторидом приводит к образованию кристаллического соединения, в масс-спектре которого имеется пик молекулярного иона с массой 310.13482 а.е.м., соответствующей брутто-формуле C15H22N2O3S. В спектре ЯМР 13С полученного соединения наряду с сигналами атомов углерода геминальных метильных групп и группы N-CH3 при 23.92 и 24.27 м.д. при 26.60 м.д. соответственно и сигналами узловых атомов углерода имидазолинового цикла при 64.73 м.д. и 92.73 м.д., наблюдаются сигналы ароматических атомов углерода при 129.23, 129.13, 135.20, 142.67 м.д., и метильной группы толуолсульфонильного фрагмента при 21.63 м.д., а также сигнал при 145,37 м.д., отнесенный к резонансу атома углерода нитронной группы.
На основании спектральных данных и данных элементного анализа полученному соединению была приписана структура 1,2,2,5,5-пентаметил-4-(толуол-4-сульфонил)-3-имидазолин-3-оксида 104. Таким образом, взаимодействие литиированного производного альдонитрона 58 с пара-толуолсульфофторидом приводит к образованию продукта замещения фтора на имидазолиновый остаток.
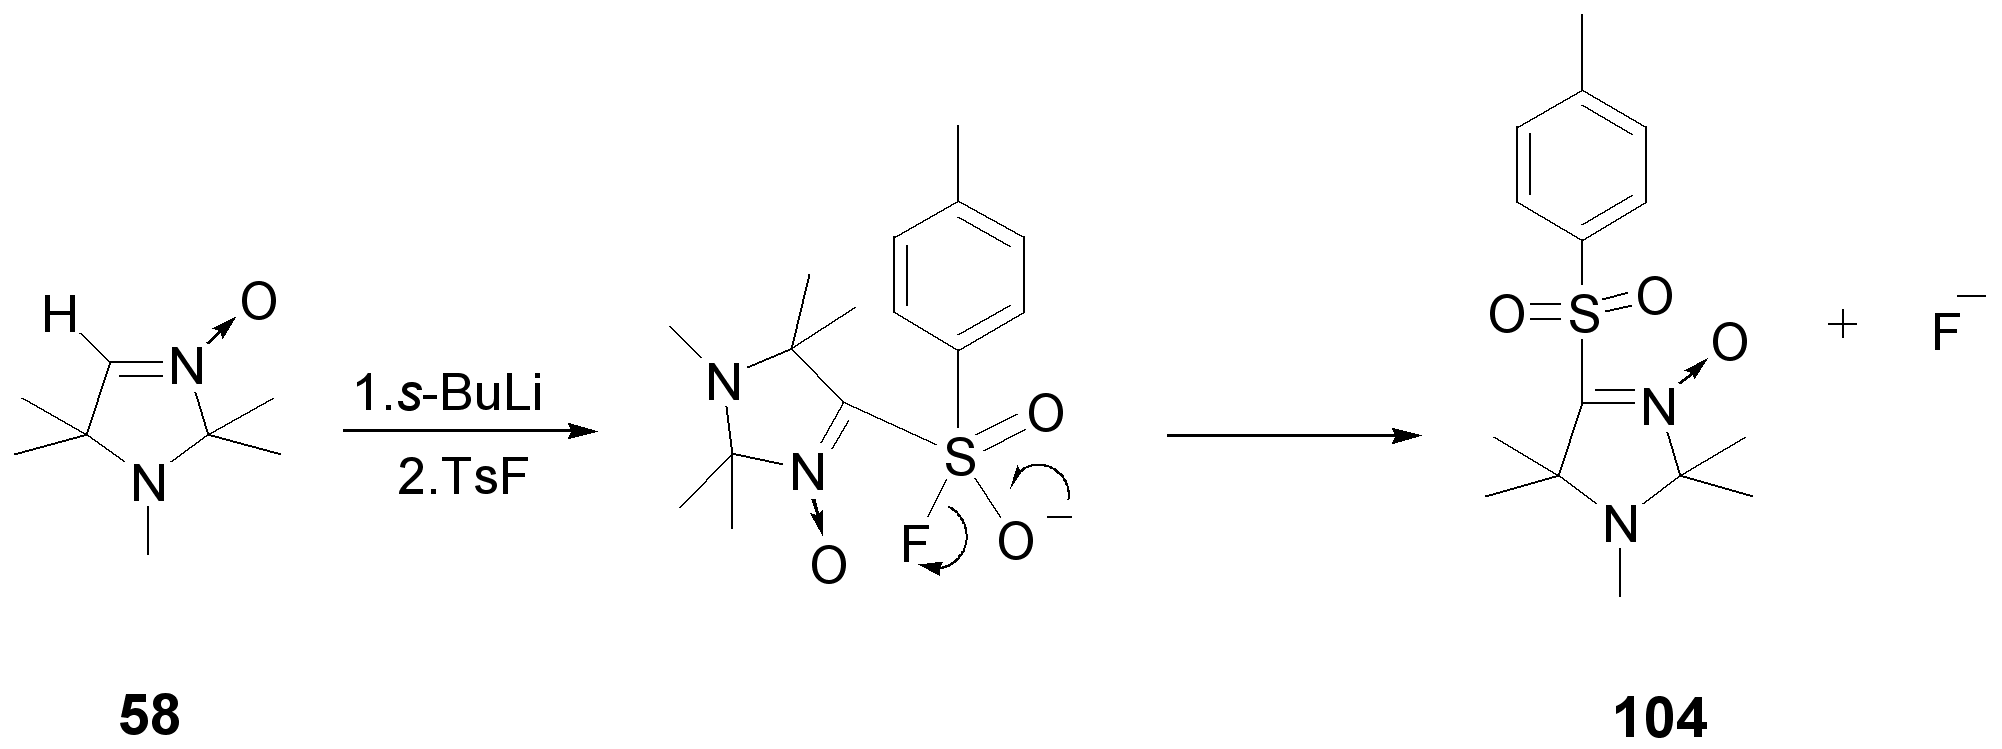
Полученный нами результат находится в соответствии с литературными данными, согласно которым реакции литийорганических соединений с фторангидридами сульфоновых кислот приводит к образованию соответствующих сульфонов, а при взаимодействии с хлорангидридами сульфоновых кислот происходит образование соответствующих хлорзамещённых производных.76 Различная реакционная способность TsF и TsCl связана, видимо, с большей электротрицательностью атома F, что приводит к увеличению чувствительности атома серы к атаке нуклеофильным реагентом.
Взаимодействие литиированного производного альдонитрона 58 с Ph2P(O)Cl приводит к образованию 1,2,2,5,5-пентаметил-4-дифенилфосфиноил-3-имидазолин-3-оксида 105 с выходом 60%.
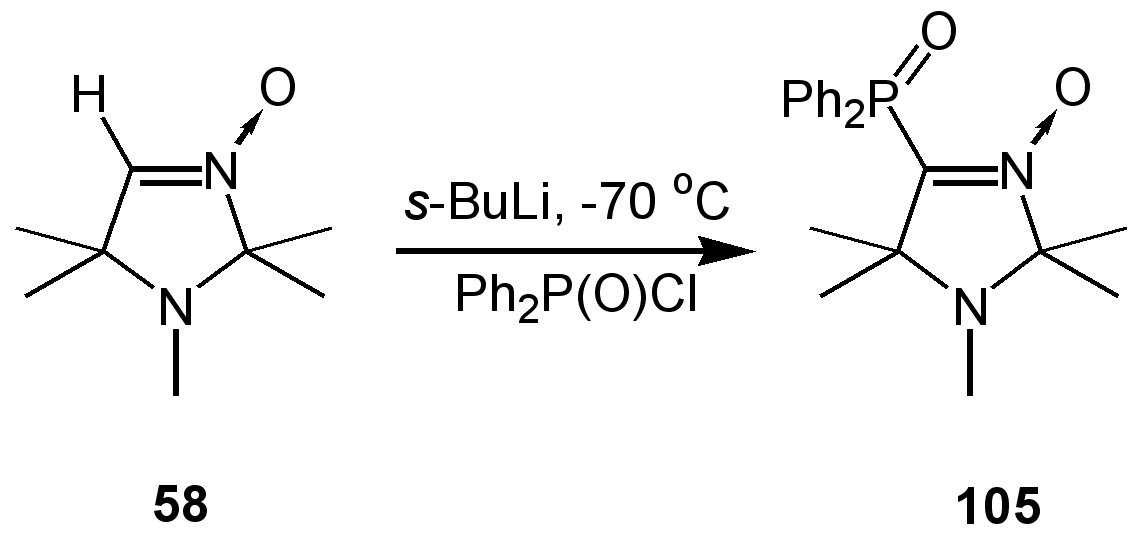
В спектре ЯМР 13С соединения 105 сигналы всех атомов углерода, за исключением сигналов атомов углерода геминальных метильных групп и группы N-CH3, представляют собой дублеты, обусловленные спин-спиновым взаимодействием ядер фосфора, имеющего спин Ѕ, и углерода. Строение соединения 105 подтверждено данными рентгеноструктурного анализа (см. Рисунок 1).
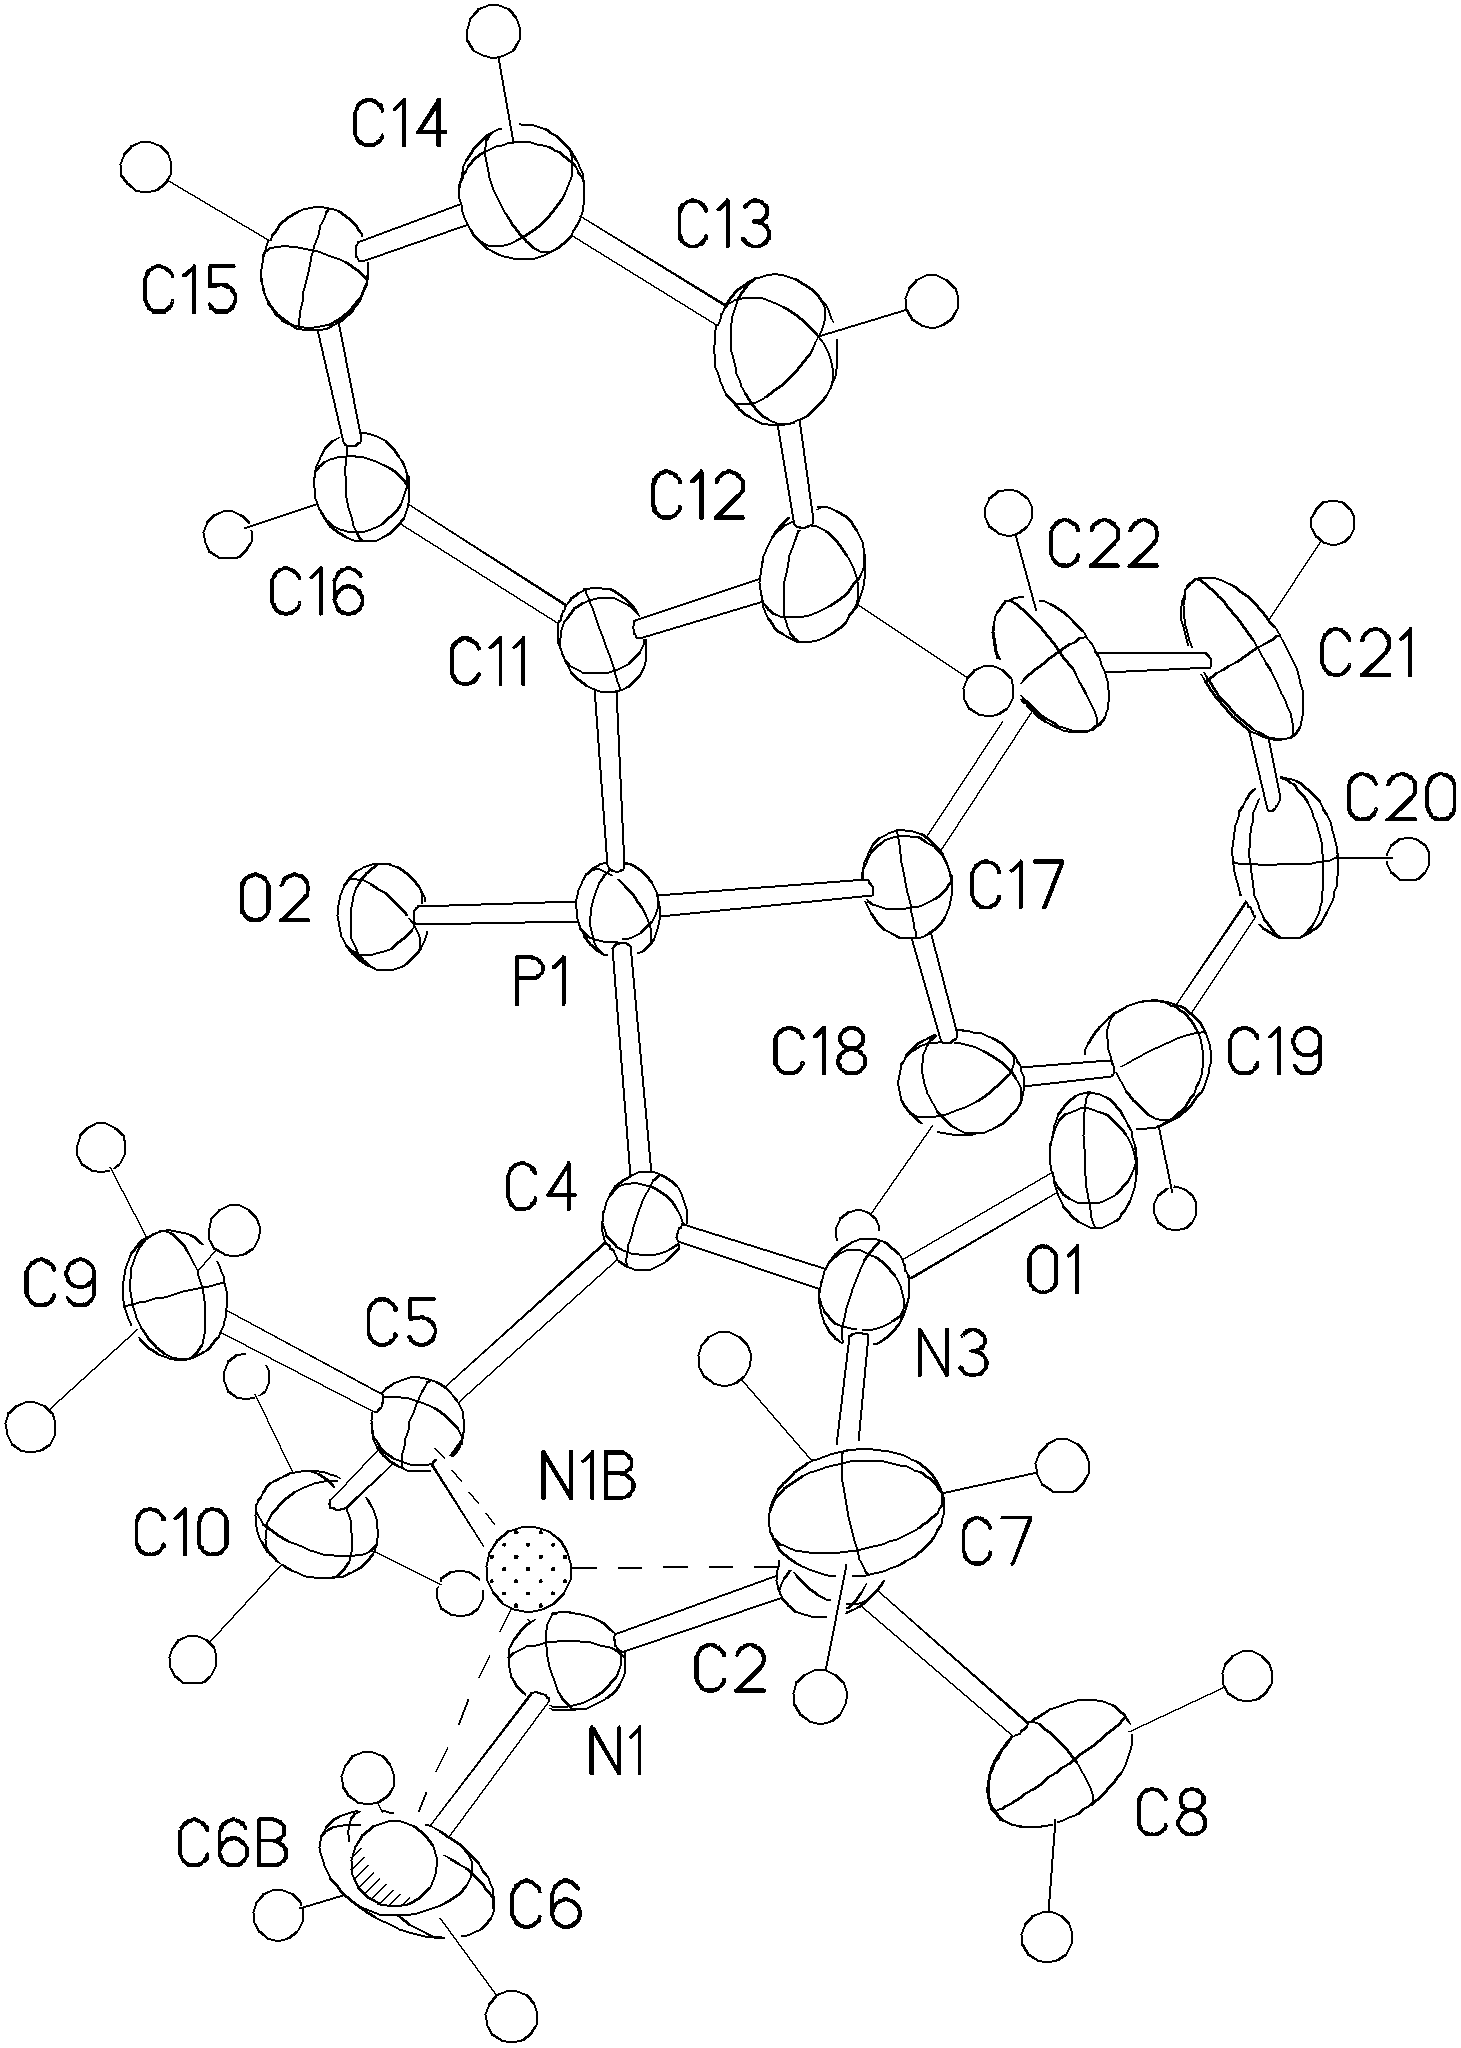
Рисунок 1
На основании литературных данных,77 можно было предположить, что фосфиноилпроизводное 105 может выступать в качестве лиганда и давать комплексы с ионами переходных металлов. Действительно, при обработке раствора соединения 105 в гептане раствором гексафторацетилацетоната меди (2+) был получен кристаллический комплекс. Изучение строения полученного комплекса методом рентгеноструктурного анализа показало, что он имеет одномерную полимерную структуру, в которой имидазолиновые фрагменты соединены ионом меди, координированным поочерёдно атомами кислорода нитронной и фосфиноксидной групп. Координационный октаэдр иона меди состоит из квадратно расположенных двух молекул гексафторацетилацетоната и достроен по оси Z координацией с двумя атомами кислорода (см. Рисунок 2).
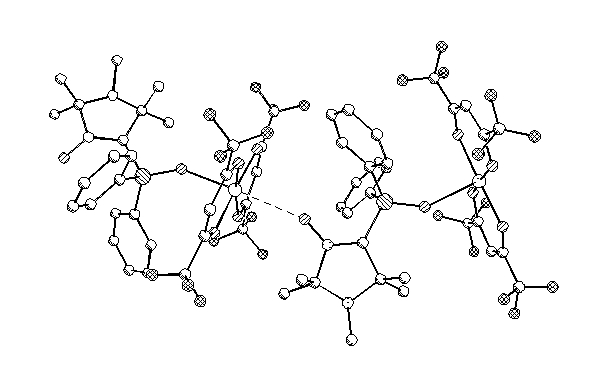
Рисунок 2
Аналогично, реакция в указанных выше условиях альдонитрона 59 c PPh2(O)Cl с выходом 90% приводит к образованию 3,3,5,5-тетраметил-2-дифенилфосфиноилпирролин-1-оксида 105а.
Литиирование и последующее взаимодействие 5,5-диметилпирролин-1-оксида 62 с Ph2P(O)Cl в условиях реакции, использованных при получении 105 и 105а, приводит к образованию сложной смеси продуктов. Увеличение времени литиирования, как и в случае получения (5,5-диметилпирролин-1-оксид-2-ил)фенилметанола 66, приводит с выходом 60% к продукту реакции по альдонитронной группе 5,5-диметил-2-дифенилфосфиноилпирролин-1-оксиду 105б.
Литиированный альдонитрон 58 был введен в реакцию с дифенилдиселенидом. Из реакционной смеси с высоким выходом было выделен продукт реакции. В ИК-спектре полученного соединения наблюдается полоса при 1562 см-1, отнесенная к колебаниям связи C=N. В спектре ЯМР 1H полученного соединения имеются сигналы протонов геминальных метильных групп, группы NCH3 и ароматических протонов в соотношении 6:6:3:5. На основании спектральных данных и данных элементного анализа полученному соединению была приписана структура 1,2,2,5,5-пентаметил-4-фенилселенил-3-имидазолин-3-оксида 106. Строение соединения 106 подтверждено данными рентгеноструктурного анализа.
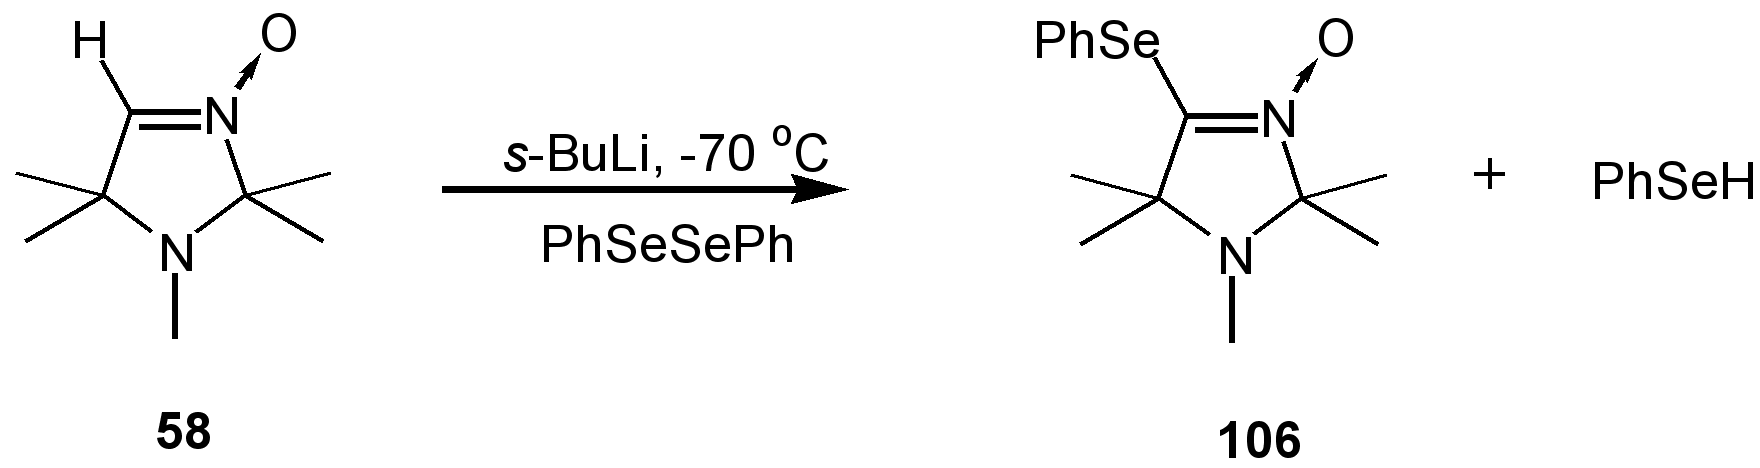
Аналогично, в указанных выше условиях альдонитрон 59 - производное пирролин-1-оксида реагирует с PhSeSePh с образованием 2,2,4,4-тетраметил-5-фенилселенилпирролин-1-оксида 106а.
С использованием последовательности литиирование альдонитрона – электрофильное замещение были синтезированы a-замещенные нитроны, содержащие связь a-углерод - металл.
Так, взаимодействие металлированного альдонитрона 58 с одним эквивалентом хлорида ртути (2+) приводит к образованию высокоплавкого кристаллического соединения. В ИК-спектре полученного соединения наблюдается полоса при 1576 см-1, отнесенная к валентным колебаниям связи C=N. В масс-спектре полученного соединения наблюдается пик молекулярного иона, соответствующего брутто-формуле C8H15N2OHgCl. В спектре ЯМР 1H имеются сигналы геминальных метильных групп в положениях 2 и 5 имидазолинового цикла и сигнал протонов группы NCH3. В спектре ЯМР 13C наряду с сигналами атомов углерода имидазолинового цикла, наблюдается сигнал при 172.18 м.д., отнесенный к резонансу атома углерода группы C=N. Столь слабопольное положение сигнала не является характерным для атомов углерода нитронной группы, а свойственно, скорее, атому углерода иминогруппы. В области, близкой к этому сигналу (140-160 м.д.), обычно наблюдается резонанс атомов углерода связи C=N в нитронах с заместителями у a-атома углерода, имеющими неподеленную пару электронов (a-N-, O- и S-замещенные нитроны).78 Очевидно, что в данном случае слабопольное положение сигнала связано с другой причиной. Известно, что увеличение ионного характера связи углерод-металл приводит к значительному сдвигу сигнала атома углерода в слабое поле.79 Так, например, сигнал атома углерода фениллития наблюдается при 186-193 м.д,80 а сигнал атома углерода -литиированного производного альдонитрона 58, по литературным данным, наблюдается в спектре ЯМР 13С при 213 м.д..81 Скорее всего, именно эта ситуация и реализуется в случае полученного нами соединения со связью C-Hg, носящей сильнополярный характер. Следовательно, положение сигнала атома углерода нитронной группы в области 170 м.д. можно считать характерной чертой спектров ЯМР 13C a-меркуронитронов.
Таким образом, спектральные данные и данные элементного анализа позволили нам приписать полученному соединению структуру 4-хлоромеркуро-1,2,2,5,5-пентаметил-3-имидазолин-3-оксида 107.
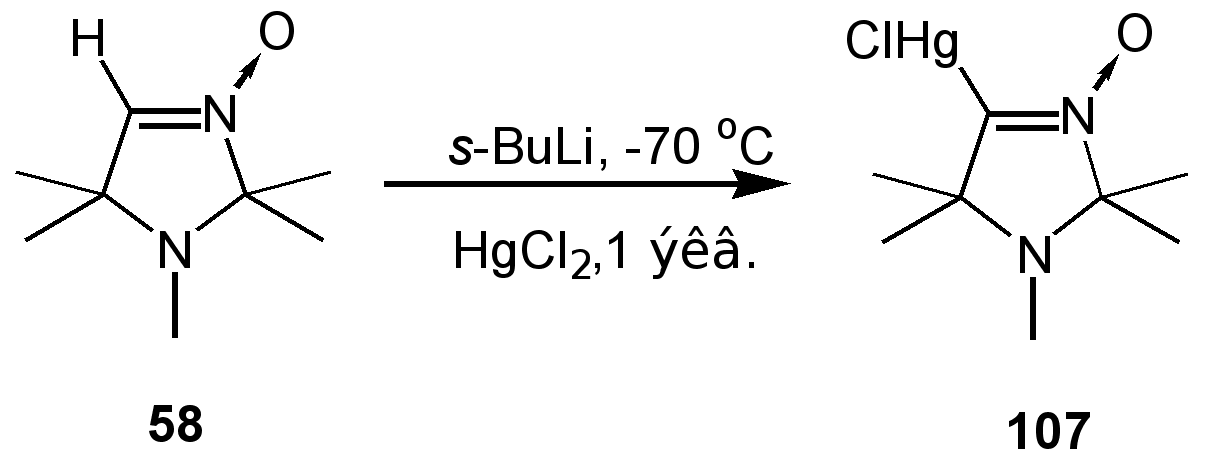
В связи с возможностью образования также и дизамещённого производного при взаимодействии с одним эквивалентом HgCl2, реакция проводилась путем быстрого прибавление раствора HgCl2 в ТГФ к металлированному альдонитрону. Такой режим проведения реакции позволяет получить a-меркурохлорид 107 с высоким выходом. Благодаря своей малой растворимости в неполярных органических растворителях, соединение 107 было выделено путём упаривания органического экстракта и промывки твёрдого остатка гексаном.
Реакцию с 1/2 эквивалента дихлорида ртути (2+) осуществляли путём медленного прибавления к металлированному альдонитрону 58 раствора HgCl2 в ТГФ. После обработки реакционной смеси был получен маслообразный остаток, являющийся, по данным ТСХ, смесью трёх соединений, два из которых представляют собой