Общая и неорганическая химия
Сероводородный метод анализа, метод химического качественного анализа смеси ионов металлов (главным образом катионов) в водных растворах. Метод основан на неодинаковой растворимости хлоридов, гидроокисей, карбонатов и сульфидов металлов.
С. м. а. предполагает классификацию ионов металлов, представленную в таблице. Существуют и другие классификации ионов металлов. Применяя т. н. групповые реагенты — осадители (HCl, H2S, (NH4)2S, (NH4)2CO3), последовательно разделяют сложную по составу смесь ионов металлов на пять аналитических групп.Ход систематического анализа следующий: добавлением HCl выделяют ионы V группы. Из фильтрата (pH около 3) осаждают катионы IV группы пропусканием H2S. Затем действием избытка (NH4)2S переводят в осадок катионы III группы. Оставшуюся в растворе смесь катионов II и I групп разделяют прибавлением раствора (NH4)2CO3. После этого каждую группу катионов разделяют на подгруппы и обнаруживают ионы химическими реакциями.С. м. а. применяется для предварительной идентификации неизвестного по составу вещества с целью выбора наиболее рационального пути его количественного анализа. Количественный С. м. а. иногда используется при анализе сложных по составу материалов.
Накипеобразование на поверхностях нагрева. В процессе работы котла в котловой воде протекают различные физико-химические процессы, обусловливающие разрушение одних соединений и образование других. Это приводит к возникновению веществ с различной степенью растворимости. Труднорастворимые вещества выделяются из воды в виде осадка, образующего при определенных условиях накипь или шлам.
Накипью называют плотные отложения, возникающие на поверхности нагрева. К шламу относятся выпадающие вещества в виде подвижного осадка, которые могут также образовывать вторичную накипь, прикипая к поверхности труб.
Образование осадка в виде накипи или шлама происходит при наличии пересыщенного раствора, т. е. высокой концентрации солей. Испарение котловой воды, подача питательной и добавочной воды с более высокой минерализацией создают благоприятные условия для этого процесса. Произведение концентраций находящихся в растворе ионов труднорастворимого вещества называется произведением растворимости, т.е.
ПР = СКТСАН где СКТ,САН— концентрация соответственно катиона и аниона труднорастворимого соединения. Произведение концентраций при данной температуре является постоянной величиной и, если СКТСАН > ПР, происходит выпадение осадка (твердой фазы). Образующиеся в толще воды кристаллические частицы осаждаются на поверхности нагрева в виде слоя накипи или остаются во взвешенном состоянии как подвижный шлам. Накипь может появиться в результате увеличения концентрации одного из ионов, образующих труднорастворимые соединения, что является следствием химических процессов.Таким образом, низкое содержание Са в воде еще не означает, что не будет кальциевых отложений.Наибольшее влияние на процесс накипеобразования оказывают катионы Са2+ и Mg2+ и анионы С2-3, ОН-, SO2-4, SiO2-3. Определенные сочетания этих катионов и анионов в виде солей представляют собой труднорастворимые вещества. Накипеобразующими соединениями, например, являются: карбонат кальция и магния (СаСО3, MgCO3), гидрат магния (Mg(OH)2), сульфат кальция (CaSO4), силикаты кальция и магния СаSiO3, MgSiO3).
Карбонат кальция образуется в результате нагрева из бикарбоната:
Са(НСО3)2→СаСО3 +H2O+СО2.
Повышение концентрации в воде углекислоты СО2 может смещать равновесие реакции влево, т. е. ведет к образованию бикарбоната. Однако для котловой воды, где идет процесс кипения и СО2 удаляется, наиболее характерен переход Са(НСО3)2 в карбонат СаСО3.
Аналогичная реакция идет и с бикарбонатом магния при нагревании: Mg(HCO3)2 → MgCO3 + Н2О + СО2.
При нагревании воды с высокой щелочностью происходит гидролиз карбоната магния с образованием труднорастворимого соединения гидроокиси магния: MgCO3 + 2Н2О → Mg(OH)2 + H2CO3.
Карбонаты кальция образуют в котле карбонатную накипь. С повышением щелочности воды они осаждаются в грубодисперсном состоянии и входят в состав шлама.
Соединение Mg(OH)2 находится в воде преимущественно в виде шлама и может образовывать вторичную накипь (прикипание осаждающегося шлама).
Силикаты CaSiO3 и MgSiO3 в природной воде находятся в коллоидальной форме в небольшом количестве. Однако в случае образования силикатной накипи на поверхности нагрева слой загрязнения становится прочным, трудноудаляемым.
Одной из причин образования насыщенных растворов и выпадения осадка является понижение растворимости некоторых соединений при повышении температуры воды. Такие соединения имеют отрицательный коэффициент растворимости. К ним относятся СаСО3, CaSO4, Mg(OH)2, CaSiO4, MgSiO3.
Вторичную накипь могут образовывать продукты коррозии металла, заносимые в котел с питательной водой.
29 Окислительно-восстановительные реакции (ОВР), их классификация. Важнейшие окислители и восстановители. Составление уравнений ОВР по методу полуреакций. Влияние среды на протекание ОВР
ОКИСЛИТЕЛЬНО-ВОССТАНОВИТЕЛЬНЫЕ РЕАКЦИИ (ОВР)
ОВР – реакции, в которых изменяются степени окисления элементов, то есть электроны переходят от одного атома или вещества (восстановителя) к другому (окислителю).
А степень окисления – это заряд, который имел бы атом, если бы все образованные им полярные связи стали ионными. Если связи действительно ионные, то с.о. совпадает с зарядом элементарного иона, например, K+F-. Если не все связи ионные, то степень окисления – это условное понятие, не имеющее строгого смысла, но полезное.
Например, реакция С + О2 = СО2 считается ОВР, т.к. в простых веществах степени окисления нулевые, а в СО2 углероду приписывается с.о. +4, а кислороду –2, хотя ионов С+4 и О-2 там нет. Считается, что при сгорании угля электроны переходят от атомов С к атомам О, но это трудно доказать экспериментально. Это пока условность.
Но во многих случаях удается провести ОВР так, что восстановитель и окислитель разделены в пространстве, и заряды передаются через проводники. Тогда можно экспериментально зарегистрировать перенос заряда (токи, напряжения) и определить, сколько именно электронов передается. ОВР становится реальным, а не условным, понятием. Такие процессы изучает ЭЛЕКТРОХИМИЯ. Подробно – в курсе ФХ, а сейчас очень кратко. Ключевое понятие электрохимии –
ЭЛЕКТРОДНЫЙ ПОТЕНЦИАЛ
Электрод – это электронный проводник (металл или полупроводник, твердый или жидкий), находящийся в контакте с электролитом, т.е. ионным проводником (раствором, расплавом или твердым). При этом на границе раздела фаз возникает скачок электрического потенциала – электродный потенциал. Почему?
1) Ионы металла могут в некотором количестве перейти в раствор, оставив электроны в металлической фазе. СХЕМА. Этому способствуют полярные молекулы растворителя, например, воды: М(тв.) + mH2O(ж.) = [M(OH2)m]n+(ж.) + ne-(тв.). В данном примере электрод заряжается отрицательно и притягивает к себе катионы, так что они могут возвращаться обратно, и наступает равновесие. Это самопроизвольный процесс хотя бы потому, что ведет к росту энтропии.
2) Ионы из электролита, как одноименные с материалом электрода, так и посторонние, могут прилипать (адсорбироваться) на поверхности металла, сообщая ему заряд и потенциал, как положительный, так и отрицательный.Абсолютное значение потенциала j невозможно измерить: если к электроизмерительному прибору (вольтметру, потенциометру) присоединить один электрод - прибор ничего не покажет, т.к. цепь не замкнута, а чтобы замкнуть ее, нужно ввести в электролит второй электрод (СХЕМА), и там возникнет свой электродный потенциал, так что прибор покажет РАЗНОСТЬ потенциалов.
Поэтому договорились: выбрать какой-то электрод за начало отсчета, принять для него j=0, а все остальные отсчитывать от него. Точно так же в механике для расчета потенциальной энергии в поле тяготения (mgh) нужно договориться, от какого уровня отсчитывать высоту h - от уровня стола, пола, земли или моря.
В качестве такого электрода принят нормальный водородный электрод. Это пластинка из платины (покрытая мелкораздробленной “платиновой чернью” для увеличения поверхности), находящаяся в растворе с активностью ионов водорода 1 моль/л (т.е. в 1 н растворе сильной кислоты) и обдуваемая водородом под давлением 1 атм. Там, на трехфазной границе тв.-ж.-газ, устанавливается равновесие 2Н+ (ж) + 2е (тв) = Н2 (г). Платина здесь - инертный электрод, служащий для подвода и отвода электронов, но не входящий в уравнение.Система из двух электродов с разными потенциалами, соединенных электролитом, называется ГАЛЬВАНИЧЕСКИМ ЭЛЕМЕНТОМ. Гальванические элементы применяются как химические источники тока, а также для измерения потенциалов - в аналитических целях и в научных исследованиях (подробнее - в конце темы).
Демонстрация: элемент (+)CuЅр-р Cu SO4ЅЅр-р KCl ЅЅр-р ZnSO4ЅZn (-) (вертикальная черта означает границу раздела электрод-электролит, двойная черта - размытую границу разных электролитов).
Пока не вставлен солевой мостик KCl - цепь не замкнута, стрелка вольтметра стоит на нуле. Я его вставляю - стрелка отклоняется. Видно, что цинковый электрод отрицательный, т.е. служит источником электронов, которые идут по внешней цепи к медному электроду, где восстанавливаются ионы меди. Цинк окисляется, и его ионы переходят в раствор: Zn = Zn2+ +2e, ионы меди восстанавливаются, и медь осаждается на пластинке: Cu2+ +2e = Cu. В результате раствор вблизи цинка приобретает положительный заряд, а вблизи меди - отрицательный, поэтому в электролите катионы идут к меди, анионы - к цинку. Реакцию можно провести и при прямом контакте окислителя с восстановителем, но тогда вместо электроэнергии получим тепло.
Электродное равновесие - это состояние, когда на одном и том же электроде с одинаковыми ненулевыми скоростями идут восстановление и окисление, так что суммарный ток через электрод равен нулю. Если ток не равен нулю, равновесие нарушается, и потенциал отклоняется от равновесного значения. Электродвижущая сила (эдс e) гальванического элемента измеряется в равновесных условиях и равна разности равновесных потенциалов: e = j1 - j2. Но для этого нужно, чтобы сопротивление вольтметра было бесконечно велико. Если оно невелико, то в цепи течет заметный ток, равновесие нарушается, и измеряемое напряжение U < e. Эдс - это работа А по перемещению единичного электрического заряда по всей цепи: А = e*q. Если реагирует моль вещества, и каждая молекула или ион отдает или принимает ne, то q = NAne = nF, где F = eNa = 96500 Кл - число Фарадея - заряд моля электронов. А = enF.
Электрод, на котором идет окисление, называется анодом, а где идет восстановление - катодом. В гальваническом элементе анод - источник электронов, то есть имеет отрицательный знак, катод - положительный, а при электролизе все наоборот.
ФАКТОРЫ, ВЛИЯЮЩИЕ НА ЭЛЕКТРОДНЫЙ ПОТЕНЦИАЛ
1. Важнейший, конечно, это природа электрода и электролита (включая природу растворителя). Мы далее будем подробно разбирать окислительно-восстановительные свойства разных веществ, а пока - лишь некоторые соображения на простейшем примере равновесия металла с раствором его соли:
М(тв.) + m H2O(ж.) = [M(OH2)m]n+(ж.) + ne-(тв.).
На первый взгляд может показаться, что этот процесс аналогичен процессу ионизации атома: М(г.) = Мn+(г.) + ne-(г.). Энергия, необходимая для отрыва электрона от атома, называется потенциалом ионизации I (а тут - сумма n потенциалов ионизации). Чем ниже I и чем ниже j, тем легче металл отдает электроны, тем более сильным восстановителем он является. Но все же потенциал ионизации и электродный потенциал - это разные величины, они соответствуют разным процессам. В первом случае ион образуется из обособленного (газообразного) атома, а во втором - атомы связаны в твердое тело, и зачастую весьма прочно. Если бы железо или вольфрам состояли из несвязанных атомов, они бы не были такими твердыми и тугоплавкими! Для получения свободных атомов из твердого металла нужно затратить энергию атомизации. Чем она больше, тем менее активен металл. Ион тоже в первом случае - газообразный, во втором - сольватированный. При сольватации выделяется большая энергия, поэтому с увеличениемЅDсольв.НЅ восстановительные свойства усиливаются. Наконец, и электроны в первом случае газообразные, а во втором - связаны в металле, и их энергии отличаются на работу выхода электрона. Таким образом, электродные потенциалы металлов зависят не только от атомных свойств, но и от прочности связи атомов и электронов в простом веществе, от энергии сольватации. Если электрод инертный (не расходуется и не образуется, как Pt в водородном электроде), то его природа не влияет на равновесный потенциал, но влияет на скорость установления равновесия. Здесь электрод - катализатор. Поэтому часто вместо термина “электродный потенциал” употребляют “окислительно-восстановительный потенциал” или “редокс-потенциал”.
2. Концентрации или парциальные давления окисленной и восстановленной форм.
Качественно ясно по принципу Ле Шателье: чем выше концентрация окисленной формы и чем ниже концентрация восстановленной, тем сильнее эта система притягивает электроны, т.е. тем выше j. Количественную зависимость дает уравнение В. Нернста (без вывода):
j = j0 + (RT/nF) ln([Ox]/[Red]), где
R и T - газовая постоянная и абс. температура, n - число электронов, передаваемых в электродной реакции, [Ox] - концентрация (точнее, активность) или давление окисленной формы в степени, соответствующей коэффициенту в уравнении, причем здесь учитывается не только сам окислитель, но вообще все реагенты, стоящие в одной стороне уравнения с окислителем, а [Red] - то же для восстановленной формы, j0 - стандартный электродный потенциал. Как всегда, если вещество составляет отдельную твердую или жидкую фазу, его активность по определению равна единице и не пишется; если вещество растворено, то подставляется его молярная концентрация, а стандартным состоянием является 1 М раствор; если вещество плохорастворимое, то стандартное состояние - его насыщенный раствор, то есть опять-таки равновесие с отдельной фазой растворяемого вещества, а если вещество в газовой фазе, то ставится его парциальное давление в атмосферах, а стандартное состояние - 1 атм. Если все реагенты и продукты - в стандартных состояниях, то под логарифмом 1, второе слагаемое =0, и j = j0. Если подставить коэффициент перехода от натуральных к десятичным логарифмам, числовые значения R и F и принять Т = 298 К, то
j = j0 + (0,0591В/n)lg([Ox]/[Red]).
Примеры.
j(Zn2+/Zn) = j0 + (0,0591B/2)lg[Zn2+] - без знаменателя; j(H+/H2) = j0 + (0,0591B/2)lg[H+]2/p(H2).
Для реакции MnO4- +8H+ +5e = Mn2+ + 4H2O j = j0 + (0,0591B/5)lg([MnO4-][H+]8/[Mn2+]). Заметьте, что число электронов здесь подсчитано по закону сохранения заряда (без них суммарный заряд ионов слева +7, справа +2) и не требует представления о том, что в перманганате степень окисления марганца 7. Степень окисления - условное понятие, а 5е в этой реакции определяются объективно.
3. Температура. В уравнении Нернста она влияет в двух местах: ведь и стандартный потенциал сам может зависеть от температуры, поэтому однозначно предсказать вид зависимости сложно, но она, безусловно, есть. В справочниках чаще всего приводят стандартные потенциалы при 298 К.
4. Зависит ли j от способа записи уравнения электродной реакции? Мы знаем, что, если умножить левую и правую части химического уравнения на один и тот же коэффициент b, то соответствующие DН, DS, DG увеличиваются в b раз, а К равновесия возводится в степень b. В уравнении Нернста при этом выражение под логарифмом будет возведено в степень b, а число электронов тоже возрастет в b раз. Если вынести показатель из-под знака логарифма, он сократится - и потенциал останется тем же.
Докажем то же иначе. Убыль энергии Гиббса -DG - это работа химической реакции: -DG = А = nFe. Мы увеличиваем DG и n в одинаковое число раз, e не меняется.Если поменять местами левую и правую части уравнения, то DН, DS, DG меняют знак, а К равновесия превращается в обратную величину. С потенциалом же ничего не происходит. Он характеризует не прямую и не обратную реакцию, а состояние их равновесия. Показания вольтметра не изменятся, если переписать уравнение наоборот. Плюс останется плюсом. Поэтому менять знак потенциала (как в учебнике Я.А. Угая) - это грубая ошибка.
Электродные потенциалы не зависят от формы записи уравнения. Но стандартные электродные потенциалы могут зависеть от формы записи, так как там могут подразумеваться разные стандартные состояния. Если в уравнении стоит Cl2(р-р), значит стандартным состоянием является 1 М раствор, а если Cl2 - то парциальное давление хлора 1 атм. Это разные состояния - разные f. Одно и то же окислительно-восстановительное уравнение можно записать для разных сред, например:
MnO4- +4H+ +3e = MnO2Ї+ 2H2O; j° = 1,69 В;
MnO4- + 2H2O +3e = MnO2Ї + 4 ОН-; j° = 0,60 В.
Почему разные потенциалы? В первом случае под стандартным состоянием понимается состояние с [H+] = 1 моль/л (рН = 0), а во втором - с [ОH-] = 1 моль/л (рОН = 0, а рН = 14). Для любого конкретного рН одно и то же значение j получается из обоих уравнений. Это не разные процессы, а один и тот же, записанный по разным стандартам.
До сих пор речь шла о равновесных потенциалах.
Но если через электрод идет ток, то потенциал отклоняется от равновесного. Это явление называется поляризация электрода. Наиболее очевидная (но не единственная) причина поляризации - изменение концентрации реагентов вблизи электрода. У анода возрастает концентрация окисленной формы и уменьшается концентрация восстановленной, и диффузия не успевает их выравнивать по объему раствора, поэтому, согласно уравнению Нернста, потенциал анода увеличивается по сравнению с тем, который соответствует средним по объему концентрациям. И чем больше плотность тока (сила тока на единицу площади), тем сильнее отклонение потенциала от равновесного. На катоде, где идет восстановление, наоборот, растет концентрация восстановленной формы и падает концентрация окисленной, потенциал катода уменьшается. В гальваническом элементе jк>jА, поэтому напряжение U получается меньше эдс. И чем больший ток мы хотим получить от батарейки, тем меньше ее напряжение. Наоборот, при электролизе jк<jА, поэтому, чтобы процесс шел с большой скоростью, приходится прикладывать напряжение больше равновесного. Посмотрим еще раз на медно-цинковый гальванический элемент. Поскольку концентрации растворов близки к стандартным, его эдс должна соответствовать разности стандартных потенциалов медного и цинкового электродов: 0,34В - (-0,76В) = 1,10 В. Реально получается небольшое отклонение - из-за того, что сопротивление вольтметра не бесконечно, и ток через него все же идет, и из-за неточности концентраций. Да и температура не точно 298 К.
Обязательно ли в гальваническом элементе погружать металл в раствор его соли? Вовсе нет, в источниках тока часто используют другие электролиты. Но если мы погружаем цинк в раствор, где концентрация его ионов равна нулю, то получаем из уравнения Нернста потенциал -Ґ. Смысла в этом нет. Электрод с таким потенциалом мгновенно начинает окисляться, в растворе появляются ионы цинка, их концентрация быстро растет, и потенциал нестабилен. Поэтому для наглядности мы используем заданную и довольно большую концентрацию, которая уже не может сильно измениться.
НАПРАВЛЕНИЕ ОВР
Окислительно-восстановительную реакцию можно (хотя бы мысленно) разложить на две полуреакции - окисление восстановителя и восстановление окислителя. Каждой полуреакции с участием электролита соответствует свое значение электродного потенциала (еще его называют редокс-потенциал). Электроны заряжены отрицательно, поэтому они будут стремиться перейти от системы с меньшим j к системе с большим j. ОВР идет самопроизвольно, если у предполагаемого окислителя j больше, чем у предполагаемого восстановителя. Если же мы пытаемся использовать в роли окислителя систему с меньшим j, то реакция не пойдет. Другой вариант рассуждений. Эдс ОВР равна j окислителя - j восстановителя. А DG = -nFe. Чтобы реакция шла самопроизвольно, нужно DG<0, то есть эдс e >0.
Для ОВР, как для любой реакции, DG° = -RTlnK. Тогда -RTlnK = -nFe°, lnK = nFe°/RT, K = exp(nFe°/RT), где e° = j°ок-ля - j°восст-ля - стандартная эдс реакции.
Пример. Возможна ли какая-нибудь ОВР между металлической медью и водным раствором соли железа (3+)? Выпишем возможные полуреакции и найдем в справочнике соответствующие j°. Обратите внимание, что все уравнения полуреакций записываются в стандартной форме как восстановление окислителя со знаком обратимости. Реально, конечно же, в той системе, где j меньше, будет идти обратный процесс - окисление.
(1) Fe3+ + e = Fe2+; j°1 = 0,77 В;
(2) Fe3+ + 3e = Fe; j°2 = - 0,04 В;
(3) Cu 2+ +e = Cu; j°3 = 0,34 В;
j°2 << j°3 <<j°1. Это значит, что вторая система не может быть окислителем, реакция 2Fe3+ + 3Cu = 2Fe + 3Cu2+ не идет. Точнее, ее константа равновесия ничтожно мала: К = exp(-0,38*6/0,059) » 10-17 при 298К. Но первая система может окислять медь, и реакция 2Fe3+ + Cu = 2Fe2+ + Cu2+ идет. Ее константа равновесия К = exp(+0,43*2/0,059) »106 при 298К. Полуреакция (1) идет в прямом направлении, а полуреакция (3) с меньшим j°- в обратном.
Влияние рН на окислительно-восстановительные свойства и направление ОВР
В водных растворах концентрация ионов водорода меняется в очень широких пределах - от нескольких моль/л в кислых растворах до 10-14 - 10-15 моль/л в щелочных, то есть на 15 порядков. Поэтому, если в ОВР образуются или расходуются ионы водорода или гидроксила, то рН очень сильно влияет на направление таких реакций. Рассмотрим на примере трех вариантов восстановления перманганата.
(1) MnO4- +8H+ +5e = Mn2+ + 4H2O; j01 = 1,51 В;
(2) MnO4- +4H+ +3e = MnO2 + 2H2O; j02 = 1,69 В;
(3) MnO4- + e = MnO42-; j03 = 0,56 В.
j1 = j°1 + (0,0591B/5)lg([MnO4-][H+]8/[Mn2+]) = 1,51В + (0,0591B/5)lg([MnO4-]/[Mn2+]) - (8*0,0591/5)pH. Если принять стандартными все концентрации, кроме рН, то
j1 = 1,51В -0,0946В*рН. При рН=7 это дает 0,85В.
Аналогично j2 = 1,69В - 0,0788рН, при рН=7 получается 1,14В, а при рН=14 = 0,59В.
Постройте на одном графике зависимости потенциалов трех систем от рН. Уравнения линейные, поэтому достаточно вычислить j при двух значениях рН (например, 0 и 14) и соединить прямой (прямую 1 довести только до pH=6, т.к. дальше осаждается Mn(OH)2).
Только у третьей системы потенциал не зависит от рН, а у двух других резко падает с ростом рН, то есть окислительные свойства перманганата сильнее всего выражены в кислой среде, а в щелочной его труднее восстановить и, наоборот, соединения низших степеней окисления легче окислить.
Система 3 является самым слабым окислителем и по потенциалу, и по числу принимаемых электронов. Поэтому третий вариант восстановления реализуется только в очень сильно щелочной среде, где получается j3 > j2, и только при недостатке восстановителя. Если же восстановителя достаточно, то будет идти процесс 2. Процесс 2 по потенциалу предпочтительнее, чем 1, но уступает по числу электронов. Более строгим критерием направления процесса будет DG.
Рассмотрим, например, эти три варианта при окислении иодида до иода: I2Ї +2e = 2I-. Стандартный потенциал этого восстановителя, независимо от рН, 0,54В. (А у другого восстановителя потенциал может тоже зависеть от рН).
(1) 2MnO4- + 16H+ +10 I- = 4Mn2+ + 8H2O + 5 I2Ї; n=10;
(2) 2MnO4- + 8H+ + 6I- = 2MnO2 + 4H2O + 3I2Ї; n=6;
(3) 2MnO4- + 2I- = 2MnO42- + I2Ї; n=2;
Выразим эдс этих трех систем через рН, принимая все прочие концентрации стандартными.
e1 = 1,51 - 0,54 + 0,00591lg[H+]16 = 0,97 - 0,0946pH (B); DG = -nFe; D1G/F = -9,7 + 0,946pH (B);
e2 = 1,69 - 0,54 + (0,0591/6)lg[H+]8 = 1,15 - 0,0788pH (B); D2G/F = -6,9 + 0,473pH (B)
e3 = 0,56 - 0,54 = 0,02(B) независимо от рН; D3G/F = - 0,04 B.
Наиболее выгодна та из реакций, у которой меньше DG в расчете на одно и тоже количество вещества (здесь - на 2 моль перманганата). Если в уравнениях конкурирующих реакций разные коэффициенты, то сначала надо их домножить так, чтобы они стали одинаковыми, а потом уже сравнивать DG. Реакции 1 и 2 равновероятны, если D1G=D2G. Решив это уравнение относительно рН, получаем рН=5,9. При меньших рН D1G<D2G, при больших - наоборот. Аналогично, приравняв D3G=D2G, найдем рН=14,5.
Вывод: если восстановитель в избытке, то в стандартных условиях вариант 1 термодинамически выгоднее в кислой среде (рН<5,9), вариант 2 - в нейтральной и щелочной (5,9<рН<14,5), а вариант 3 - лишь в очень сильно щелочной среде (рН>14,5).
Окислительно-восстановительные реакции (ОВР) (реакции окисления-восстановления) происходят с изменением степени окисления атомов, входящих в состав реагирующих веществ. При окислении веществ степень окисления элементов возрастает, при восстановлении - понижается.
Первоначально окислением называли только реакции веществ с кислородом, восстановлением - отнятие кислорода. С введением в химию электронных представлений понятие окислительно-восстановительных реакций было распространено на реакции, в которых кислород не участвует.
В неорганической химии окислительно-восстановительные реакции (ОВР) формально могут рассматриваться как перемещение электронов от атома одного реагента (восстановителя) к атому другого (окислителя), например:
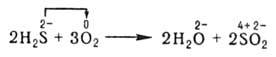
При этом окислитель восстанавливается, а восстановитель - окисляется. При протекании реакций в гальваническом элементе переход электронов осуществляется по проводнику, соединяющему электроды элемента, и изменение энергии Гиббса ДG в данной реакции может быть превращено в полезную работу. В отличие от реакций ионного обмена окислительно-восстановительные реакции (ОВР) в водных растворах протекают, как правило, не мгновенно.
При окислительно-восстановительных реакциях атомы в высшей степени окисления являются