Понятие о пищевых добавках и их характеристика
0,05
0,10
0,25
0,50
С целью экспериментального подтверждения типа эмульсии используют метод разбавления капли, которую помещают в пробирку с водой (5...7 см3). Равномерное распределение капли эмульсии в воде указывает на принадлежность средней к эмульсиям первого рода (прямым); капля обратной эмульсии водой не разбавляется. Результаты оформляют в виде графической зависимости агрегативной устойчивости эмульсии по истечении часа ( у) от концентрации эмульгатора (координата х).
2.4 Определение комплексообразующей способности пектинов и крахмала по отношению к меди
Реактивы и материалы: Аммиак 5 %-ный раствор. Пектин 0,5 %-ный раствор. Белок 0,5 %-ный раствор. Сульфат меди 1,0 %-ный и 4 %-ный растворы. Крахмал 1,0 % -ный раствор. Вода.
Ход работы. В основе определения комплексообразующей способности исследуемого вещества по отношению к меди лежит фотоколориметрическое определение последней в растворе аммиаката меди (интенсивное синее окрашивание) с максимумом поглощения при 620 нм:
CuSO4 + 4NH4OH = [Cu(NH3)4]SO4 + 4Н2О
Выбор светофильтра. В пробирке смешивают 2 см3 1 %-ного раствора сульфата меди, 1 см3 5 %-ного водного аммиака и 2 см3 воды, встряхивают и измеряют интенсивность образовавшейся окраски при разных светофильтрах (длинах волн) с целью уточнения максимума поглощения. Данные заносят в таблицу, строят график изменения оптической плотности от длины волны и выбирают для работы светофильтр, при котором оптическая плотность раствора максимальна:
| Длина волны, нм | 380 | 415 | 500 | 530 | 600 | 630 | 720 |
| Цвет светофильтра | |||||||
| Оптическая плотность |
Построение калибровочной кривой. Из 1,0%-ного исходного раствора сульфата меди готовят растворы с меньшей концентрацией по схеме:
Раствор Концентрации сульфата меди, мг/мл
Исходный раствор 10
9см3 (1)+ 1см3 воды 9
8см3 (1) + 2см3 воды 8
7см3 (1) + Зсм3 воды 7
6см3 (1) +4см3 воды 6
5 см3 (1) + 5 см3 воды 5
4см3 (1) + 6см3 воды 4
Зсм3(1) + 7см3 воды 3
2 см3 (1) +8 см3 воды 2
10.1 см3 (1) +9см3 воды 1
Содержимое пробирок перемешивают, отбирают 2 см3 испытуемого раствоpa, добавляют 1 см3 раствора аммиака и 2 см3 воды. Пробирки встряхивают и измеряют интенсивность образовавшейся окраски на ФЭКе при выбранном светофильтре, строят калибровочную кривую. Работа по построению кривой дублируется 2...3 раза. При этом используются те же растворы сульфата меди.
Определение способности пектина связывать ионы меди. В ряд пробирок вносят испытуемые растворы в количествах:
| № п/п |
CuSO4 , 4, 0 %, мл |
Пектин, 0,5% , мл | Вода, мл | Оптическая плотность А | Количество связанной меди, мг |
|
1 2 3 4 5 |
1 |
0,0 0,5 1,0 2,0 3,0 |
4,0 3,5 3,0 2,0 1,0 |
Содержимое пробирок перемешивают. Образующиеся в них oсадки отделяют фильтрованием и измеряют на ФЭКе при выбранном светофильтре оптическую плотность каждого образца фильтрата, расчет содержания меди ведут по калибровочной кривой.
Способность крахмала связывать ионы меди. В ряд пробирок вносят испытуемые растворы в количествах:
| № п/п |
CuSO4 , 4%, мл |
Крахмал, 1% , мл | Вода, мл | Оптическая плотность А | Количество связанной меди, мг |
|
1 2 3 4 5 |
1 |
0 1 2 3 4 |
4 3 2 1 0 |
Далее поступают, как в 1 опыте. Делают графические построения.
2. 5.Хроматографическое определение бензойной и сорбиновой кислот
Метод основан на извлечении бензойной кислоты (БК) и сорбиновой кислоты (СК) из пищевых продуктов перегонкой с паром или экстракцией органическим растворителем с последующим хроматографичеким разделением их в тонком слое сорбента, элюированием (извлечением вещества вымыванием подходящим растворителем - элюентом) и измерением оптической плотности полученных элюатов.
Реактивы и материалы: Стандартные растворы: раствор 1: отвешивают 100 мг бензойной кислоты, переносят в мерную колбу на 25 см3 и доводят до метки этилацетатом (концентрация полученного раствора 4 мг/см3); раствор 2: отвешивают 40 мг сорбиновой кислоты, переносят в мерную колбу на 100 см3 и доводят до метки этилацетатом (концентрация полученного раствора 0,4 мг/см3); раствор 3: смешивают равные объемы растворов 1 и 2. Концентрация БК в полученном растворе 2,0 мг/см3, СК — 0,2 мг/см3.
Na2SO4 безводный. H2SO4, 1 М и 0,5 М растворы. 1М NaOH. Этилацетат. Система растворителей: петролейный эфир : хлороформ : диэтиловый эфир : муравьиная кислота 20,0:8,0:2,8: 1,2. Реагенты для обнаружения сорбиновой и бензойной кислот в тонком слое: растворы хлорного железа, пероксида водорода, (K2Cr2O7+H2SO4) и 2-тиобарбитуровой кислоты. Элюент для высокожидкостной хроматографии— изооктан:диэтиловый эфир:уксусная кислота в соотношении (100:12:0,1).
Ход работы. Выделение бензойной и сорбиновой кислот. Пробу пищевого продукта (за исключением напитков) массой около 10,00 г измельчают и гомогенизируют с добавкой 25 г Na2SO4 и 40 см3 1 М раствора H2SO4. Полученную гомогенную массу переносят в колбу вместимостью 1 л, соединенную с парообразователем, и нагревают. В момент, когда жидкость в колбе начинает закипать, закрывают парообразователь пробкой и отгоняют БК и СК с паром, собирая около 80 см3 дистиллята в приемник, содержащий 10 см3 1 М раствора NaOH. Дистиллят переносят в делительную воронку, насыщают Na2SO4 (на 10 см3 дистиллята добавляют 6 г Na2SO4), подкисляют 1 М раствором H2SO4 до рН 2,0...3,0 и экстрагируют этилацетатом трижды по 10 см3. Объединенный экстракт сушат, добавляя 2 г прокаленного безводного Na2SO4. Этот экстракт обозначают V1. Экстракт упаривают на роторном испарителе (допускается упаривание в фарфоровой чашке на песчаной бане) до объема 1 см3.
При анализе напитков исключают стадию отгонки, 10 см3 напитка разбавляют вдвое 0,5 М H2SO4, добавляя 10 г Na2SO4, интенсивно перемешивают и экстрагируют БК и СК 3 раза по 5 см3 этилацетатом. Объединенный экстракт V1 сушат 1 г безводного прокаленного Na2SO4. Экстракт упаривают на роторном испарителе или в фарфоровой чашке до конечного объема 1 см3. Хроматографическое разделение в тонком слое. Готовят смесь растворителей, включающую петролейный эфир, хлороформ, диэтиловый эфир и муравьиную кислоту в соотношении объемов 20,0:8,0:2,8:1,2 соответственно и заливают в камеру для тонкослойной хроматографии. Пластинку «Силуфол УФ 254» размечают мягким простым карандашом, определяя на линии старта 6 зон длиной 2...3 мм для нанесения исследуемых растворов. На разметки 1, 2, 5, 6 наносят по 1, 2, 4 и 8 мкл раствора 3, при этом количество БК в них составляет 2, 4, 8 и 16 мкг, а СК — 0,2; 0,4; 0,8 и 1,6 мкг соответственно. На разметки 3 и 4 наносят 3 и 10 мкл экстракта. Нанесение проб проводят микрошприцем, калиброванным капилляром, постоянно подсушивая поддувом воздухом с помощью фена. Пластинку опускают в камеру и хроматографируют до 15 см от линии старта. Затем пластинку вынимают, подсушивают и рассматривают в УФ-свете с волной 254 нм. Наличие в хроматограмме экстракта темных пятен, совпадающих значению Rf соответствующим стандартам, свидетельствует о приcутствии этих консервантов в анализируемом образце. Пятна в экстракте сравнивают с пятнами стандартов визуально и ориентировочно оценивают содержание бензойной и сорбиновой кислот в пробе. Темные пятна в экстракте и стандартах обводят карандашом в УФ-свете. Идентификация и подтверждение наличия бензойной и сорбиновой кислот. Для обнаружения бензойной кислоты высушенную пластинку разрезают между 3 и 4 стартовыми зонами. Одну часть опрыскивают раствором хлорного железа, а затем — пероксида водорода и нагревают 2 минуты при 80...100°С в сушильном шкафу. Появление буро - фиолетовой окраски пятен на хроматограмме экстракта, по цвету и Rf соответствующих пятнам в стандарте БК, подтверждает наличие БК в пробе. Для обнаружения сорбиновой кислоты вторую часть пластинки опрыскивают раствором К2Сг2О7 в H2SO4, подсушивают, опрыскивают раствором 2-тиобарбитуровой кислоты и нагревают 5 мин. при 100 °С в сушильном шкафу. Появление малиновой окраски пятен на хроматограмме экстракта, по цвету и Rf соответствующих пятнам и стандарте СК, подтверждает ее наличие в пробе. Количественное определение бензойной и сорбиновой кислот при помощи высокоэффективной жидкостной хроматографии. Экстракт, содержащий выделенные бензойную и сорбиновую кислоты, и раствор стандарта 3 поочередно вводят в жидкостный хроматограф «Милихром» с колонкой 60x2 мм, (неподвижная фаза — «Силасорб 600», 5 мкм) при следующих условиях работы: состав элюента — изооктан:диэтиловый эфир:уксусная кислота в соотношении 100:12:0,1, расход элюента 200 мкл/мин, детектирование в УФ-спектре при 254 нм, объем видимой пробы 10 мкл, скорость ленты самописца JIKC — 4300 мм/ч. Нa хроматограмме экстракта идентифицируют пики БК и СК по времени удерживания стандартов: для БК — 3,4 мин, для СК — 4,4 мин.
 Для
подтверждения
правильности
идентификации
аликвоты раствора
3 и экстракта
вводят в тех
же условиях
повторно, регистрируя
в максимумах
хроматографических
пиков спектр
поглощения
БК ( 250...270 нм) и СК
(230...270 нм). БК имеет
три максимума
поглощения
в указанном
интервале
спектра — 268, 270 и
272 нм, а СК — один
—254 нм, что является
дополнительным
идентификационным
признаком для
подтверждения
присутствия
их в образце.
Измеряют высоту пиков стандартов БК и СК и рассчитывают их содержание в мг/кг или мг/дм3 по формуле (до второго десятичного знака) 4
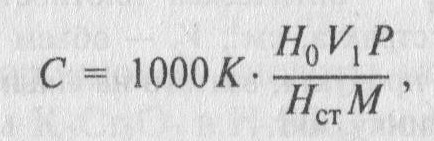
где К — коэффициент, учитывающий потери при извлечении, равный при перегонке с паром и экстракции для БК — 1,2, для СК— 1,25; Р— коэффициент БК и СК в растворе стандарта (раствор 3), мг/см3; Н0 — высота пика БК и СК на хроматограмме экстракта, мм; Нст — высота пика БК и СК на хроматограмме стандартов, мм; Vt — объем экстракта, см3; М— масса продукта, взятого на анализ, г.
Относительные допустимые расхождения результатов определения зависят от содержания консерванта в пробе анализируемого образца, они не должны превышать значения, указанные в таблице:
| Содержание, мг/кг | Бензойная кислота | Сорбиновая кислота |
|
До 300 Свыше 300 |
20 15 |
20 15 |
За конечный результат данных испытаний принимают среднее арифметическое двух параллельных определений. Окончательный результат округляют до первого десятичного знака. Относительные допустимые расхождения результатов определениях не должны превышать 15 %.
Определение уротропина в пищевых продуктах
Уротропин в среде изопропилового спирта взаимодействует с изопропаноловым раствором хлороводородной кислоты. Вследствие изменения концентрации определяемого вещества в процессе титрования происходит изменение электропроводности раствора: наиболее резкое — вблизи точки эквивалентности. В качестве катода используют вращающийся медный электрод, в качестве анода — медную пластинку.
Реактивы и материалы: пищевой продукт, колба на 25 мл, изопропиловый спирт абсолютный, НС1, амперометрическая титровальная установка.
Ход работы. Пробу пищевого продукта массой 15,00 г растирают и переносят в мерную колбу на 25 мл и доводят до метки изопропанолом. В стакан для титрования пипеткой отбирают 2 мл этого раствора, 15 мл изопропилового спирта и опускают электроды. Включают катодный мотор (частота вращения катода 600—900 об/мин). Устанавливают напряжение —2,0 В и титруют уротропин 1М изопропаноловым раствором хлористоводородной кислоты, приливая его из микробюретки порциями по 0,1—0,2 мл. После каждой прилитой порции фиксируют показания гальванометра. На основании результатов титрования строят кривую зависимости: показания гальванометра — объем титранта (мл). По кривой находят объем титранта, соответствующий точке эквивалентности. Содержание уротропина в процентах: ω% = N HCI V HCI Эуротропина Vт.э. ∙ 100/(1000Va a).
2.7 Определение содержания фенольных соединений в рыбных копченостях
При взаимодействии с 4-аминоантипирином в слабощелочном растворе в присутствии ферроцианида (III) калия фенолы и их производные дают красную окраску.
Ход работы. В ступку помещают 55 г исследуемого продукта и растирают его с дистиллированной водой, затем переносят в круглодонную колбу на 1 л. Остатки кашицы смывают дистиллированной водой с тем расчётом, чтобы общее количество воды в колбе составило 700-750 мл. Затем в колбу добавляют 5 мл 10%-ного раствора винной кислоты и отгоняют фенолы с водяным паром при нагревании колбы на кипящей насыщенной солевой бане. Дистиллят собирают в мерную колбу на 200 мл. Из него отбирают 100 мл в коническую колбу на 250 мл, нейтрализуют МgCO3 до рН 7,2-7,3 и жидкость отгоняют. Отгонку производят при нагревании колбы на асбестовой сетке до тех пор, пока в колбе не останется сухой остаток; дистиллят собирают в мерную колбу на 100 мл, доводят до метки водой, пипеткой отбирают 50 мл в коническую колбу на 250 мл с пришлифованной пробкой, куда приливают также 0,3 мл раствора 4-аминоантипирина и 1 мл р-ра NH3, содержимое колбы энергично перемешивают, приливают 1 мл раствора ферроцианида калия и вновь энергично взбалтывают. Затем замеряют оптическую плотность раствора на ФЭК-2 с зелёным светофильтром (λ = 500 нм). Нулевую точку прибора определяют с помощью контрольного раствора, состоящего из 500 мл дистиллированной воды с добавлением указанных реактивов.
Калибровочный график для количественного расчёта фенольных соединений строят по гваяколу. В стандартных растворах концентрация гваякола составляет 0,001; 0,002; 0,003;…; 0,007 мг/мл.
2.8 Определение содержания нитритов и нитратов в мясных продуктах
Сущность метода основана на реакции с реактивом Грисса с образованием азосоединения.
Приборы и реактивы: фотоэлектрокалориметр, редукционная колонка с губчатым кадмием, CdSO4 20%, цинк металлический гранулированный, 0,14 н NaOH, ZnSO4 0,45%-ый, 2,5% NH4OH, 0,1 н НС1, [кислота сульфаниловая, кислота уксусная 12% раствор, ά-нафтиламин], 0,14 н КMnO4, H2SO4, натрий серноватокислый, крахмал 0,5% раствор, KI, вода дистиллированная. Стандартный раствор Na(K)NO3: 0,1 г соли (перекристаллизованной и высушенной до постоянной массы при 105°С) взвешивают на аналитических весах, переносят дистиллированной водой в мерную колбу на 1000 мл, доводят водой до метки и тщательно перемешивают. Затем 25 мл этого раствора переносят пипеткой в мерную колбу вместимостью 500 мл, доводят до метки и перемешивают. Стандартный раствор NaNO2. Отвешивают 1,0204 г ч.д.а. реактива, переносят в мерную колбу на 1000 мл и ее объем до метки. Затем переносят пипеткой 100 мл в мерную колбу на 1000 мл и объем ее доводят до метки. Из него переносят пипеткой 100 мл в мерную колбу на 500 мл и доводят до метки (раствор I). 5 мл раствора I переносят в мерную колбу на 100 мл и объем ее доводят до метки (образцовый). 1 мл его содержит 0,001 мг азотистокислого натрия.
Ход работы: Построение калибровочной кривой. В 12 мерных колб на 100 мл микробюреткой или пипеткой отмеряют раствора III последовательно 0; 1,0; 1,5; 2,0; 2,5; 3,0; 4,0; 4,5; 5,0; 6,0; 7,0; 8,0 мл. В каждую колбу добавляют 5 мл 5%-ного раствора аммиака, 10 мл 0,1 н раствора соляной кислоты и объем доводят водой до метки. Из приготовленных растворов пипеткой переносят по 15 мл в конические колбочки и туда по 15 мл реактива Грисса и после 15-мин. настаивания (при н.у.) колориметрируют на фотоколориметре с зеленым светофильтром, в кювете с толщиной слоя 2 см, используя в качестве раствора сравнения контрольный раствор на реактивы в первой колбе. Затем вычерчивают кривую, откладывая на оси ординат оптическую плотность, а на оси абсцисс — концентрацию азотистокислого натрия, выраженную в мкг/мл измеряемого раствора.
Навеску пробы 20,0 г помещают в химический стакан, заливают 35—40 мл нагретой до 50—60°С дистиллированной воды и настаивают, периодически перемешивая в течение 10 мин. Затем вытяжку фильтруют через ватный фильтр в мерную колбу на 200 мл. Навеску несколько раз промывают декантацией и переносят на фильтр, где еще промывают водой и после охлаждения объем в колбе доводят до метки дистиллированной водой. 20 мл вытяжки помещают в мерную колбу на 100 мл, добавляют 10 мл 0,1 н раствора едкого натра и 40 мл 0,45%-ного раствора сернокислого цинка для осаждения белков. Смесь в колбе нагревают 7 мин на кипящей водяной бане, после чего охлаждают, объем колбы доводят до метки водой, перемешивают и фильтруют через беззольный бумажный фильтр. В две конические колбы на 100 мл помещают по 5 мл прозрачного фильтрата, по 1 мл 5%-ного раствора аммиака, по 2 мл 0,1 н раствора соляной кислоты, по 2 мл дистиллированной воды и для усиления окраски, по 5 мл образцового стандартного образцового раствора NaNO2. Затем в каждую колбу приливают по 15 мл реактива Грисса и через 15 мин измеряют интенсивность окраски на фотоколориметре с зеленым светофильтром в кювете толщиной слоя 2 см. Одновременно ставят две контрольные колбы, куда вместо фильтрата добавляют дистиллированную воду. Содержание нитрита Х в мг/100 г продукта находят:
Х=200 ·100 ·100 · 30С / 20 · 5 ·1000m,
где С – содержание нитрита в 1 мл исследуемого раствора в мкг,найденное по калибровочной кривой за вычетом контроль-опыта в мкг, m – навеска продукта, г.
Для удаления нитрита из фильтрата, полученного после осаждения белков, пипеткой переносят в две конические колбы по 20 мл фильтрата, туда же добавляют по 5 мл этилового спирта и по 10 эдл 0,1 н раствора соляной кислоты. Накрыв колбы часовыми стеклами, содержимое нагревают до легкого кипения и кипятят в течение 10 мин. Затем быстро добавляют к кипящим растворам по 4 мл 2,5%-ного раствора аммиака. Для восстановления нитрата в нитрит горячий раствор (80—70*С) пропускают через подготовленную редукционную колонку, собирая фильтрат в мерную колбу на 100 мл. Затем колонку промывают горячей дистиллированной водой до получения 70—80 мл фильтрата. Содержимое колбы охлаждают и доводят водой до метки. 15 мл полученного раствора смешивают с 15 мл реактива Грисса и через 15 мин колориметрируют на фотоколориметре. Одновременно готовят контрольный раствор, для этого в колбу берут 15 мл дистиллированной воды и 15 мл реактива Грисса. В случае слабого окрашивания растворов в колбы к 15 мл испытуемого раствора добавляют по 5 мл образцового стандартного раствора азотистокислого натрия, содержащего 1 мкг в 1 мл, и 20 мл реактива Грисса. Содержание нитрата Х1 в мг /100 г продукта вычисляют по формуле:
Х1 = 200 · 100· 30 · 100 · 1,23 · 100С / 20· 15 · 1000 · 20m,
где С – содержание нитрата в 1 мл исследуемого раствора, мкг, найденное по калибровочной кривой за вычетом контроль-опыта в мкг, m – навеска продукта, г
СПИСОК ИСПОЛЬЗОВАННОЙ ЛИТЕРАТУРЫ
Основная
Булдаков А. Пищевые добавки. — СПб.: «Vt», 1996.
Голубев В.Н. Пищевые и биологически активные добавки: Учеб. для студ. высш. учеб. завед. /В.Н. Голубев, Л.В. Чичева-Филатова, Т.В. Шленская.—М.: Академия, 2003
Пищевая химия: Лабораторный практикум. Пособие для вузов / А.П. Нечаев, С.Е. Траубенберг, А.А. Кочеткова и др.; Под ред. А.П. Нечаева.—СПб.:ГИОРД, 2006
Дополнительная
Люк Э., Яир М. Консерванты в пищевой промышленности. — СПб.: Гиорд, 1998.
ОБЖ. Основы Безопасности Жизни / Ежемесячный научно-методический и информационный журнал. № 3 [141], март 2008.
Поздняков В.М. Гигиенические основы питания, безопасность и экспертиза продовольственных товаров / Учебник. 2-е изд. Изд-во Новосибирского университета.— 1999
Пищевые ароматизаторы и красители / Е. В. Смирнов, Г. К. Викторова, Н. М. Метелкина и др. // Пищевая промышленность. — 1996.
Сарафанова Л. А., Кострова И.Е. Применение пищевых добавок. СПб.: Гиорд, 1997.
Тужилкин В. И., Кочеткова А.А., Колеснов А. Ю. Пектины. Теория и практика применения // Известия вузов. Пищевая технология. — 1998.