Состояние естественной резистентности и иммунологической реактивности у новорожденных телят при колибактериозе
Для учета результатов реакции агглютинации пользовались четырех крестовой системой обозначения. За агглютинационный титр принимали то наибольшее разведение сывороток, при котором еще наблюдалась видимая агглютинация, оцениваемая в четыре креста.
2.1.7. Определение активности лизоцима в сыворотке крови. Сыворотку крови, отделяли общепринятым методом. Предварительно готовили 1/15М фосфатный буфер (рН 6,2), для чего использовали два исходных раствора: 4,539 г х. ч. КН2РО4 растворенный в 500 мл дистиллированной воды и 2,375 г х. ч. Nа2НРО4Ч12Н2O, растворенный в 200 мл дистиллированной воды. При смешивании этих растворов в определенном соотношении, получали рН буфера 6,2.
Для приготовления 1 % агара «Дифко» на 1/15М фосфатном буфере брали 1 г сухого агара, помещали в колбу на 200 мл и заливали 99 мл 1/15М фосфатного буфера. Колбу закрывали ватно-марлевой пробкой, помещали в кипящую баню и выдерживали 25-30 мин.
Расплавленный агар охлаждали до 60-70°С и вносили в него ацетоновый порошок Micrococcus lysodeikticus из расчета 10-20 мг на 100 мл объема. Необходимое количество порошка перед внесением в агар суспендировали в 3-5 мл 1/15М фосфатного буфера. Полученную смесь перемешивали до получения однородной взвеси.
Полученную смесь разливали в чашки Петри с таким расчетом, чтобы подучить толщину слоя 4 мм.
После застывания агара в нем при помощи тонкостенной трубочки вырезали лунки диаметром 5 мм на расстоянии 2-3 см от краев чашки и друг от друга. Для подсыхания лунок чашки помещали в термостат приоткрытыми на 60 мин. Исследуемые пробы сыворотки крови разводили соответственно 1/15М фосфатным буфером 1:10, 1:2 и 1:5. Каждую пробу после разведения заливали в отдельную лунку в объеме 0,05 мл.
Параллельно с исследуемым материалом 1/15М фосфатным буфером разводили стандартный кристаллический лизоцим так, чтобы получить его растворы с концентрацией 0,5 мкг/мл, 1; 3; 5; 10; 20; 40; 60; 80 и 100 мкг/мл. По 0,05 каждого разведения стандартного лизоцима разливали по отдельным лункам.
Чашки Петри с исследуемым материалом и стандартным лизоцимом выдерживали 48 ч во влажной камере при комнатной температуре (22-24°С).
После экспозиции при помощи линейки измеряли диаметр зон лизиса Micrococcus lysodeikticus вокруг лунок с исследуемым материалом и стандартным лизоцимом.
Первоначально на полулогарифмической бумаге строили калибровочную кривую, используя результаты, полученные при измерении зон лизиса вокруг лунок с раствором стандартного лизоцима в различных концентрациях. Для этого значения, отражающих диаметры зон лизиса субстрата в миллиметрах, откладывали по оси абсцисс, а показатели концентрации стандартного лизоцима в мкг/мл, вызывающих лизис по оси ординат. Точки пересечения первых и вторых значений соединяли между собой, при этом получалась прямая линия.
Расчет результатов проводили следующим образом. Диаметр зоны лизиса Micrococcus lysodeikticus вокруг лунки с сывороткой крови составил 9,5 мм. На калибровочном графике этому значению соответствовала концентрация 2,5 мкг/мл стандартного лизоцима. Сыворотку крови перед исследованием разводили 1:10 1/15М фосфатным буфером. Следовательно, концентрация лизоцима в исследуемой пробе сыворотки крови равнялась 2,5Ч10=25 мкг/мл. Так как, литическая активность стандартного лизоцима изменяется в результате изготовления и хранения, полученное абсолютное значение выражали в единицах относительной активности. Активность стандартного лизоцима составляла 20600 ед/мг или 20,6 ед/мк, активность лизоцима исследуемой пробы сыворотки молозива равнялась 20,6Ч25 =515,0 ед/мл.
2.1.8. Определение содержания комплемента в сыворотке крови.
Исследовали сыворотку крови, полученную из яремной вены животных. Предварительно готовили веронал-мединаловый буфер: 0,575 г веронала растворяли в 50 мл дистиллированной воды, подогретой до 60° С, охлаждали и добавляли 8,5 г хлорида натрия, 0,375 г мединала, 0,5 мл раствора содержащего 1 М MgCl2 и 0,3 М CaCl2 (100 мл Н2О + 19 г MgCl2Ч6Н2О г + 6 г CaCl2). Объем доводили до 200 мл дистиллированной водой. Буфер хранили в холодильнике. Перед употреблением буфер разводили дистиллированной водой (1:4). Физиологический раствор: 8,5 г хлорида натрия растворяли в 1 л дистиллированной воды и фильтровали.
Эритроциты барана. Кровь у барана брали из яремной вены в колбу с бусами и встряхивали в течение 10-15 мин для предотвращения свертывания. Дефибринированную кровь фильтровали через двойной слой марли. Эритроциты барана отмывали 3 раза центрифугированием по 10 мин при 3000 об/мин. Из отмытых эритроцитов готовили 5 % взвесь на физиологическом растворе и стандартизовали на ФЭК. С этой целью эритроциты лизировали: к 1 мл отмытых эритроцитов добавляли 9 мл дистиллированной воды. Лизированные эритроциты фотоколориметрировали при зеленом светофильтре против воды. Оптическая плотность лизата — 1,08 при длине 541 мкм в кювете 10 мм.
Для определения титра гемолизина, готовили вначале основное разведение гемолитической сыворотки 1:100 (0,1 мл сыворотки + 9,9 мл буфера), затем из этого разведения поучали разведения от 1:1000 до 1:4000.
|
1:1000 |
1:1200 |
1:1500 |
1:2000 |
1:2500 |
1:3000 |
1:3500 |
1:4000 |
|
|
Буфер, мл |
0,9 |
1,1 |
1. 4 |
1,9 |
2,4 |
2,9 |
3,4 |
3,9 |
|
Гемолизин |
0,1 |
0,1 |
0,1 |
0,1 |
0,1 |
0,1 |
0,1 |
0,1 |
Гемолитическую систему готовили следующим образом. К стандартизованной 5 % взвеси эритроцитов барана медленно, при постоянном помешивании, добавляли равный объем гемолизина в тройном титре. Так, если полный гемолиз наблюдался в пробирке с разведением гемолитической сыворотки 1:1200, то для приготовления гемолитической системы брали разведение 1:400 (0,1 мл цельной гемолитической сыворотки и 39,9 мл буфера). Пробирки с гемолитической системой встряхивали и инкубировали при 37° С в течение 1ч для сенсибилизации эритроцитов барана.
Исследуемую сыворотку, разводили 1:10, разливали в 10 пробирок и доводили буферным раствором (физиологическим) до 1,0 мл. После этого в каждую пробирку добавляли 1 мл гемолитической системы, то есть сенсибилизированных эритроцитов барана, 2-я пробирка — контрольная.
|
Исследуемая сыворотка (1:10), мл |
0,05 |
0,1 |
0,15 |
0,2 |
0,25 |
0,3 |
0,35 |
0,4 |
0,45 |
0,5 |
|
Буферный раствор |
0,95 |
0,9 |
0,85 |
0,8 |
0,75 |
0,7 |
0,65 |
0,6 |
0,55 |
0,5 |
|
Сенсибилизированные эритроциты барана |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
1,0 |
Пробирки инкубировали при 37° С в течение 45 мин, охлаждали в холодильнике 10 мин, центрифугировали при 1500 об/мин и колориметрировали на ФЭК в кюветах (10мм) с зеленым светофильтром против воды и определяли процент гемолиза.
Для определения активности комплимента в гемолитических единицах готовили шкалу и кривую гемолиза. Для приготовления шкалы гемолиза к 1 мл стандартной 5 % взвеси эритроцитов барана прибавляли 3 мл дистиллированной воды в результате чего происходил гипотонический лизис эритроцитов (100 % гемолиз). Пробирку центрифугировали (при 1500 об/мин 10 мин) и готовили шкалу гемолиза:
|
100 % гемолиз эритроцитов на дистиллированной воде |
0,1 |
0,2 |
0,3 |
0,4 |
0,5 |
0,6 |
0,7 |
0,8 |
0,9 |
1,0 |
|
Буферный раствор, мл |
0,9 |
0,8 |
0,7 |
0,6 |
0,5 |
0,4 |
0,3 |
0,2 |
0,1 |
0 |
|
Гемолиз, % |
10 |
20 |
30 |
40 |
50 |
60 |
70 |
80 |
90 |
100 |
Полученные разведения и исходный раствор колориметрировали на ФЭК в кюветах (1 мм) и строили график зависимости коэффициентов экстинции от процента гемолиза. На оси абсцисс откладывали процент гемолиза, на оси ординат — показатели экстинции, соответствующие данному проценту гемолиза.
Расчет 50 % гемолитических единиц комплемента в 1 мл проводили следующим образом. После титрования исследуемой сыворотки, инкубации ее при 37° С в течение 45 мин, выдержки в течение 10 мин в холодильнике при 4° С и центрифугирования пробирку из шкалы гемолиза с одной 50 % единицей комплемента (№5) сравнивали с пробирками из ряда титрования сыворотки. Если содержимое пробирки №5 соответствовало по цвету пробирке №6, из ряда титрования комплемента исследуемой сывороткой, то есть дозе комплемента 0,3 мл, то расчет вели следующим образом.
0,3 мл сыворотки (разведение 1:10) соответствует одной 50 % гемолитической единице комплемента, а в 1 мл исследуемой сыворотки содержится:
0,3 мл (1:10) — 1
1,0 мл — Х
Х = = 3,33 ел/мл.
2.1.9. Определение содержания пропердина в сыворотке крови. Для определения титра пропердина исследуемую сыворотку разводили мединал-вероналовым буфером (рН 7,2-7,4), начиная с 1:10 до 1:320. В центрифужные пробирки вносили по 0,2 мл каждого разведения сыворотки, до 0,2 мл суспензии инулина (соответствует 3 мг сухого вещества) и по 0,2 мл комплемента в рабочем титре. В контрольный ряд пробирок вместо инулина добавляли по 0,2 мл буфера. Все пробы (опытные и контрольные) помещали на 1 ч в термостат при 37° С, после чего центрифугировали, переносили супернатант в отдельные пробирки по 0,3 мл и добавляли по 0,2 мл стандартной гемолитической системы. Реакцию учитывали после 20-минутной экспозиции при 37° С. За титр пропердина принимали то наибольшее разведение сыворотки, в котором наблюдается полная задержка гемолиза, и в каком разведении в контрольном ряду отличается полный гемолиз. Данные рассчитывали по формуле:
|
Разведение, в котором отмечен полный гемолиз в контроле |
— |
Разведение, в котором отмечена полная задержка гемолиза в опыте |
Ч10 |
|
Разведение, в котором отмечен полный гемолиз в контроле |
Полученные результаты выражали в ед/мл. При полной задержки гемолиза в разведении 1:35 в опыте, а в контроле — полный гемолиз в разведении 1:50, содержание пропердина в 1 мл испытуемой сыворотки составляет:
 Ч10
= 3 ед/мл.
Тестированные показатели: комплементарную, лизоцимную, пропердиновую активность, а также содержание иммуноглобулинов в сыворотке крови, молоке и молозиве крупного рогатого скота определяли по методам В. Г. Дорофейчук, 1968; X. Я. Грант, Л. И. Яворский, И. А. Блумберг, 1973; И. М. Архангельский, 1976; В. Н. Андреев, Г. И. Подопригора, 1977; Е. С. Фортинская, А. М. Наумова, Е. А. Маркова, 1977; О. Н. Грызлова, П. А. Емельяненко, В. Н. Денисенко, 1978; Э. Бем, 1979; П. А. Емельяненко, О. И. Грызлова, Г. Н. Печникова и М. Н. Тулупова, 1980; Э. С. Коган, 1981; Г. В. Павлов, Г. Н. Печникова, Смолянская- О. О. Суворова, 1988; В. В. Биктимиров, 1993.
При определении лизоцима, учитывая замедленную активность фермента крупного рогатого скота, приводили тщательную подготовку материалов к исследованию, чтобы избежать ошибок, связанные с действием на тест-микробы других литических факторов исследуемой пробы.
При тестировании комплементарной активности сыворотки крови тщательно осуществляли подбор индикаторной системы чувствительной к комплементу крупного рогатого скота.
Для определения пропердина использовали модифицированный метод предложенный П. А. Емельяненко и др., 1980.
2.1.10. Изучение бактерицидной активности сывороток крови. Для определения бактериостатической и бактерицидной активности сывороток крови О. В. Смирнова, Т. А. Кузьмина (1966) предложили фотонефелометрический метод.
В нашей работе мы учитывали изменения оптической плотности питательной среды с микробами и питательной среды с испытуемой сывороткой крови и микробами сразу после соединения и через 3-, 5-, 7-, 9-, 12- и 24-часовой инкубации.
Для нефелометрического метода чистую культуру Е. coli высевали на МПА и выращивали в термостате при температуре 37° С в течение 24 ч. Затем смывали стерильным изотоническим раствором хлористого натрия и стандартизовали до содержания в 1 мл 2 млрд. микробных тел. Из этой взвеси производили посев на МПБ в пробирки и сутки выращивали в термостате при вышеуказанной температуре.
Для определения бактерицидной активности сывороток крови мы использовали питательную среду (обогащенный пептоном бульон Хоттингера), содержащую 200 мг% амминного азота.
В стерильные кюветы с рабочей длиной 10 мм стерильной пипеткой разливали по 4,5 мл бульона Хоттингера, затем добавляли по 0,5 мл испытуемой сыворотки крови и суточную бульонную культуру Е. coli по одной бактериологической петле (диаметр петли 4 мм).
Контрольные кюветы заполняли теми же компонентами, что и опытные с той лишь разницей, что в один кювет вместо сыворотки добавили 0,5 мл стерильного изотонического раствора хлорида натрия. Содержимое всех кювет тщательно перемешивали стерильной стеклянной палочкой, после чего все кюветы закрывали ватно-марлевыми пробками. Оптическую плотность среды определяли на фотоэлектроколориметре ФЭК-М, используя зеленый светофильтр. После этого кюветы ставили в термостат при температуре 37° С. Повторно определяли оптическую плотность содержимого кювет через 3, 5, 7, 9, 12 и 24 ч. Установку «0» на ФЭК-е производили с помощью кюветы, заполненной дистиллированной водой. Оценку бактерицидной активности сыворотки крови проводили по формуле:
А=100-
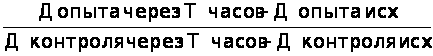 Ч100,
Где: А — бактерицидная активность (в %);
Д — оптическая плотность;
Т — время экспозиции кювет в термостате (в часах).
Затем вычисляли среднюю «напряженность бактерицидной активности» (НБА) по формуле:
Средняя НБА
=
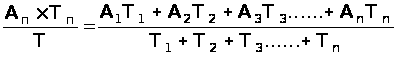 ,
Где: НБА — средняя напряженность бактерицидной активности молозивной сыворотки;
А1, А2, А3.....Аn — бактерицидная активность сыворотки молозива через 3, 5, 7, 9, 12 и 24ч (в %);
Т1, Т2, Т3....... Тn — продолжительность термостатирования (в часах).
2.1.11. Постановка опсонофагоцитарной реакции. При постановке опсонофагоцитарной реакции руководствовались методикой, описанной В. Я. Мозгис (1982). Для приготовления антигена культуру Е. coli выдерживали в термостате при температуре 37° С в течение 18-24 ч в МПБ, а затем на МПА в течение 24 ч. Проверяли на чистоту и смывали стерильным изотоническим раствором хлорида натрия. По оптическому стандарту доводили концентрацию до 2-х млрд. микробных тел в 1 мл. Приготовленную взвесь нагревали в водяной бане при 70° С в течение 30 мин.
Для опсонофагоцитарной реакции применяли только суточную агаровую культуру Е. coli.
Исследования проводили в следующей последовательности. В пронумерованные стерильные пробирки наливали до 0,5 мл 2 % прокипяченного и охлажденного раствора лимоннокислого натрия, 1 мл крови от исследуемых телят и тщательно смешивали, сюда же вносили по 0,5 мл антигена. После осторожного перемешивания пробирки помещали в термостат при 38° С на 3 мин, предварительно погрузив их на 2-3 мин в водяную баню с температурой 38° С. Затем пробирки из термостата извлекали, готовили мазки, сушили на воздухе, нумеровали, фиксировали в метиловом спирте в течение 5 мин и окрашивали по Романовскому-Гимза.
Для приготовления рабочего раствора краски, дистиллированную воду усредняли фосфатными буферами: 1. Двухосновной фосфат натрия (Na2HPO4Ч12H2O) — 17,814 г на 1 л (рН 8,302). 2. Одноосновной фосфат калия (KH2PO4) — 13,638 г на 1 л (рН 4,529). Если к литру дистиллированной воды прибааляли по 5 см3 того и другого раствора, то рН такой воды был равен 6,813.
Краску готовили ex tempore из расчета 1,5 капли краски на 1 мл усредненной воды с рН 6,813. Мазки окрашивали в течение 45 мин, промывали водопроводной водой и высушивали на воздухе. Окрашенные мазки исследовали под иммерсионной системой микроскопа и окуляра 7Ч.
Подсчет фагоцитированных микробов производили в 100 нейтрофилах. На основе подсчета определяли фагоцитарную интенсивность (среднее число поглощенных микробов одним нейтрофилом) и фагоцитарную активность (процент фагоцитирующих нейтрофилов). С кровью подопытных животных поставили 450 реакций.
2.1.12. Определение содержания иммуноглобулинов в сыворотке крови, молозиве и молоке крупного рогатого скота.
Предварительно готовили фосфатный буфер 0,03М, рН 3,0. С этой целью 10,74 г натрия фосфорнокислого двух замещенного (Na2HPO4Ч12H2O) и 5,84 г хлорида натрия помещали в мерную колбу, растворяли в дистиллированной воде и доводили объем до 1 л. Подобным образом готовили раствор из 4,08 г однозамещенного фосфорнокислого калия (KH2PO4) и 5,84 г хлорида натрия.
Растворы под контролем потенциометра смешивали в соотношении обеспечивающим рН буфера 8,0.
Пробы сывороток крови получали путем выдержки взятой крови из яремной вены животных 20-30 мин при 37° С в термостате. После отделения образовавшегося сгустка от стенок пробирок стеклянной палочкой, кровь помещали на 16-20 ч в холодильник. На следующий день сыворотку отсасывали в стерильную центрифужную пробирку, центрифугировали 15-20 мин при 3000 об/мин.
Пробы молозива и молока после взятия выдерживали 16-20 ч при 4° С и центрифугировали в течение 1 ч при 6000 об/мин. Затем снимали верхний слой жира, отсасывали надосадочную жидкость, которую и использовали для определения.
Пластинки из 3 %-ного агара «Дифко», смешанного с антисывороткой готовили следующим образом: 360 мг агара помещали в колбу, заливали 12 мл буфера и прибавляли 0,25 мл 1 %-ного раствора мертиолата. Колбу помещали в баню с холодной водой, которую затем нагревали до кипения и выдерживали смесь до полного расплавления агара.
После расплавления гель охлаждали до 56° С и к нему приливали равный объем антисыворотки в рабочем разведении и снова нагревали до температуры 56° С. Смесь тщательно перемешивали и выливали на стекло, помещенное на столике с уровнем в строго горизонтальном положении.
После застывания геля в нем делали лунки диаметром 2 мм на расстоянии 15 мм друг от друга.
При определении содержания иммуноглобулина G пробы сыворотки крови разводили буфером рН 8,0 в 20 и 30 раз. Пробы молозива первого дня лактации в 100, 50 и 20 раз, пробы молозива последующих дней лактации — в 50, 20 и 10 раз, использовали не разведенные и разведенные в 10 раз пробы молока.
При определении содержания иммуноглобулина М пробы сыворотки крови и молозива разводили в 10 и 5 раз, пробы молока использовали не разведенными и разведенными в 5 раз.
При определении содержания иммуноглобулина А пробы сыворотки крови использовали не разведенными, пробы молозива и молока — не разведенными и разведенными в 5 и 2 раза.
Пробы сыворотки крови получали от новорожденных телят до приема молозива во всех случаях использовали не разведенными.
Подготовленные пробы крови, молозива, и молока вносили в лунки геля с антисывороткой с помощью пастеровской пипетки. При этом лунку заполняли полностью, не переливая пробы за ее пределы.
Параллельно с опытными пробами на каждом стекле ставили контроль — разливали в лунки стандартный препарат определенного иммуноглобулина. При этом его разводили буферным раствором с таким расчетом, чтобы в 1 мл раствора препарата содержалось 5,0; 2,0; 1,0; 0,5; 0,2 и 0,1 мл белка. Таким образом, на каждом стекле получалось 6 лунок с контрольной пробой препарата.
После заполнения лунок, стекла помешали в эксикатор с водой и выдерживали при комнатной температуре, при определении содержания иммуноглобулинов G и А в течение 24 ч, а при определении иммуноглобулина М — 48 ч.
По окончании сроков инкубации стекла извлекали из эксикатора и измеряли диаметр кольца преципитата вокруг лунок с помощью линейки Беринг-Верке, после окрашивания агаровых пластин. С этой целью стекла с агаром погружали на двое суток в буфер. В течение этого срока буфер трижды заменяли новой порцией. После отмывания от не участвующих в реакции веществ, пластинки агара высушивали при комнатной температуре под фильтровальной бумагой. Затем пластинки (без фильтровальной бумаги) помещали в 0,1 %-ный раствор амидо-черного 10В на 3 ч, промывали трехкратно раствором уксусной кислоты и высушивали.
Для приготовления 0,1 %-ного раствора амидо-черного 10В, брали 1 г краски, растворяли в 100 мл ледяной уксусной кислоты (СН3СООН), после чего объем раствора доводили дистиллированной водой до 1 л. Раствор хранили в темной посуде при комнатной температуре. Раствор уксусной кислоты для промывания: брали 70 мл ледяной уксусной кислоты и доводили объем дистиллированной водой до 1 л.
Для расчета содержания иммуноглобулинов в испытываемых пробах строили калибровочную кривую на полулогарифмической бумаге: на оси ординат откладывали концентрацию белка в пробах стандарта, по оси абсцисс — диаметр кольца преципитации. Калибровочную кривую строили отдельно по каждому иммуноглобулину определенного класса.
Количество иммуноглобулина в испытуемой пробе определяли путем сравнения диаметра кольца преципитации вокруг ее лунки с калибровочной кривой [G. Mancini, A. O. Carbonara and J.F. Heremans, 1965; У. Дж. Герберт, 1974; В. М. Чекишев, 1977; П. А. Емельяненко, О. И. Грызлова, Г. Н. Печникова и М. Н. Тулупова, 1980; P. В. Петров, 1987; Н. С. Жосан, 1989; Н. В. Матузенко, Е. В. Андреев, А. И. Собко, 1990].
2.1.13. Экспресс-метод для определения содержания иммунных глобулинов. Кровь получали от телят из яремной вены до приема молозива и через 24 ч после рождения. Сначала ее выдерживали около часа в (30-35° С), а затем в холодильнике 10-12 ч. После чего отделяли сыворотку в отдельные пробирки.
Раствор цинк сульфата (208 мг/л ZnSO4Ч7H2O) готовили в мерной колбе на дистиллированной воде, которую выдерживали 4-5 дней и затем кипятили в течение 10-15 мин с целью растворения диоксида углерода.
Для приготовления стандарта мутности брали 3 мл раствора хлорида бария (BaCl2Ч2H2O) в 100 мл дистиллированной воды, вносили в мерную колбу на 100 мл и доводили до метки 0,2N раствором серной кислоты. Полученный раствор соответствует 20 ед. цинк сульфатному тесту [A. D. MсEwan, E. W. Fisher, I. E. Selman and W. J. Penhale, 1970].
Калибровочную таблицу для калориметрического определения содержания иммуноглобулинов на ФЭК-56М получали путем разведения стандарта мутности.
Для определения иммунных глобулинов подбирали пробирки одинакового диаметра и наливали в каждую по 6 мл цинк сульфатного раствора, а в контрольною пробирку — 6 мл дистиллированной воды. Во все опытные пробирки (по количеству образцов) и в контрольную добавляли по 0,1 мл исследуемой сыворотки и выдерживали при комнатной температуре (20° С) 60 мин. После экспозиции пробирки взбалтывали, чтобы обеспечить одинаковое перераспределение осадка и помещали в фотоэлектроколориметр, который предварительно устанавливали на «0» по дистиллированной воде. Измерение проводили на ФЭК-56М, ври длине волны 400±5 нм (синий светофильтр) в кюветах толщиной слоя 10 мм. Показание прибора ФЭК-56М определяли образцах сыворотки через контрольную пробирку умножением различия на фактор 10. 20 единиц цинк сульфатного теста помутнения были эквивалентны соответственно 20-30 мг/мл содержания колостральных иммунных глобулинов в сыворотке крови теленка [A. D. MсEwan, E. W. Fisher, I. E. Selman and W. J. Penhale, 1970].
2.1.14. Определение уровня пассивной защиты у новорожденных телят. Метод основан на том, что белки сыворотки крови могут преципитироваться различными солями, включая сульфит натрия (Na2SO3). Этот феномен зависит от концентрации соли и молекулярной характеристики белков. Готовили 14-, 16-, и 18 %-ный растворы Na2SO3, используя для этих целей безводный реактив. Соответственно 14, 16 и 18 г его растворяли в 100 мл дистиллированной воды. Кроме безводного сульфита натрия использовали Na2SO3Ч7Н2О, при этом количество его для приготовления соответствующих концентраций увеличивали вдвое.
В пробирки вносили по 1,9 мл раствора сульфита натрия каждой концентрации и добавляли по 0,1 мл испытуемой сыворотки. Пробирки тщательно встряхивали и выдерживали 1 ч при комнатной температуре. Реакцию считали отрицательной, если преципитат не образуется и положительной, если видны хлопья преципитированного белка или заметно даже небольшое его присутствие, в данном случае уровень иммуноглобулинов в испытуемой сыворотке соответствует промежуточному значению. Концентрация иммуноглобулина меньше 5 мг/мл соответствовала помутнению при концентрации 18 %; от 5 до 15 мг/мл — 16 и 18 %, и больше 15 мг/мл — 14, 16 и 18 % сульфита натрия. [N. E. Pfeiffer, T. C. McGuire, 1977; N. E. Pfeiffer, T. C. McGuire, R. E. Bendel and J. M Weikel, 1977; Ю. Н. Федоров, 1988].
Сывороточный гемолиз не влиял на результаты преципитации иммуноглобулинов.
2.1.15. Выделение лактоглобулина из колостральной сыворотки. Лактоглобулины из сыворотки молозива получали солевым методом. За основу взяли методику фракционного высаливания противогриппозных сывороток.
К сыворотке добавляли два или три объема дистиллированной воды в зависимости от содержания белка. В смесь, при перемешивании мешалкой, добавляли тонкой струей насыщенный раствор сернокислого аммония. После тщательного перемешивания смесь оставляли в покое на 10-15 ч в холодильнике до полного формирования осадка.
Лактоглобулин сыворотки молозива подвергался высаливанию 38 объемными процентами насыщенного раствора сернокислого аммония по формуле:
Х= ,
где: Х — объем насыщенного раствора сернокислого аммония;
С — требуемая концентрация сернокислого аммония;
Y — объем разбавленной молозивной сыворотки.
рН насыщенного раствора сернокислого аммония — 7,3-7,5.
Выпавший осадок лактоглобулина отделяли от раствора путем фильтрации через воронку Бюхнера с двойным слоем хроматографической бумаги.
Плотный осадок переносили в целлофановые мешочки и подвергали диализу в проточной водопроводной воде, а затем в дистиллированной воде до тех пор, пока в растворе не обнаруживалось даже следов сернокислого аммония, что проверяли реактивом Несслера.
По окончании диализа определяли концентрацию белка (рефрактометрически) в растворе лактоглобулина и дистиллированной воды разбавляли его до содержания 10 % белка. К раствору добавляли хлорид натрия до изотонического насыщения.
Подученный препарат подвергали стерилизующей фильтрации через фильтр Зейтца с пластинкой СФ и расфасовывали по ампулам и флаконам.
Стерильность полученного препарата подтверждали высевом на МПБ, МПА и среду Китт-Тарроци, а безвредность на белых