Синтез та дослідження властивостей неорганічних сполук на основі LnBa2Cu3O7, LnxLa1-xBa2Cu3O7
Метод саморозповсюджуваного високотемпературного синтезу. За останній час інтенсивно розробляється метод саморозповсюджуваного високотемпературного синтезу (СВС) [43-45]. Розроблено методики одержання YBa2Cu3O7-x із суміші Cu, Y2O3 та BaO2, яку підпалюють, після чого відбувається її інтенсивний розігрів унаслідок окиснення міді. Швидкість окиснення та виділення теплоти корелюють із тепловідводом таким чином, щоб не відбувалося плавлення евтектик Cu–CuO2, BaCuO2–CuO при тиску 1 атм., так як останнє (наприклад, при 10 атм.) робить неможливим подальше самочинне протікання реакції утворення YBa2Cu3O7-x.
Методи гомогенізації. Більш перспективними є хімічні методи гомогенізації [42,43,46-56], в яких вихідні сольові компоненти розчинюють у воді чи іншому розчиннику, а потім цільовий продукт виділяють із розчину тим чи іншим методом. Це дозволяє уникнути деяких недоліків, що притаманні керамічній технології, наприклад, усуває необхідність перемішуючих чи подрібнюючих приладів.
Найбільш поширеним методом, який оснований на гомогенізації вихідних компонентів є золь-гель процес [42,43,47,49,50,52,53,56]. Сутність його полягає в тому, що розчини керамікоутворюючих катіонів переводять у золь чи гель, вилучають розчинник та піддають суху масу термообробці. Як вихідні речовини використовують нітрати, ацетати, форміати, алкоксиди, цитрати та інші. Основним недоліком цих методів є використання сполук, які містять вуглець, та малі концентрації вихідних розчинів, що зменшує продуктивність процесу та створює проблеми, пов’язані з утворенням термостабільних карбонатів лужноземельних елементів.
Здійснити перехід від золю в гель можна методом упарювання розчинника. Цей метод досить успішно використовують при синтезі ВТНП матеріалів. Так, для одержання купрату ітрію-барію [43] суміш гексагідратів нітратів ітрію та міді з карбонатом барію обробляють розчином NaOH та відмивають водою. До суміші додають еквівалентну кількість мурашиної кислоти. Одержану масу сушать при 85°С на повітрі та нагрівають в струмені кисню зі швидкістю 20 град/хв до 920°С з ізотермічною витримкою при цій температурі протягом години. Потім повільно охолоджують до кімнатної температури. За даними рентгенофазового аналізу одержаний матеріал є YBa2Cu3O7-x із домішкою невеликої кількості оксиду барію.
Іншим прикладом золь-гель методу служить синтез купрату ітрій-барію з використанням цитратів [43,51,55]. До змішаного розчину нітратів ітрію, барію та міді додавали лимонну кислоту (1г/екв С6Н6О7 на 1г/екв металів). Після цього розчин упарювали при 75°С до в’язкого стану та зневоднювали при 85°С протягом 4 – 5 годин. Цей метод модифікували введенням додаткових операцій нейтралізації в’язкого цитратного розчину водним розчином амоніаку та випарюванням одержаної суміші у вакуумі. В обох методиках термічний розклад продуктів синтезу здійснювали при 900°С (2 години) чи при 950°С (1 годину). В результаті були одержані практично однофазні продукти. Відзначимо, що густина кераміки після спікання при 950°С протягом 2 годин виявилась рівною 93% від теоретичної (6,36 г/см3).
В роботі [47] описаний золь-гель метод одержання бісмутових надпровідників (Bi1,68Pb0,32Sr1,75CaxCuyOz) через ацетати. Метод здійснювали за наступною схемою. Нітрат бісмуту розчиняли в оцтовій кислоті. Розраховану кількість нітрату стронцію, ацетатів кальцію та купруму розчиняли в амоніачній воді та змішували з розчином нітрату бісмуту. Плюмбум ацетат розчиняли у воді та додавали до попереднього розчину. Автори звертають увагу на необхідність підтримання рН розчину близько 5,5. Врегульовувати рН розчину необхідно за допомогою розчину амоніаку. Одержаний розчин перемішували при кімнатній температурі протягом 5 годин. Після цього, для підвищення густини розчину, його витримували при температурі 343 К. Одержаний гель охолоджували до кімнатної температури, а потім прожарювали 5 годин при 723 К та 15 годин при 1068 К. Порошок перетирали, пресували у пігулки та знов прожарювали протягом 90 годин при температурі 1123 К. Після цього пігулки перетирали, знов пресували та прожарювали 60 годин при 1123 К, а потім повільно охолоджували до 973 К та загартовували до кімнатної температури. Такий спосіб дозволяє одержати Ві-2223 надпровідну кераміку. Для одержання зразків Ві-2212 кераміки треба зменшити час та температуру прожарювання (до 1073 К).
Метод сумісного осадження [43,48,51,54,55] малорозчинних сполук можна розглядати як один із методів гомогенізації. Він базується на взаємодії розчину, який містить компоненти майбутнього керамічного матеріалу, із розчином осаджувача. Саме так Bednorz та Muller синтезували перший керамічний високотемпературний надпровідник [1]. Як вихідні солі для синтезу використовують нітрати чи хлориди, а як осаджувач – оксалатну кислоту чи калій оксалат, калій чи натрій гідроксиди, діамонійетилоксолат чи ді(триетіламоній)оксолат, амоній карбонат чи суміш амоніаку та амоній карбонату.
При застосуванні цього методу особливу увагу слід приділяти можливості неповного осадження одного з компонентів, що може призвести до порушення хімічного складу. Значна різниця величин добутків розчинності різких компонентів може призвести до одержання неоднорідних матеріалів із властивостями, які не відтворюються. Це пов’язано з тим, що в першу чергу з розчинів виділяються менш розчинні осади, а потім більш розчинні. Для запобігання цього явища, треба або підтримувати рН розчину на оптимальному рівні, або створюють умови, що зменшують загальну розчинність у системі [42]. Для цього осадження компонентів проводять спиртовим розчином оксалатної кислоти [43,50,56]. При цьому процеси спільного осадження та висолювання поєднують, і це призводить до більш повного виділення компонентів. Слід відмітити, що при недотриманні умов, продукти, які одержані методами сумісного осадження, можуть містити сторонні йони (наприклад, натрію чи калію), вилучити які не завжди вдається, що знижує якість синтезованого матеріалу.
Метод розпилювальної сушки [43] побудований на швидкому випаровуванні розчинника при його диспергуванні в потік газу-носія. Як вихідні солі використовують нітрати та ацетати, а як розчинники – воду, амоніачно-спиртові та водно-спиртові суміші.
Цей метод досить універсальний бо дозволяє одержати різноманітні композиції ВТНП. Крім того, при розпиленні розчину у високотемпературний газовий потік можна досягти часткового чи повного розкладання сольових компонентів. Однак продукти розпилювальної сушки є частинки у вигляді порожніх кульок, що свідчить про перерозподіл компонентів у процесі випаровування розчинника та про більші чи менші порушення в їх хімічній однорідності. Суттєвим недоліком цього методу є, по-перше, леткість деяких солей (наприклад, безводного купрум(ІІ) нітрату). В умовах високотемпературного потоку це призводить до одержання напівпродуктів, які відрізняються по катіонним складом від вихідної суміші. По-друге, значні масовитрати матеріалу.
Основою кріохімічного методу [43] є розпилення водних розчинів солей, катіони яких входять до складу ВТНП матеріалу, в холодоагент (частіше за все використовують рідкий азот), а потім виділення розчинника (льоду) із заморожених гранул методом сублімаційної сушки. Крім зазначених операцій, в синтезі використовують традиційні процеси одержання ВТНП матеріалів, які відбуваються при кімнатних, підвищених та високих температурах, в тому складі дегідратацію та термічний розклад сольових продуктів, приготування прес-порошків, спікання, ізостатичне чи гаряче пресування, додаткову термообробку в атмосфері кисню. Як вихідні солі для синтезу YВa2Cu3O7-x у більшості випадків використовують нітрати, ацетати, а також гелі, які одержують при змішуванні ітрій нітрату, купрум(ІІ) ацетату та барій гідроксиду. Перевага використання нітратів полягає в можливості приготування розчинів, які містять практично будь-які катіони з необхідним співвідношенням компонентів. Це робить кріохімічний метод синтезу таким ж універсальним, як і керамічний.
Кріохімічний синтез має і суттєві недоліки. По-перше, низька розчинність Ba(NO3)2, особливо в присутності значної кількості нітрат йонів у змішаному розчині, значно зменшує продуктивність методу. По-друге, при швидкому заморожуванні розчинів кристалізація нітратних солей відбувається лише частково і в кріогранулах зберігається значна кількість аморфних фаз, що може призвести до плавлення матеріалу на стадії сублімаційної сушки. Більшість нітратних розчинів мають низьку температуру плавлення евтектик (наприклад, для Y(NO3)3ЧН2О Тевт = - 30°С), що вимагає суворого дотримання режиму сублімаційної сушки, особливо на її початковій стадії.
Таким чином, зараз запропоновано та експериментально розроблено велика кількість різноманітних методів синтезу ВТНП матеріалів. Кожний з них має як певні переваги так і недоліки, але в кожному способі синтезу необхідно оптимізувати умови виготовлення кінцевих матеріалів із заданою сукупністю експлуатаційних характеристик. Крім того, можна стверджувати, що в залежності від конкретних виробів із ВТНП та галузей їх застосування, оптимальними можуть виявитися зовсім різні методи їх одержання.
Розділ 2. Методика рентгенофазного аналізу
2.1 Основні відомості з фізики рентгенівських променів
Одним з перших методів фазового аналізу був мікроскопічний аналіз. Згодом з’явилось багато інших методів фазового аналізу (наприклад, термографічний). Відкриття в 1912 р. Лаує і його співробітниками дифракції рентгенівських променів призвело до розроблення одного з найбільш досконалих прямих методів ідентифікації фаз – рентгенофазного аналізу.
Основною задачею рентгенофазного аналізу є ідентифікація різних фаз в їхній суміші на основі аналізу дифракційної картини. Основним методом фазового аналізу є метод порошку, який отримав широке розповсюдження по причині його простоти та універсальності. Поступове вдосконалення методики рентгенофазного аналізу, покращення конструкцій рентгенівських камер і рентгенівських установок, широке розповсюдження легкозамінних електронних трубок призвели до впровадження рентгенофазного аналізу в практику роботи хімічних лабораторій.
Широке застосування найбільш довершених способів реєстрації рентгенівських променів (йонізуючі та сцинтиляційні лічильники) і вдосконалення фотографічного методу (фокусуючі камери-монохроматори) розширили межу чутливості фазового аналізу і збільшили надійність ідентифікації фаз у важких випадках [15].
Метод порошку може бути застосованим також для визначення параметрів гратки. Це можливо лише для кристалів кубічної, тетрагональної і гексагональної сингоній, але іноді і у випадку сингоній нижчої категорії. Ще більш обмежене застосування методу порошку в структурному аналізі. За винятком простих структур застосування цього методу виправдано в разі неможливості отримання монокристалів та іноді для уточнення структур.
2.2 Спектри випромінення променів
Кількісно і якісно будь-яке випромінення характеризується довжиною хвилі і його інтенсивністю. Для характеристики будь-якого неоднорідного випромінення потрібно звернути увагу на його спектр, залежність інтенсивності від довжини хвилі випромінення.
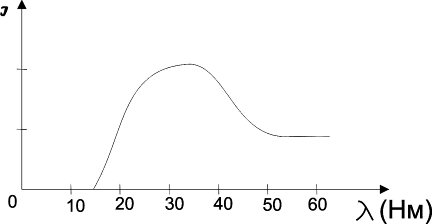
Рис. 2.1. Спектр випромінення рентгенівських промінів при напрузі (U = 8 кВ)
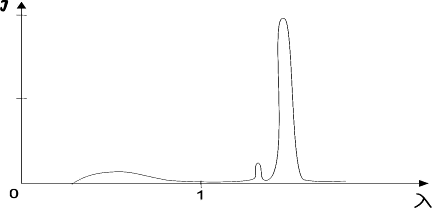
Рис. 2.2. Спектр випромінення рентгенівських промінів при напрузі (U = 40 кВ)
Спектри випромінення рентгенівських промені є двох типів : суцільні (білі) і лінійчасті (характеристичні). Білі та характеристичні спектри рентгенівського випромінення показані на рис. 1.4.
Напруга
при якій з’являються
лінії характеристичного
спектру, називається
напругою збудження.
При цій напрузі
енергія електронів
достатня, щоб
при зіткненні
вибити електрони
з внутрішніх
оболонок атомів
за їх межу. Такі
атоми знаходяться
у збудженому,
нестабільному
стані. Повернення
атома в стабільний
стан відбувається
при переході
електронів
із заповнених
оболонок на
вільну з спусканням
квантів електромагнітного
випромінення.
Якщо в атомі
вибиті електрони
К-оболонки, то
при поверненні
його в стабільний
стан на К-оболонку
переміщаються
електрони L-
оболонки (цьому
переходу відповідають
К -
н, К
 - лінії спектру)
або М- оболонки
(Кβ-
лінії спектру).
Електрони L- оболонки енергетично можуть бути розбиті на три групи, отже, L- серія складається з трьох груп ліній величини напруг збудження для кожної групи будуть різними.
2.3 Спектри поглинання рентгенівських променів
Проходження рентгенівського випромінення через речовину супроводжується взаємодією рентгенівських променів з речовиною. Відомо три види взаємодії : розсіювання рентгенівського випромінення (з зміною і без зміни довжини хвилі), фотоелектричний ефект та утворення електронно – позитронних пар, оскільки останній ефект має місце лише при енергії квантів більше 1 МеВ.
Розсіювання рентгенівських променів. Речовина, яка зазнає дію рентгенівського випромінення, спускає вторинне випромінення, довжина хвилі рівна довжині хвилі падаючих променів (когерентне розсіяння), або незначно відрізняється. При розсіянні змінюється електромагнітне поле, створене пучком рентгенівських променів, викликає коливальний рух електронів випроміненої речовини, тому промені стають джерелом когерентного випромінення. У вигляді когерентності промені, розсіяні різними атомами, можуть інтерферувати. Відстань між атомними площинами в кристалах рівні довжині хвиль рентгенівських променів.
Фотоефект. Взаємодіючи з атомами речовини, рентгенівські промені можуть вибивати електрони за межі атома, йонізуючи його – це фотоелектричний ефект. Енергія, яка йде на видалення електронів валентних оболонок, дуже мала, а для більш близьких до ядра оболонок рівна енергії рентгенівських променів. Внаслідок чого кінетична енергія електрона, видаленого з атома, рівна :
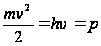 ,
(1)
де
 - частота йонізуючого
випромінення,
р- енергія, затрачена
на відрив електрона.
Спектри поглинання рентгенівського випромінення. При визначених значеннях довжини хвилі відбувається зміна величини коефіцієнта поглинання.
В інтервалах між стрибками коефіцієнт поглинання збільшується внаслідок збільшення довжини хвилі. Встановлена наступна наближена залежність коефіцієнта поглинання від довжини хвилі :
 k
 ,
(2)
де k - коефіцієнт пропорційності, а z - порядковий номер поглинаючого елемента.
Довжина хвилі, яка відповідає стрибкам у змінні коефіцієнта поглинання, називається краями смуг поглинання. Краї смуг поглинання мають тонку структуру. Поглинання в основному обумовлене вибиванням електронів із внутрішніх або зовнішніх електронних оболонок атомів. Якщо енергія випромінення більша або рівна енергії, яка необхідна для видалення електрона з даної оболонки, то відбувається поглинання, якщо ж енергія випромінення менша, то поглинання відбувається лише за рахунок більш зовнішніх оболонок. Тому розрізняють К- , L- , М- і т.д. краї смуг поглинання.
2.4 Способи реєстрації рентгенівського випромінення
Історично першим є фотографічний метод реєстрації рентгенівського випромінення. Дія рентгенівських променів на аргентум бромну емульсію не відрізняється від дії видимого світла. Різниця полягає лише в тому, що рентгенівське випромінення володіє великою проникаючою здатністю, і шар емульсії доводиться робити більш товстим. Дуже збільшувати товщину желатинового шару не можна , так як в товстих шарах проявлення йде нерівномірно, тому рентгенівські плівки для структурного аналізу роблять з двохстороннім покриттям .
Рентгенівське випромінення, діючи на емульсію фотоплівки, призводить до утворення зародків металічного срібла в дзеркалах аргентум броміду. При проявлені плівки ці зародки стають центрами, які каталізують процес відновлення. Число утворених зародків в перший час випромінення пропорційне його інтенсивності (I) і часу випромінення (t).
Йонізуючі і сцинтиляційні методи реєстрації. Якщо рентгенівське випромінення потрапляє в простір між двома електродами, що заповнений газом, і якщо до електрода прикласти напругу, то відбуватимуться процеси. Кванти випромінення йонізують атоми газу. Частина позитивних йонів та електронів, які рухаються під дією напруги, досягають катода і анода. По зовнішньому ланцюгу піде струм, а частина йонів рекомбінується, даючи нейтральні молекули [12].
Сцинтиляційний
лічильник
складається
з кристалофосфору
і фотоприскорювача.
Кристалофосфор
(для реєстрації
рентгенівського
випромінення
застосовують
кристали натрій
йодиду) поглинає
квант рентгенівського
випромінення,
внаслідок чого
утворюється
фотоелектрон,
проходячи через
речовину кристала,
йонізує велику
кількість
атомів. Йонізуючі
атоми, повертаючись
в стабільний
стан, випромінюють
фотони ультрафіолетового
світла. Ці фотони,
попадаючи на
фотокатод
фотоприскорювача,
вибивають з
нього електрони,
які прискорюються
в електричному
полі фотоприскорювача,
потрапляють
на перший емітер.
Кожен електрон
вибиває з матеріалу
покриття емітеру
кілька електронів,
і весь процес
повторюється
на наступному
емітері. Таким
чином, первинний
імпульс з 10 –
12 каскадів
збільшується
в
 разів.
Отриманий імпульс струму посилюється і реєструється прямопоказуючим пристроєм або за допомогою автоматичного запису на самописці. Останнім часом використовується комп’ютерна реєстрація сигналу.
Сцинтиляційні лічильники володіють позитивними властивостями, яких немає у лічильника Гейгера. Амплітуда імпульсу пропорційна енергії випромінення, тому з’являється можливість зменшення фону від білого випромінення за допомогою амплітудного аналізатора (дискримінатора). Переваги фотографічного методу полягають в тому, що він дуже зручний, простий і не вимагає високої кваліфікації обслуговуючого технічного персоналу. Реєстрація випромінення за рахунок лічильників більш діючий при спробі фіксування пучків з дуже малою інтенсивністю, тому чутливість фазового аналізу в цьому випадку стрімко зростає. Позитивні сторони дифрактометрів (установка з йонізуючою та сцинтиляційною реєстрацією) переважають над негативними (складність схем, труднощі, які пов’язані із обслуговування), тому вони широко застосовуються в хімічних дослідженнях.
2.5 Проміри і розрахунок рентгенограми порошку
Метою рентгенофазного аналізу є ідентифікація речовини в суміші за набором його міжплощинних відстаней (d) і відносних інтенсивностях (I), які відповідають лініям на рентгенограмі. Для цього згідно закону Брегга-Вульфа, необхідно визначити кути відбиття θ.
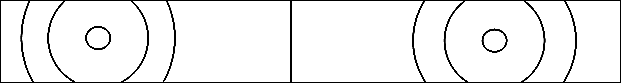
Схематичний вигляд відповідної дебаеграми зображений на рис. 2.1., проміри ведуться по середині знімка („ екватора ”).


I II
Рис. 2.1. Схема дебаеграми
Для визначення „ екватора ” вимірюється ширина смуги почорніння і по середині робиться позначка. Достатньо нанести дві точки, які відповідають середині смуги почорніння. Їх зручно наносити або на кінці рентгенограми, або біля щілини, пробитих в плівці, але ні в якому випадку на лініях. На рентгенограмі не варто проводити прямої, яка відповідає екватору, так як це погіршує якість промірів. При промірах відображується найбільш інтенсивна частина лінії. Якщо перетримати у найбільш яскравих лініях, тоді може спостерігатися зменшення почорніння на ділянках ліній з максимальною інтенсивністю. В такому випадку спостерігається світла смуга.
Центри
щілин, які пробиті
в плівці, відповідають
приблизно θ
= 0 („ І нуль”) і θ
= 90ْ
(„ ІІ
нуль”). Спочатку
вимірюються
лінії меж між
І і ІІ нулями
( ),
потім всі або
частина симетричних
ліній зліва
від І нуля (
 )
і справа від
ІІ нуля (
 ).
При деякому
навику І нуль
на рентгенограмі
легко відрізнити
від ІІ нуля
(лінії більш
вузькі, відсутні
дублети
 ),
і назва зразка
записується
на плівці в І
нулі [ 6 ].
Крім назви зразка на плівці записується його діаметр, випромінення і дата зйомки. Всі ці дані необхідно записати перед прикладом. Півсума розрахунків (для ліній, симетричних відносно І нуля)

дають початок розрахунку, а різниця (L) – півсуму розрахунків для ліній, симетричних відносно ІІ нуля

і
І нуля, рівна
довжині дуги,
яка відповідає
θ
= 90ْ
. Це
дозволяє обчислити
кути для ліній
дебаеграми
:
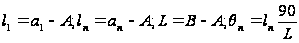 .
Діаметр
рентгенівських
камер (в мм) дорівнює
радіану (РКД-57)
або (РКУ-86 і РКУ-1141).
Тому при зйомці
в камерах РКД-57
(L≈90мм): L = 90 L, оскільки
 L не більше 0,5 мм.
Для перерахунку
l в θ
до значення
l потрібно додати
(або відняти)
величину
l (поправка на
ефективний
діаметр камери).
Величину зручно
обчислювати
графічно ; так
як
l лінійно залежить
від l, при l= 0,
l= 0 і при l = L,
l= 90 – L .
2.6 Ідентифікація речовин за міжплощинними відстанями
У більшості випадків за міжплощинними відстанями можна визначити фазовий склад речовини, якщо відомі дані для компонентів суміші.
Значення міжплощинної відстані для різних речовин наведені в кількох довідниках. Найбільш повною є рентгенометрична картотека ASTM [9]. Дані для значного числа речовин наведені також в [10] і [11 ]. Картотека ASTM відрізняється від інших довідників систематичним поповненням.
Рентгенометричні дані для кожної речовини в картотеку заносяться на окрему картку. Рентгенометрична картотека ASTM забезпечена двома показниками – предметним і „ ключем ”. Якщо валовий хімічний склад відомий, то задача зводиться до порівняння рентгенометричних даних (l і d), які одержані для досліджуваного зразка з аналогічними даними для порівняння невеликої кількості можливих хімічних сполук. В цьому випадку зручно користуватися предметним показником.
Більш важка задача – визначення фазового складу, якщо невідомий хімічний склад. В багатьох випадках ця задача не вирішується, тому бажано провести кількісний хімічний аналіз. Якщо дані хімічного аналізу відсутні, то неоднозначність визначення пояснюється тим, що ізоструктурні речовини можуть давати близькі рентгенограми, які відрізняються за величинами міжплощинних відстаней і за відповідними інтенсивностями. З такою неоднозначністю доводиться зустрічатися при ідентифікації речовин, що кристалізуються в кубічну, гексагональну, тетрагональну сингоній (особливо у випадках речовин з кубічною сингонією). Але точне визначення параметрів решітки значно зменшує неоднозначність.
Розділ 3. Використання методу порошку в рентгеноструктурному аналізі
Експериментальні
дані, одержані
для використання
лише методу
порошку, не
завжди достатні
для визначення
кристалічної
структури
речовин, навіть
якщо відображення
рентгенограми
виконано правильно.
Пояснюється
це тим, що інтенсивність
ліній на рентгенограмі
порошку це
сумарна інтенсивність
всіх ліній з
однаковими
(в межах дозволеної
методики) значеннями
міжплощинних
відстаней.
Накладання
ліній з різними
індексами
можуть бути
систематичними
або випадковими.
Систематичний
збіг ліній з
різною інтенсивністю
має місце у
випадку кубічної,
тетрагональної,
гексагональної
сингоній. Починаючи
з ромбічної
сингонії,
систематичного
збігу не спостерігається,
але стрімко
зростає ймовірність
випадкового
збігу, особливо
по мірі зростання
1/ .
Це обмежує
число експериментально
визначених
 .
В більшості випадків інтервал значень sinθ/λ, в якому знаходяться лінії з однозначно визначеними індексами, не перевищує 0,3. Тому загальний температурний фактор В визначається з низькою точністю. Дуже часто вдається визначити координати важких атомів і досить грубу модель структури. Але ці дані можуть бути корисними, якщо не вдається розробити метод синтезу