Коллоидная химия
3.2.4 Температура кипения разбавленных растворов
Температура кипения растворов нелетучего вещества всегда выше, чем температура кипения чистого растворителя при том же давлении. Рассмотрим Р – T диаграмму состояния растворителя и растворов различной концентрации (рис.3.5). Любая жидкость – растворитель или раствор – кипит при той температуре, при которой давление насыщенного пара становится равным внешнему давлению. Соответственно температуры, при которых изобара Р = 1 атм. пересечет кривые ОА, ВС и DE, представляющие собой зависимости давления пара над чистым растворителем и растворами с возрастающими концентрациями соответственно, будут температурами кипения этих жидкостей (рис. 3.6).
Повышение температуры кипения растворов нелетучих веществ ΔTк = Tк – T°к пропорционально понижению давления насыщенного пара и, следовательно, прямо пропорционально моляльной концентрации раствора. Коэффициент пропорциональности E есть эбулиоскопическая постоянная растворителя, не зависящая от природы растворенного вещества.
 (III.15)
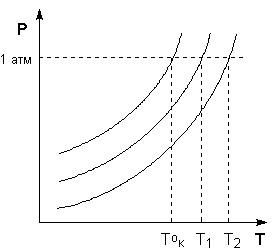
Рис.
3.6 Повышение
температуры
кипения разбавленных
растворов
Т.о., второй закон Рауля можно в наиболее общем виде сформулировать следующим образом:
Понижение температуры замерзания и повышение температуры кипения разбавленного раствора нелетучего вещества прямо пропорционально моляльной концентрации раствора и не зависит от природы растворенного вещества.
Второй закон Рауля является следствием из первого; данный закон справедлив только для бесконечно разбавленных растворов. Коэффициенты пропорциональности в уравнениях (III.14 – III.15) – эбулиоскопическая и криоскопическая константы – имеют физический смысл соответственно повышения температуры кипения и понижения температуры замерзания растворов с моляльной концентрацией, равной 1 моль/кг. Однако, поскольку такие растворы не являются бесконечно разбавленными, эбулиоскопическая и криоскопическая константы не могут быть непосредственно определены и относятся поэтому к числу т.н. экстраполяционных констант.
3.2.5 Осмотическое давление разбавленных растворов
Если разделить два раствора с различной концентрацией полупроницаемой перегородкой, пропускающей молекулы растворителя, но препятствующей переходу частиц растворённого вещества, будет наблюдаться явление самопроизвольного перехода растворителя через мембрану из менее концентрированного раствора в более концентрированный – осмос. Осмотические свойства раствора количественно характеризуются величиной осмотического давления. Давление, которое необходимо приложить к раствору, чтобы предотвратить перемещение растворителя в раствор через мембрану, разделяющую раствор и чистый растворитель, есть осмотическое давление π. Осмотическое давление идеальных растворов линейно зависит от температуры и молярной концентрации раствора С и может быть рассчитано по уравнению (III.16):
 (III.16)
Уравнение (III.16) есть т.н. принцип Вант-Гоффа:
осмотическое давление идеального раствора равно тому давлению, которое оказывало бы растворенное вещество, если бы оно, находясь в газообразном состоянии при той же температуре, занимало бы тот же объем, который занимает раствор.
Осмос играет важнейшую роль в процессах жизнедеятельности животных и растений, поскольку клеточная плазматическая мембрана является полупроницаемой. Осмос обусловливает поднятие воды по стеблю растений, рост клетки и многие другие явления.
Рассмотрим роль осмоса в водном режиме растительной клетки. Осмотическое давление жидкости, контактирующей с клеткой, может быть больше, меньше либо равно осмотическому давлению внутриклеточной жидкости. Соответственно выделяют гипертонические, гипотонические и изотонические растворы.
Если клетка находится в контакте с гипертоническим раствором, вода выходит из неё путём осмоса через плазматическую мембрану. Протопласт (живое содержимое клетки) при этом уменьшается в объёме, сморщивается и в конце концов отстаёт от клеточной стенки. Этот процесс называют плазмолизом. Процесс плазмолиза обычно обратим.
Если клетку поместить в чистую воду или гипотонический раствор, вода путём осмоса поступает в клетку; протопласт при этом увеличивается в объёме и оказывает давление на сравнительно жёсткую клеточную стенку. Этот процесс называется тургором. Тургорное давление препятствует дальнейшему поступлению воды в клетку. Именно тургорное давление поддерживает стебли растений в вертикальном положении, придаёт растениям прочность и устойчивость.
Изотонические растворы не оказывают влияния на водный режим клетки.
У животных клеток нет клеточной стенки, поэтому они более чувствительны к осмотическому давлению жидкости, в которой находятся. Животные клетки имеют систему защиты, основанную на осморегуляции; организм животного стремится поддерживать осмотическое давление всех тканевых жидкостей на постоянном уровне. Например, осмотическое давление крови человека – 800 000 Н/м2. Такое же осмотическое давление имеет 0,9 %-ный раствор хлорида натрия. Физиологический раствор, изотоничный крови, широко применяется в медицине.
3.2.6 Понятие активности растворенного вещества
Если концентрация растворенного вещества не превышает 0.1 моль/л, раствор неэлектролита обычно считают разбавленным. В таких растворах взаимодействие между молекулами растворителя существенно преобладает над взаимодействием между молекулами растворителя и растворенного вещества, поэтому последним обычно можно пренебречь. В случае более концентрированных растворов такое приближение неправомерно и для формального учета взаимодействия частиц растворителя и растворенного вещества, а также частиц растворенного вещества между собой, вводится эмпирическая величина, заменяющая концентрацию – активность (эффективная концентрация) а, связанная с концентрацией через коэффициент активности f, который является мерой отклонения свойств реального раствора от идеального:
 (III.17)
Как правило, коэффициент активности меньше единицы (при малых концентрациях считают f = 1 и а = С). Необходимо отметить, что активность компонента не прямо пропорциональна его концентрации – коэффициент активности уменьшается с увеличением концентрации.
3.3 РАСТВОРЫ ЭЛЕКТРОЛИТОВ
3.3.1 Теория электролитической диссоциации
Законы Рауля и принцип Вант-Гоффа не выполняются для растворов (даже бесконечно разбавленных), которые проводят электрический ток – растворов электролитов. Обобщая экспериментальные данные, Я.Г. Вант-Гофф пришел к выводу, что растворы электролитов всегда ведут себя так, будто они содержат больше частиц растворенного вещества, чем следует из аналитической концентрации: повышение температуры кипения, понижение температуры замерзания, осмотическое давление для них всегда больше, чем вычисленные. Для учета этих отклонений Вант-Гофф внес в уравнение (III.16) для растворов электролитов поправку – изотонический коэффициент i:
 (III.18)
Аналогичная поправка вносится в законы Рауля, и изотонический коэффициент определяется следующим образом:
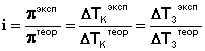 (III.19)
Изотонический коэффициент для растворов электролитов всегда больше единицы, причем с разбавлением раствора i возрастает до некоторого целочисленного значения.
Для объяснения особенностей свойств растворов электролитов С. Аррениус предложил теорию электролитической диссоциации, основывающуюся на следующих постулатах:
1. Электролиты в растворах распадаются на ионы – диссоциируют;
2. Диссоциация является обратимым равновесным процессом;
3. Силы взаимодействия ионов с молекулами растворителя и друг с другом малы (т.е. растворы являются идеальными).
Диссоциация электролитов в растворе происходит под действием полярных молекул растворителя; наличие ионов в растворе предопределяет его электропроводность. Для оценки полноты диссоциации в теории электролитической диссоциации вводится понятие степень диссоциации α, которая равна отношению числа молекул n, распавшихся на ионы, к общему числу молекул N:
 (III.20)
Величина степени диссоциации зависит от природы растворителя и растворенного вещества, концентрации раствора и температуры. По величине степени диссоциации электролиты подразделяются на три группы: сильные (α ≥ 0.7), средней силы (0.3 < α < 0.7) и слабые (α ≤ 0.3). К сильным электролитам относятся почти все соли (кроме Рb(СН3СОО)2, НgСl2, СdСl2), большинство неорганических кислот и щелочей; к слабым – все органические кислоты, вода, NН4ОН, Н2S и т.д. Электролитами средней силы являются некоторые неорганические кислоты: НF, НСN, Н3PO4.
3.3.2 Слабые электролиты. Константа диссоциации
Процесс диссоциации слабых электролитов является обратимым и в системе существует динамическое равновесие, которое может быть описано константой равновесия, выраженной через концентрации образующихся ионов и непродиссоциировавших молекул, называемой константой диссоциации. Для некоторого электролита, распадающегося в растворе на ионы в соответствии с уравнением:
АaВb <––> aАx- + bВy+
константа диссоциации выразится следующим соотношением:
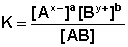 (III.21)
Для бинарного (распадающегося на два иона) электролита выражение (III.21) можно переписать в виде (III.21a):
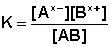 (III.21a)
Поскольку концентрация каждого иона для бинарного электролита равна произведению степени диссоциации α на общую концентрацию электролита С, выражение (III.21a) в этом случае можно переписать следующим образом:
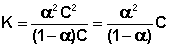 (III.22)
Для разбавленных растворов можно считать, что (1 – α) = 1. Тогда получаем:
 (III.23)
 (III.24)
Т.о., степень диссоциации слабого электролита обратно пропорциональна концентрации и прямо пропорциональна разбавлению раствора; выражение (III.24) называют законом разбавления Оствальда. Степень диссоциации слабого электролита можно связать с изотоническим коэффициентом. Будем считать, что из N молекул электролита продиссоциировало n молекул, образовав νn ионов (ν – число ионов, на которое диссоциирует молекула). Поскольку изотонический коэффициент показывает, во сколько раз общее число молекул и ионов в растворе больше числа молекул до диссоциации, получаем:
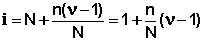 (III.25)
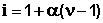 (III.26)
Соотношение (III.26) дает возможность, экспериментально определив изотонический коэффициент раствора, рассчитать степень диссоциации слабого электролита.
3.3.3 Сильные электролиты
Предположение Аррениуса о том, что в растворе сильного электролита также существует динамическое равновесие между молекулами и ионами, как и у слабых электролитов, оказалось ошибочным. Экспериментальные исследования показали, что, во-первых, величина константы диссоциации сильного электролита зависит от концентрации (т.е. к растворам сильных электролитов неприменим закон действующих масс) и, во-вторых, никакими методами не удалось обнаружить в растворах сильных электролитов непродиссоциировавшие молекулы. Это позволило сделать вывод, что сильные электролиты в растворах любых концентраций полностью диссоциируют на ионы и, следовательно, закономерности, полученные для слабых электролитов, не могут применяться к сильным электролитам без соответствующих поправок.
Качественная теория сильных электролитов была разработана П. Дебаем и Г. Хюккелем (1923). Для сильных электролитов, полностью диссоциирующих на ионы, даже при малых концентрациях растворов энергия электростатического взаимодействия между ионами достаточно велика, и пренебречь этим взаимодействием нельзя. Взаимодействие противоположно и одноименно заряженных ионов (соответственно притяжение и отталкивание) приводит к тому, что вблизи каждого иона находятся преимущественно ионы с противоположным зарядом, образующие т.н. ионную атмосферу. Радиус ионной атмосферы сравнительно велик, поэтому ионные атмосферы соседних ионов пересекаются; кроме того, каждый ион окружен дипольными молекулами растворителя – сольватной оболочкой. Т.о., в растворе сильного электролита возникает подобие пространственной структуры, что ограничивает свободу перемещения ионов и приводит к изменению свойств раствора в том же направлении, как действовало бы уменьшение степени диссоциации. Поэтому, определяя степень диссоциации раствора сильного электролита, получают т.н. кажущуюся степень диссоциации, т.е. величину α с поправкой на межионное взаимодействие. Чем выше концентрация раствора, тем сильнее взаимодействие ионов, тем меньше и кажущаяся степень диссоциации сильного электролита.
Количественные расчеты характеристик растворов сильных электролитов осуществляют с помощью понятий активности электролита аэ и активностей катионов и анионов а+ и а- соответственно, которые равны произведению коэффициента активности на концентрацию:
 ;
 ;
 (III.27)
Для бинарного электролита средняя активность электролита связана с активностями ионов соотношением (III.28); подобным же образом связан средний коэффициент активности с ионными:
 (III.28)
 (III.29)
Дебаем и Хюккелем был разработан метод расчета среднего коэффициента активности сильного электролита. Для бинарного электролита уравнение имеет следующий вид:
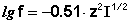 (III.30)
Здесь z – заряд иона, для которого рассчитывается коэффициент активности, I – т.н. ионная сила раствора: некоторый параметр, который одновременно учитывает молярную концентрацию и заряд всех имеющихся в растворе ионов. Ионная сила раствора равна полусумме концентраций всех ионов, умноженных на квадрат их заряда:
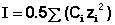 (III.31)
Теория Дебая – Хюккеля применима только при концентрациях, не превышающих 0.05 моль/л. Для более концентрированных растворов сильных электролитов количественной теории не существует.
3.4 ЭЛЕКТРОПРОВОДНОСТЬ РАСТВОРОВ ЭЛЕКТРОЛИТОВ
3.4.1 Удельная электропроводность растворов электролитов
Электрический ток есть упорядоченное перемещение заряженных частиц. Растворы электролитов обладают ионной проводимостью (являются т.н. проводниками второго рода), т.е. электропроводность растворов электролитов обусловлена перемещением ионов в электрическом поле (в отличие от электронной проводимости проводников первого рода).
Величина преимущественного передвижения иона в направлении одного из электродов при прохождении тока через раствор отнесённая к градиенту потенциала 1 В/см, есть абсолютная скорость движения иона. Абсолютные скорости движения ионов имеют величины порядка 0,0005 – 0,003 см2/(В·с). Абсолютные скорости движения катионов U+ и анионов U– различаются; это приводит к тому, что ионы разных знаков переносят разные количества электричества.
Всякий проводник, по которому течет ток, представляет для него определенное сопротивление R, которое, согласно закону Ома, прямо пропорционально длине проводника l и обратно пропорционально площади сечения S; коэффициентом пропорциональности является удельное сопротивление материала ρ – сопротивление проводника, имеющего длину 1 см и сечение 1 см2:
 ,
Ом (III.32)
В качестве количественной меры способности раствора электролита проводить электрический ток используют обычно удельную электропроводность κ (каппа) – величину, обратную удельному сопротивлению (т.е. величину, обратную сопротивлению столба раствора между электродами площадью 1 см2, находящимися на расстоянии 1 см):
 ,
Ом-1см-1
(III.33)
Величина
удельной
электропроводности
электролита
зависит от ряда
факторов: природы
электролита,
температуры,
концентрации
раствора. Удельная
электропроводность
растворов
электролитов
(в отличие от
электропроводности
проводников
первого рода)
с увеличением
температуры
возрастает,
что вызвано
увеличением
скорости движения
ионов за счет
понижения
вязкости раствора
и уменьшения
сольватированности
ионов. Зависимость
удельной
электропроводности
от концентрации
раствора представлена
на рис. 3.7.
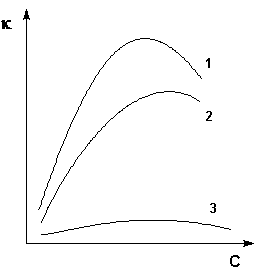
Рис.
3.7 Зависимость
удельной
электропроводности
электролитов
от концентрации
(1 – H2SO4,
2 – KOH, 3 – CH3COOH)
Как видно из рисунка, с увеличением концентрации удельная электропроводность растворов сначала возрастает, достигая некоторого максимального значения, затем начинает уменьшаться. Эта зависимость очень чётко выражена для сильных электролитов и значительно хуже для слабых. Наличие максимума на кривых объясняется тем, что в разбавленных растворах сильных электролитов скорость движения ионов мало зависит от концентрации, и κ сначала растет почти прямо пропорционально числу ионов; с ростом концентрации усиливается взаимодействие ионов, что уменьшает скорость их движения. Для слабых электролитов наличие максимума на кривой обусловлено тем, что с ростом концентрации уменьшается степень диссоциации, и при достижении определенной концентрации число ионов в растворе начинает увеличиваться медленнее, чем концентрация. Для учета влияния на электрическую проводимость растворов электролитов их концентрации и взаимодействия между ионами введено понятие молярной электропроводности раствора.
3.4.2 Молярная электропроводность растворов электролитов
Молярная электропроводность раствора λ есть величина, обратная сопротивлению раствора, содержащего 1 моль растворенного вещества и помещенного между электродами, расположенными на расстоянии 1 см друг от друга. С удельной электропроводностью κ и молярной концентрацией раствора С молярная электропроводность связана следующим соотношением:
 ,
Ом-1см2моль-1
(III.34)
Молярная электропроводность как сильных, так и слабых электролитов увеличивается с уменьшением концентрации (т.е. увеличением разведения раствора V = 1/С), достигая некоторого предельного значения λo, называемого молярной электропроводностью при бесконечном разведении (рис. 3.8 – 3.9).
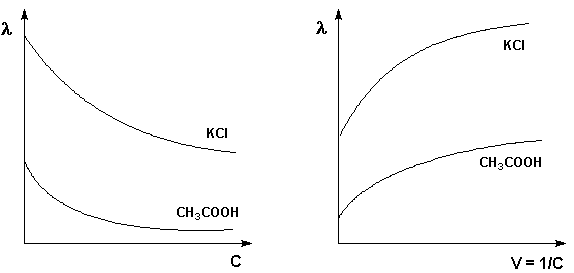
Рис. 3.8 Зависимость молярной Рис. 3.9 Зависимость молярной электропроводности от концентрации. электропроводности от разведения
Для слабого электролита такая зависимость молярной электропроводности от концентрации обусловлена в основном увеличением степени диссоциации с разбавлением раствора. В случае сильного электролита с уменьшением концентрации ослабляется взаимодействие ионов между собой, что увеличивает скорость их движения и, следовательно, молярную электропроводность раствора. Последнюю связывает с абсолютными скоростями движения катионов и анионов U+ и U– уравнение Аррениуса (III.35):
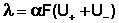 (III.35)
Ф. Кольрауш показал, что в молярную электропроводность бесконечно разбавленных растворов электролитов каждый из ионов вносит свой независимый вклад, и λo является суммой молярных электропроводностей катиона и аниона λ+ и λ– (т.н. подвижностей ионов), и сформулировал закон независимости движения ионов:
Молярная электропроводность при бесконечном разведении равна сумме электролитических подвижностей катиона и аниона данного электролита.
 (III.36)
Подставив в это выражение уравнение Аррениуса (III.35) и приняв, что при бесконечном разведении степень диссоциации α равна единице, получим:
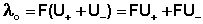 (III.37)
Отсюда
 ;
 (III.38)
Электролитическая подвижность является важнейшей характеристикой иона, отражающей его участие в электропроводности раствора.
3.5 ЭЛЕКТРОХИМИЧЕСКИЕ ПРОЦЕССЫ
3.5.1 Электрические потенциалы на фазовых границах
При соприкосновении проводника первого рода (электрода) с полярным растворителем (водой) либо раствором электролита на границе электрод – жидкость возникает т.н. двойной электрический слой (ДЭС). В качестве примера рассмотрим медный электрод, погруженный в воду либо в раствор сульфата меди.
При погружении медного электрода в воду часть ионов меди, находящихся в узлах кристаллической решетки, в результате взаимодействия с диполями воды будет переходить в раствор. Возникающий при этом на электроде отрицательный заряд будет удерживать перешедшие в раствор ионы в приэлектродном пространстве – образуется двойной электрический слой (рис. 3.10а; о моделях строения ДЭС смотрите п. 4.2.4). Отрицательный заряд на электроде будет препятствовать дальнейшему переходу ионов меди в раствор, и через некоторое время установится динамическое равновесие, которое можно однозначно охарактеризовать потенциалом электрического поля ДЭС Φ, зависящего от заряда на электроде, или некоторой равновесной концентрацией ионов в приэлектродном слое Сo. При погружении медного электрода в раствор СuSО4, содержащий ионы меди в концентрации С возможны три случая:
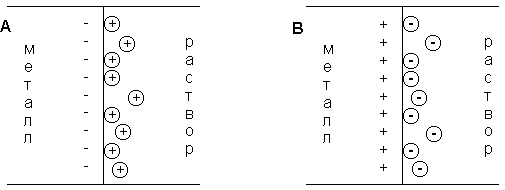
Рис. 3.10 Схема двойного электрического слоя на границе электрод-раствор
1. С < Сo. Поскольку концентрация ионов меди в поверхностном слое меньше равновесной, начнется переход ионов из электрода в раствор; электрод заряжается отрицательно, в поверхностном слое раствора катионов будет больше, чем анионов (рис. 3.9а).
2. С > Сo. Поскольку концентрация ионов меди в поверхностном слое больше равновесной, начнется переход ионов из раствора в электрод; на электроде возникает положительный заряд и в поверхностном слое преобладают анионы SО42- (рис. 3.9b).
3. С = Сo. Поскольку концентрация ионов меди в поверхностном слое равна равновесной (такие растворы называют нулевыми), заряд на электроде не возникает, двойной электрический слой не образуется.
3.5.2 Гальванический элемент. ЭДС гальванического элемента
Рассмотрим простейший гальванический элемент Даниэля-Якоби, состоящий из двух полуэлементов – цинковой и медной пластин, помещенных в растворы сульфатов цинка и меди соответственно, которые соединены между собой посредством электролитического ключа – например, полоски бумаги, смоченной раствором какого-либо электролита. Схематически данный элемент изображается следующим образом:
Zn / Zn2+ // Cu2+ / Cu
На поверхности каждого из электродов имеет место динамическое равновесие перехода ионов металла из электрода в раствор и обратно, характеризуемое потенциалом ДЭС (зарядом на электроде q). Если соединить медный и цинковый электроды металлическим проводником, немедленно произойдет перераспределение зарядов – электроны начнут перемещаться с электрода с более отрицательным зарядом (в нашем случае – цинкового) на электрод с более положительным зарядом (медный), т.е. в проводнике возникнет электрический ток. Изменение величины заряда каждого из электродов нарушает равновесие – на цинковом электроде начнется процесс перехода ионов из электрода в раствор (окисление металла), на медном – из раствора в электрод (восстановление металла); при этом протекание процесса на одном электроде обусловливает одновременное протекание противоположного процесса на другом:
Zno ––> Zn2+ + 2е-
Сu2+ + 2е- ––> Сuo
Электрод, на котором при работе гальванического элемента протекает процесс окисления, называется анодом, электрод, на котором идет процесс восстановления – катодом. При схематическом изображении гальванических элементов слева записывают анод, справа – катод (стандартный водородный электрод всегда записывают слева). Суммарный окислительно-восстановительный процесс, происходящий в гальваническом элементе, выражается следующим уравнением:
Сu2+ + Zno ––> Сuo + Zn2+
Т.о., гальванический элемент можно определить как прибор для преобразования химической энергии окислительно-восстановительной реакции в электрическую за счет пространственного разделения процессов окисления и восстановления. Работа, которую может совершить электрический ток, вырабатываемый гальваническим элементом, определяется разностью электрических потенциалов между электродами (называемой обычно просто разностью потенциалов) ΔΦ и количеством прошедшего по цепи электричества q:
 (III.39)
Работа тока гальванического элемента (и, следовательно, разность потенциалов), будет максимальна при его обратимой работе, когда процессы на электродах протекают бесконечно медленно и сила тока в цепи бесконечно мала. Максимальная разность потенциалов, возникающая при обратимой работе гальванического элемента, есть электродвижущая сила (ЭДС) гальванического элемента.
3.5.3 Электродный потенциал. Уравнение Нернста
ЭДС гальванического элемента E удобно представлять в виде разности некоторых величин, характеризующих каждый из электродов – электродных потенциалов; однако для точного определения этих величин необходима точка отсчета – точно известный электродный потенциал какого-либо электрода. Электродным потенциалом электрода εэ называется ЭДС элемента, составленного из данного электрода и стандартного водородного электрода (см. ниже), электродный потенциал которого принят равным нулю. При этом знак электродного потенциала считают положительным, если в таком гальваническом элементе испытуемый электрод является катодом, и отрицательным, если испытуемый электрод является анодом. Необходимо отметить, что иногда электродный потенциал определяют как "разность потенциалов на границе электрод – раствор", т.е. считают его тождественным потенциалу ДЭС, что не вполне правильно (хотя эти величины взаимосвязаны).
Величина электродного потенциала металлического электрода зависит от температуры и активности (концентрации) иона металла в растворе, в который опущен электрод; математически эта зависимость выражается уравнением Нернста (здесь F – постоянная Фарадея, z – заряд иона):
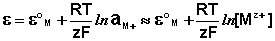 (III.40)
В уравнении Нернста ε° – стандартный электродный потенциал, равный потенциалу электрода при активности иона металла, равной 1 моль/л. Стандартные электродные потенциалы электродов в водных растворах составляют ряд напряжений. Величина ε° есть мера способности окисленной формы элемента или иона принимать электроны, т.е. восстанавливаться. Иногда различием между концентрацией и активностью иона в растворе пренебрегают, и в уравнении Нернста под знаком логарифма фигурирует концентрация ионов в растворе. Величина электродного потенциала определяет направление процесса, протекающего на электроде при работе гальванического элемента. На полуэлементе, электродный потенциал которого имеет большее (иногда говорят – более положительное) значение, будет протекать процесс восстановления, т.е. данный электрод будет являться катодом.
Рассмотрим расчёт ЭДС элемента Даниэля-Якоби с помощью уравнения Нернста. ЭДС всегда является положительной величиной и равна разности электродных потенциалов катода и анода:
 (III.41)
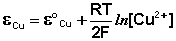 (III.42)
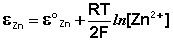 (III.43)
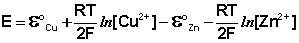 (III.44)
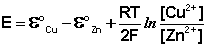 (III.45)
Как видно из уравнения (III.45), ЭДС элемента Даниэля-Якоби зависит от концентрации (точнее говоря, активности) ионов меди и цинка; при их равных концентрациях ЭДС элемента будет равна разности стандартных электродных потенциалов:
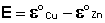 (III.46)
Анализируя уравнение (III.45), можно определить предел необратимой работы гальванического элемента. Поскольку на аноде идет процесс окисления цинка, концентрация ионов цинка при необратимой работе гальванического элемента постоянно увеличивается; концентрация ионов меди, напротив, уменьшается. Отношение концентраций ионов меди и цинка постоянно уменьшается и логарифм этого отношения при [Сu2+] < [Zn2+] становится отрицательным. Т.о., разность потенциалов при необратимой работе гальванического элемента непрерывно уменьшается; при