Коллоидная химия
Уравнение (III.45) объясняет также и работоспособность т.н. концентрационных цепей – гальванических элементов, состоящих из двух одинаковых металлических электродов, опущенных в растворы соли этого металла с различными активностями а1 > а2. Катодом в этом случае будет являться электрод с большей концентрацией, т.к. стандартные электродные потенциалы обоих электродов равны; для ЭДС концентрационного гальванического элемента получаем:
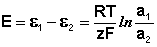 (III.47)
Единственным результатом работы концентрационного элемента является перенос ионов металла из более концентрированного раствора в менее концентрированный. Т.о., работа электрического тока в концентрационном гальваническом элементе – это работа диффузионного процесса, который проводится обратимо в результате пространственного разделения его на два противоположных по направлению обратимых электродных процесса.
3.5.4 Классификация электродов
По типу электродной реакции все электроды можно разделить на две группы (в отдельную группу выделяются окислительно-восстановительные электроды, которые будут рассмотрены особо в разделе 3.5.5).
Электроды первого рода
К электродам первого рода относятся электроды, состоящие из металлической пластинки, погруженной в раствор соли того же металла. При обратимой работе элемента, в который включен электрод, на металлической пластинке идет процесс перехода катионов из металла в раствор либо из раствора в металл. Т.о., электроды первого рода обратимы по катиону и их потенциал связан уравнением Нернста (III.40) с концентрацией катиона (к электродам первого рода относят также и водородный электрод).
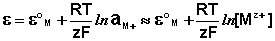 (III.40)
Электроды второго рода
Электродами второго рода являются электроды, в которых металл покрыт малорастворимой солью этого металла и находится в растворе, содержащем другую растворимую соль с тем же анионом. Электроды этого типа обратимы относительно аниона и зависимость их электродного потенциала от температуры и концентрации аниона может быть записана в следующем виде:
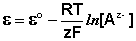 (III.48)
Электроды сравнения
Для определения электродного потенциала элемента необходимо измерить ЭДС гальванического элемента, составленного из испытуемого электрода и электрода с точно известным потенциалом – электрода сравнения. В качестве примеров рассмотрим водородный, каломельный и хлорсеребряный электроды.
Водородный электрод представляет собой платиновую пластинку, омываемую газообразным водородом, погруженную в раствор, содержащий ионы водорода. Адсорбируемый платиной водород находится в равновесии с газообразным водородом; схематически электрод изображают следующим образом:
Рt, Н2 / Н+
Электрохимическое равновесие на электроде можно рассматривать в следующем виде:
2Н+ + 2е- ––> Н2
Потенциал водородного электрода зависит от активности ионов Н+ в растворе и давления водорода; потенциал стандартного водородного электрода (с активностью ионов Н+ 1 моль/л и давлением водорода 101.3 кПа) принят равным нулю. Поэтому для электродного потенциала нестандартного водородного электрода можно записать:
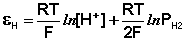 (III.49)
Каломельный электрод. Работа с водородным электродом довольно неудобна, поэтому в качестве электрода сравнения часто используется более простой в обращении каломельный электрод, величина электродного потенциала которого относительно стандартного водородного электрода точно известна и зависит только от температуры. Каломельный электрод состоит из ртутного электрода, помещенного в раствор КСl определенной концентрации и насыщенный каломелью Hg2Сl2:
Нg / Нg2Сl2, КСl
Каломельный электрод обратим относительно анионов хлора и уравнение Нернста для него имеет вид:
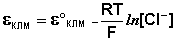 (III.50)
Хлорсеребряный электрод. В качестве электрода сравнения используют также другой электрод второго рода – хлорсеребряный, который также обратим относительно анионов хлора:
Аg / АgСl, КСl
Величина потенциала хлорсеребряного электрода зависит от активности ионов хлора; данная зависимость имеет следующий вид:
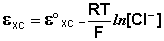 (III.51)
Чаще всего в качестве электрода сравнения используется насыщенный хлорсеребряный электрод, потенциал которого зависит только от температуры.
Индикаторные электроды.
Электроды, обратимые относительно иона водорода, используются на практике для определения активности этих ионов в растворе (и, следовательно, рН раствора) потенциометрическим методом, основанном на определении потенциала электрода в растворе с неизвестным рН и последующим расчетом рН по уравнению Нернста. В качестве индикаторного электрода может использоваться и водородный электрод, однако работа с ним неудобна и на практике чаще применяются хингидронный и стеклянный электроды.
Хингидронный электрод, относящийся к классу окислительно-восстановительных электродов (см. ниже), представляет собой платиновую проволоку, опущенную в сосуд с исследуемым раствором, в который предварительно помещают избыточное количество хингидрона С6Н4О2·С6Н4(ОН)2 – соединения хинона С6Н4О2 и гидрохинона С6Н4(ОН)2, способных к взаимопревращению в равновесном окислительно-восстановительном процессе, в котором участвуют ионы водорода:
С6Н4О2 + 2Н+ + 2е- ––> С6Н4(ОН)2
Хингидронный электрод является т.н. окислительно-восстановительным электродом (см. разд. 3.5.5); зависимость его потенциала от активности ионов водорода имеет следующий вид:
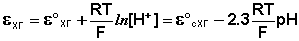 (III.52)
Стеклянный электрод, являющийся наиболее распространенным индикаторным электродом, относится к т.н. ионоселективным или мембранным электродам. В основе работы таких электродов лежат ионообменные реакции, протекающие на границах мембран с растворами электролитов; ионоселективные электроды могут быть обратимы как по катиону, так и по аниону.
Принцип действия мембранного электрода заключается в следующем. Мембрана, селективная по отношению к некоторому иону (т.е. способная обмениваться этим ионом с раствором), разделяет два раствора с различной активностью этого иона. Разность потенциалов, устанавливающаяся между двумя сторонами мембраны, измеряется с помощью двух электродов. При соответствующем составе и строении мембраны её потенциал зависит только от активности иона, по отношению к которому мембрана селективна, по обе стороны мембраны.
Наиболее часто употребляется стеклянный электрод в виде трубки, оканчивающейся тонкостенным стеклянным шариком. Шарик заполняется раствором НСl с определенной активностью ионов водорода; в раствор погружен вспомогательный электрод (обычно хлорсеребряный). Потенциал стеклянного электрода с водородной функцией (т.е. обратимого по отношению к иону Н+) выражается уравнением
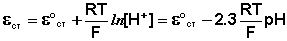 (III.53)
Необходимо отметить, что стандартный потенциал ε°ст для каждого электрода имеет свою величину, которая со временем изменяется; поэтому стеклянный электрод перед каждым измерением рН калибруется по стандартным буферным растворам с точно известным рН.
3.5.5 Окислительно-восстановительные электроды
В отличие от описанных электродных процессов в случае окислительно-восстановительных электродов процессы получения и отдачи электронов атомами или ионами происходят не на поверхности электрода, а только в растворе электролита. Если опустить платиновый (или другой инертный) электрод в раствор, содержащий двух- и трехзарядные ионы железа и соединить этот электрод проводником с другим электродом, то возможно либо восстановление ионов Fe3+ до Fe2+ за счет электронов, полученных от платины, либо окисление ионов Fe2+ до Fe3+ с передачей электронов платине. Сама платина в электродном процессе не участвуют, являясь лишь переносчиком электронов. Такой электрод, состоящий из инертного проводника первого рода, помещенного в раствор электролита, содержащего один элемент в различных степенях окисления, называется окислительно-восстановительным или редокс-электродом. Потенциал окислительно-восстановительного электрода также определяют относительно стандартного водородного электрода:
Pt, H2 / 2H+ // Fe3+, Fe2+ / Pt
Зависимость потенциала редокс-электрода εRO от концентрации (активности) окисленной [Ox] и восстановленной форм [Red] для окислительно-восстановительной реакции, в которой не участвуют никакие другие частицы, кроме окислителя и восстановителя, имеет следующий вид (здесь n – число электронов, участвующих в элементарном акте окислительно-восстановительной реакции):
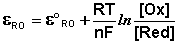 (III.54)
Из данного выражения следует уравнение для потенциала металлического электрода (III.40), т.к. активность атомов металла (восстановленной формы) в материале электрода равна единице.
В случае более сложных систем в выражении для окислительно-восстановительного потенциала фигурируют концентрации всех участвующих в реакции соединений, т.е. под окисленной формой следует понимать все соединения в левой части уравнения реакции
Ох + ne- ––> Red,
а под восстановленной – все соединения в правой части уравнения. Так, для окислительно-восстановительных реакций, протекающих с участием ионов водорода
Ох + ne- + mH+ ––> Red,
уравнение Нернста будет записываться следующим образом:
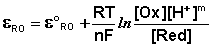 (III.55)
При составлении гальванических элементов с участием редокс-электрода электродная реакции на последнем в зависимости от природы второго электрода может быть либо окислительной, либо восстановительной. Например, если составить гальванический элемент из электрода Pt / Fe3+, Fe2+ и второго электрода, имеющего более положительный электродный потенциал, то при работе элемента редокс-электрод будет являться анодом, т.е. на нем будет протекать процесс окисления:
Fe2+ ––> Fe3+ + e-
Если потенциал второго электрода будет меньше, чем потенциал электрода Pt / Fe3+, Fe2+, то на последнем будет протекать реакция восстановления и он будет являться катодом:
Fe3+ + e- ––> Fe2+
Знание величин электродных потенциалов позволяет определить возможность и направление самопроизвольного протекания любой окислительно-восстановительной реакции при одновременном наличии в растворе двух или более окислительно-восстановительных пар. Восстановленная форма любого элемента или иона будет восстанавливать окисленную форму другого элемента или иона, имеющего более положительный электродный потенциал.
4.1 ПОВЕРХНОСТНЫЕ ЯВЛЕНИЯ И АДСОРБЦИЯ
4.1.1 Поверхностная энергия. Адсорбция
До сих пор свойства гетерогенных систем описывались с помощью параметров и функций состояния, характеризующих каждую из фаз в целом. Однако свойства участка фазы, примыкающего к её поверхности, отличаются от свойств фазы в объеме: фактически частицы, находящиеся на поверхности каждой фазы, образуют особую поверхностную фазу, свойства которой существенно отличаются от свойств внутренних областей фазы. Частицы, расположенные на поверхности, находятся в другом окружении по сравнению с частицами, находящимися в объеме фазы, т.е. взаимодействуют как с однородными частицами, так и с частицами другого рода. Следствием этого является то, что средняя энергия gs частицы, находящейся на поверхности раздела фаз, отличается от средней энергии такой же частицы в объеме фазы gv (причем энергия частицы на поверхности может быть как больше, так и меньше энергии частицы в объеме). Поэтому важнейшей характеристикой поверхностной фазы является поверхностная энергия Gs – разность средней энергии частицы, находящейся на поверхности, и частицы, находящейся в объеме фазы, умноженная на число частиц на поверхности N:
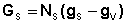 (IV.1)
 (IV.2)
Очевидно, что общая величина поверхностной энергии фазы будет определяться величиной её поверхности S. Поэтому для характеристики поверхности раздела, отделяющей данную фазу от другой, вводится понятие поверхностное натяжение σ – отношение поверхностной энергии к площади поверхности раздела фаз; величина поверхностного натяжения зависит только от природы обеих фаз. Как и поверхностная энергия фазы, поверхностное натяжение может иметь как положительное, так и отрицательное значение. Поверхностное натяжение положительно, если находящиеся на поверхности частицы взаимодействуют с частицами этой же фазы сильнее, чем с частицами другой фазы (и, следовательно, gs > gv). Согласно принципу минимума свободной энергии, любая фаза будет стремиться самопроизвольно уменьшить свою поверхностную энергию; поэтому в случае положительного поверхностного натяжения (σ > 0) фаза стремится уменьшить свою поверхность. В случае если σ < 0, поверхностная энергия фазы будет уменьшаться при увеличении площади поверхности.
Влияние поверхностного слоя фазы на её общие свойства определяется долей частиц, находящихся на поверхности, от общего числа составляющих данную фазу частиц, т.е. величиной удельной поверхности фазы S/V (поверхности, приходящейся на единицу объема). Свободную энергию фазы G можно представить как сумму поверхностной Gs и объемной Gv энергий, пропорциональных соответственно площади поверхности и объему фазы:
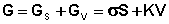 (IV.3)
Разделив это выражение на объем фазы, получаем:
 (IV.4)
Из уравнения (IV.4) следует, что при одном и том же количестве фазы (т.е. неизменном объеме) вклад поверхностной энергии в общую энергию фазы возрастает с увеличением удельной поверхности или, иначе говоря, степени дисперсности (раздробленности) фазы. В случае, когда степень дисперсности фазы невелика (удельная поверхность незначительна), вкладом поверхностной энергии в полную энергию фазы обычно пренебрегают. Вклад поверхностного слоя в свойства фазы и системы в целом учитывают при изучении дисперсных систем – гетерогенных систем, одна из фаз которой является сплошной (дисперсионная среда), а другая – раздробленной (дисперсная фаза).
На границе конденсированной (т.е. твердой или жидкой) фазы с газом поверхностное натяжение всегда положительно, поскольку частицы конденсированной фазы взаимодействуют друг с другом сильнее, чем с молекулами газа. Согласно принципу минимума свободной энергии, конденсированная фаза будет стремиться самопроизвольно уменьшить свою поверхностную энергию. Это может быть результатом либо уменьшения площади поверхности фазы (именно поэтому капля жидкости в невесомости принимает форму сферы), либо уменьшения поверхностного натяжения при появлении на поверхности раздела фаз новых частиц – молекул газа либо растворенного вещества. Процесс самопроизвольного изменения концентрации какого-либо вещества у поверхности раздела двух фаз называется адсорбцией. Адсорбентом называется вещество, на поверхности которого происходит изменение концентрации другого вещества – адсорбата.
4.1.2 Адсорбция на границе раствор – пар
В жидких растворах поверхностное натяжение σ является функцией от концентрации растворенного вещества. На рис. 4.1 представлены три возможных зависимости поверхностного натяжения от концентрации раствора (т.н. изотермы поверхностного натяжения). Вещества, добавление которых к растворителю уменьшает поверхностное натяжение, называют поверхностно-активными (ПАВ), вещества, добавление которых увеличивает или не изменяет поверхностное натяжение – поверхностно-инактивными (ПИАВ).
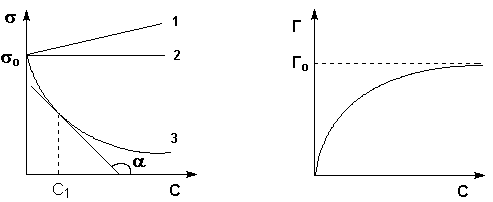
Рис. 4.1 Изотермы поверхностного Рис. 4.2 Изотерма адсорбции натяжения растворов ПАВ (1, 2) и ПАВ на границе раствор – пар ПИАВ (3)
Уменьшение поверхностного натяжения и, следовательно, поверхностной энергии происходит в результате адсорбции ПАВ на поверхности раздела жидкость – пар, т.е. того, что концентрация поверхностно-активного вещества в поверхностном слое раствора оказывается больше, чем в глубине раствора.
Количественной мерой адсорбции на границе раствор-пар является поверхностный избыток Г (гамма), равный числу молей растворенного вещества в поверхностном слое. Количественное соотношение между адсорбцией (поверхностным избытком) растворенного вещества и изменением поверхностного натяжения раствора с ростом концентрации раствора определяет изотерма адсорбции Гиббса:
 (IV.5)
График изотермы адсорбции ПАВ представлен на рис. 4.2. Из уравнения (IV.5) следует, что направление процесса – концентрирование вещества в поверхностном слое или, наоборот, нахождение его в объеме жидкой фазы – определяется знаком производной dσ/dС. Отрицательная величина данной производной соответствует накоплению вещества в поверхностном слое (Г > 0), положительная – меньшей концентрации вещества в поверхностном слое по сравнению с его концентрацией в объеме раствора.
Величину g = –dσ/dС называют также поверхностной активностью растворенного вещества. Поверхностную активность ПАВ при некоторой концентрации С1 определяют графически, проводя касательную к изотерме поверхностного натяжения в точке С = С1; при этом поверхностная активность численно равна тангенсу угла наклона касательной к оси концентраций:
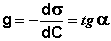 (IV.6)
Нетрудно заметить, что с ростом концентрации поверхностная активность ПАВ уменьшается. Поэтому поверхностную активность вещества обычно определяют при бесконечно малой концентрации раствора; в этом случае её величина, обозначаемая gо, зависит только от природы ПАВ и растворителя. Исследуя поверхностное натяжение водных растворов органических веществ, Траубе и Дюкло установили для гомологических рядов поверхностно-активных веществ следующее эмпирическое правило:
В любом гомологическом ряду при малых концентрациях удлинение углеродной цепи на одну группу СН2 увеличивает поверхностную активность в 3 – 3.5 раза.
Для водных растворов жирных кислот зависимость поверхностного натяжения от концентрации описывается эмпирическим уравнением Шишковского:
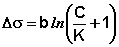 (IV.6a)
Здесь b и K – эмпирические постоянные, причём значение b одинаково для всего гомологического ряда, а величина К увеличивается для каждого последующего члена ряда в 3 – 3,5 раза.
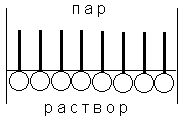
Рис.
4.3 Предельная
ориентация
молекул ПАВ
в поверхностном
слое
Молекулы большинства ПАВ обладают дифильным строением, т.е. содержат как полярную группу, так и неполярный углеводородный радикал. Расположение таких молекул в поверхностном слое энергетически наиболее выгодно при условии ориентации молекул полярной группой к полярной фазе (полярной жидкости), а неполярной – к неполярной фазе (газу или неполярной жидкости). При малой концентрации раствора тепловое движение нарушает ориентацию молекул ПАВ; при повышении концентрации происходит насыщение адсорбционного слоя и на поверхности раздела фаз образуется слой "вертикально" ориентированных молекул ПАВ (рис. 4.3). Образование такого мономолекулярного слоя соответствует минимальной величине поверхностного натяжения раствора ПАВ и максимальному значению адсорбции Г (рис. 4.1-4.2); при дальнейшем увеличении концентрации ПАВ в растворе поверхностное натяжение и адсорбция не изменяются.
1.3 Адсорбция на границе твердое тело – газ
При адсорбции газов на твердых телах описание взаимодействия молекул адсорбата и адсорбента представляет собой весьма сложную задачу, поскольку характер их взаимодействия, определяющий характер адсорбции, может быть различным. Поэтому обычно задачу упрощают, рассматривая два крайних случая, когда адсорбция вызывается физическими или химическими силами – соответственно физическую и химическую адсорбцию.
Физическая адсорбция возникает за счет ван-дер-ваальсовых взаимодействий. Она характеризуется обратимостью и уменьшением адсорбции при повышении температуры, т.е. экзотермичностью, причем тепловой эффект физической адсорбции обычно близок к теплоте сжижения адсорбата (10 – 80 кДж/моль). Таковой является, например, адсорбция инертных газов на угле.
Химическая адсорбция (хемосорбция) осуществляется путем химического взаимодействия молекул адсорбента и адсорбата. Хемосорбция обычно необратима; химическая адсорбция, в отличие от физической, является локализованной, т.е. молекулы адсорбата не могут перемещаться по поверхности адсорбента. Так как хемосорбция является химическим процессом, требующим энергии активации порядка 40 – 120 кДж/моль, повышение температуры способствует её протеканию. Примером химической адсорбции является адсорбция кислорода на вольфраме или серебре при высоких температурах.
Следует подчеркнуть, что явления физической и химической адсорбции чётко различаются в очень редких случаях. Обычно осуществляются промежуточные варианты, когда основная масса адсорбированного вещества связывается сравнительно слабо и лишь небольшая часть – прочно. Например, кислород на металлах или водород на никеле при низких температурах адсорбируются по законам физической адсорбции, но при повышении температуры начинает протекать химическая адсорбция. При повышении температуры увеличение химической адсорбции с некоторой температуры начинает перекрывать падение физической адсорбции, поэтому температурная зависимость адсорбции в этом случае имеет четко выраженный минимум (рис. 4.4).
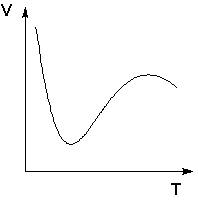
Рис.
4.4 Зависимость
объема адсорбированного
никелем водорода
от температуры
При постоянной температуре количество адсорбированного вещества зависит только от равновесных давления либо концентрации адсорбата; уравнение, связывающее эти величины, называется изотермой адсорбции.
4.1.4 Теории адсорбции
Единой теории, которая достаточно корректно описывала бы все виды адсорбции на разных поверхностях раздела фаз, не имеется; рассмотрим поэтому некоторые наиболее распространенные теории адсорбции, описывающие отдельные виды адсорбции на поверхности раздела твердое тело – газ или твердое тело – раствор.
Теория мономолекулярной адсорбции Ленгмюра
Теория мономолекулярной адсорбции, которую разработал американский химик И. Ленгмюр, основывается на следующих положениях.
1) Адсорбция является локализованной и вызывается силами, близкими к химическим.
2) Адсорбция происходит не на всей поверхности адсорбента, а на активных центрах, которыми являются выступы либо впадины на поверхности адсорбента, характеризующиеся наличием т.н. свободных валентностей. Активные центры считаются независимыми (т.е. один активный центр не влияет на адсорбционную способность других), и тождественными.
3) Каждый активный центр способен взаимодействовать только с одной молекулой адсорбата; в результате на поверхности может образоваться только один слой адсорбированных молекул.
4) Процесс адсорбции является обратимым и равновесным – адсорбированная молекула удерживается активным центром некоторое время, после чего десорбируется; т.о., через некоторое время между процессами адсорбции и десорбции устанавливается динамическое равновесие.
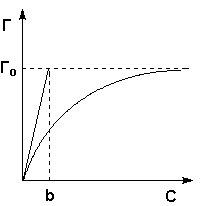
Рис.
4.5 Изотерма
мономолекулярной
адсорбции
В состоянии равновесия скорость адсорбции равна скорости десорбции. Скорость десорбции прямо пропорциональна доле занятых активных центров (х), а скорость адсорбции прямо пропорциональна произведению концентрации адсорбата на долю свободных активных центров (1 – х):
 (IV.7)
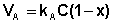 (IV.8)
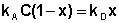 (IV.9)
Отсюда находим х:
 (IV.10)
Разделив числитель и знаменатель правой части уравнения (IV.10) на kA, получим:
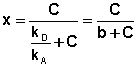 (IV.11)
Максимально возможная величина адсорбции Го достигается при условии, что все активные центры заняты молекулами адсорбата, т.е. х = 1. Отсюда следует, что х = Г / Го. Подставив это в уравнение (IV.11), получаем:
 (IV.12)
 (IV.13)
Уравнение (IV.13) есть изотерма мономолекулярной адсорбции, связывающая величину адсорбции Г с концентрацией адсорбата С. Здесь b – некоторая постоянная для данной пары адсорбент-адсорбат величина (отношение констант скоростей десорбции и адсорбции), численно равная концентрации адсорбата, при которой занята половина активных центров. График изотермы адсорбции Ленгмюра приведен на рис. 4.5. Константу b можно определить графически, проведя касательную к изотерме адсорбции в точке С = 0.
При описании процесса адсорбции газов в уравнении (IV.13) концентрация может быть заменена пропорциональной величиной парциального давления газа:
 (IV.14)
Теория мономолекулярной адсорбции Ленгмюра применима для описания некоторых процессов адсорбции газов и растворенных веществ при небольших давлениях (концентрациях) адсорбата.
Теория полимолекулярной адсорбции Поляни
На практике часто (особенно при адсорбции паров) встречаются т.н. S-образные изотермы адсорбции (рис. 4.6), форма которых свидетельствует о возможном, начиная с некоторой величины давления, взаимодействии адсорбированных молекул с адсорбатом.
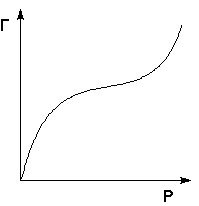
Рис. 4.6 Изотерма полимолекулярной адсорбции
Для описания таких изотерм адсорбции М. Поляни предложил теорию полимолекулярной адсорбции, основанную на следующих основных положениях:
1. Адсорбция вызвана чисто физическими силами.
2. Поверхность адсорбента однородна, т.е. на ней нет активных центров; адсорбционные силы образуют непрерывное силовое поле вблизи поверхности адсорбента.
3. Адсорбционные силы действуют на расстоянии, большем размера молекулы адсорбата. Иначе говоря, у поверхности адсорбента существует некоторый адсорбционный объём, который при адсорбции заполняется молекулами адсорбата.
4. Притяжение молекулы адсорбата поверхностью адсорбента не зависит от наличия в адсорбционном объеме других молекул, вследствие чего возможна полимолекулярная адсорбция.
5. Адсорбционные силы не зависят от температуры и, следовательно, с изменением температуры адсорбционный объем не меняется.
Уравнение Фрейндлиха
Теоретические представления, развитые Ленгмюром и Поляни, в значительной степени идеализируют и упрощают истинную картину адсорбции. На самом деле поверхность адсорбента неоднородна, между адсорбированными частицами имеет место взаимодействие, активные центры не являются полностью независимыми друг от друга и т.д. Все это усложняет вид уравнения изотермы. Г. Фрейндлих предположил, что число молей адсорбированного газа или растворенного вещества, приходящееся на единицу массы адсорбента (т.н. удельная адсорбция x/m) должна быть пропорциональна равновесному давлению (для газа) или равновесной концентрации (для веществ, адсорбируемых из раствора) адсорбента, возведенной в некоторую степень, которая всегда меньше единицы:
 (IV.15)
 (IV.16)
|
|
|
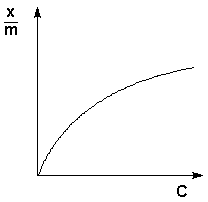
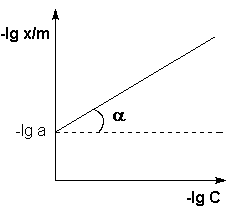
Рис. 4.7 Изотерма адсорбции Фрейндлиха в обычных (а) и логарифмических (б) координатах
Показатель степени n и коэффициент пропорциональности а в уравнении Фрейндлиха определяются экспериментально. Логарифмируя уравнения (IV.15 - IV.16), получаем:
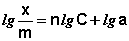 (IV.17)
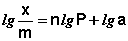 (IV.18)
Т.о., зависимость логарифма удельной адсорбции от логарифма концентрации (давления) графически выражается прямой линией, отсекающей на оси ординат отрезок, равный lga, тангенс угла наклона которой к оси абсцисс равен по величине показателю степени при давлении или концентрации (рис. 4.7):
 (IV.19)
4.1.5 Адсорбция на границе твердое тело – раствор
Молекулярная адсорбция из растворов
Изотермы
адсорбции
растворенных
веществ из
раствора по
своему виду
аналогичны
изотермам
адсорбции для
газов; для
разбавленных
растворов эти
изотермы хорошо
описываются
уравнениями
Фрейндлиха
или Ленгмюра,
если в них подставить
равновесную
концентрацию
растворенного
вещества в
растворе. Однако
адсорбция из
растворов
является значительно
более сложным
явлением по
сравнению с
газовой, поскольку
одновременно
с адсорбцией
растворенного
вещества часто
происходит
и адсорбция
растворителя.
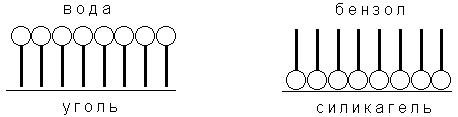
Рис.
4.8 Ориентация
молекул ПАВ
на поверхности
адсорбента
Зависимость адсорбции от строения молекул адсорбата очень сложна, и вывести какие-либо закономерности довольно трудно. Молекулы многих органических веществ состоят из полярной (гидрофильной) и неполярной (гидрофобной) группировок, т.е. являются поверхностно-активными веществами. Молекулы ПАВ при адсорбции на твердом адсорбенте ориентируются на его поверхности таким образом, чтобы полярная часть молекулы была обращена к полярной фазе, а неполярная – к неполярной. Так, при адсорбции алифатических карбоновых кислот из водных растворов на неполярном адсорбенте – активированном угле – молекулы ориентируются углеводородными радикалами к